


Příbalový leták - AFSTYLA
1. Co je přípravek AFSTYLA a k čemu se používá
Přípravek AFSTYLA obsahuje lidský koagulační faktor VIII (faktor krevní srážlivosti) vyráběný rekombinantní DNA technologií. Léčivou látkou v přípravku AFSTYLA je lonoktokog alfa.
Přípravek AFSTYLA se používá k léčbě a prevenci krvácení u pacientů s hemofilií A (vrozený nedostatek faktoru VIII). Faktor VIII je bílkovina potřebná pro srážení krve. Pacienti s hemofilií A mají nedostatek tohoto faktoru, proto se krevní sraženina nevytváří tak rychle, jak je třeba, a mají zvýšený sklon ke krvácení. Přípravek AFSTYLA působí tak, že nahrazuje chybějící faktor VIII u pacientů s hemofilií A, čímž umožní normální srážení krve.
Přípravek AFSTYLA se může používat ve všech věkových skupinách.
2. Čemu musíte věnovat pozornost, než začnete Vy nebo Vaše dítě přípravek AFSTYLA používat
Nepoužívejte přípravek AFSTYLA
- jestliže jste alergický(á) na přípravek AFSTYLA nebo na kteroukoli další složku tohoto přípravku (uvedenou v bodě 6).
- jestliže jste alergický(á) na bílkoviny křečka.
Upozornění a opatření
Sledovatelnost
Je důležité zaznamenávat číslo šarže Vašeho přípravku AFSTYLA.
Proto pokaždé, když dostanete nové balení přípravku AFSTYLA, poznamenejte si datum a číslo šarže (které je uvedené na obalu za „Lot“) a uschovejte tyto informace na bezpečném místě.
Před použitím přípravku AFSTYLA se poraďte se svým lékařem, lékárníkem nebo zdravotní sestrou.
Mohou se vyskytnout alergické reakce (přecitlivělost). Přípravek obsahuje bílkoviny křečka
(viz také bod "„Nepoužívejte přípravek AFSTYLA“. Pokud se vyskytnou příznaky alergických reakcí, ihned přerušte používání přípravku a kontaktuje svého lékaře. Lékař Vás má informovat o prvotních projevech alergických reakcí. Patří mezi ně kopřivka, generalizovaná kožní vyrážka, pocit tísně na hrudi, sípot, nízký krevní tlak a anafylaxe (těžká alergická reakce, která způsobuje vážné problémy s dýcháním a závratě). • Tvorba inhibitorů (protilátek) je známou komplikací, k níž může dojít během léčby všemi přípravky s faktorem VIII. Tyto inhibitory, zejména při vysokých hladinách, zabraňují správnému fungování léčby. Vznik inhibitorů bude u Vás nebo Vašeho dítěte pečlivě sledován. Jestliže u Vás nebo Vašeho dítěte nebude krvácení zvládnuto přípravkem AFSTYLA, ihned informujte svého lékaře.
Pokud Vám nebo Vašemu dítěti již bylo oznámeno, že máte srdeční onemocnění nebo jste vystaveni riziku onemocnění srdce, informujte svého lékaře nebo lékárníka. • Jestliže se používá zařízení pro centrální žilní přístup (CVAD) pro podání přípravku
AFSTYLA, musí lékař zvážit a projednat s Vámi riziko vzniku komplikací, včetně místní infekce, bakterií v krvi (bakteriemie) a vytvoření krevních sraženin (trombóz) v cévách v místě jeho vstupu.
Další léčivé přípravky a přípravek AFSTYLA
Informujte svého lékaře nebo lékárníka o všech lécích, které užíváte, které jste v nedávné době užíval(a) nebo které možná budete užívat.
Těhotenství a kojení
- Pokud jste těhotná nebo kojíte, domníváte se, že můžete být těhotná, nebo plánujete otěhotnět, poraďte se se svým lékařem nebo lékárníkem dříve, než začnete tento přípravek používat. • Během těhotenství a kojení se přípravek AFSTYLA může podávat, jen pokud je to nezbytně nutné.
Řízení dopravních prostředků a obsluha strojů
Přípravek AFSTYLA nemá vliv na schopnost řídit a obsluhovat stroje.
Přípravek AFSTYLA obsahuje sodík
Tento léčivý přípravek obsahuje 35,0 mg sodíku (hlavní složka kuchyňské soli) v jedné injekční lahvičce. To odpovídá 1,8 % doporučeného maximálního denního příjmu sodíku potravou pro dospělého.
Přípravek AFSTYLA obsahuje polysorbát 80
Tento léčivý přípravek obsahuje 0,5 mg polysorbátu 80 v jedné injekční lahvičce 250 IU, 500 IU a 1000 IU, a 1 mg polysorbátu 80 v jedné injekční lahvičce 1500 IU, 2000 IU 2500 IU a 3000 IU, což odpovídá 0,2 mg/ml pro všechny síly. Polysorbáty mohou způsobit alergické reakce. Informujte svého lékaře, pokud máte Vy nebo Vaše dítě jakékoli alergie.
3. Jak se přípravek AFSTYLA používá
Vaše léčba má být sledována lékařem, který má zkušenosti s léčbou poruch krevní srážlivosti.
Vždy používejte tento přípravek přesně podle pokynů svého lékaře nebo lékárníka. Pokud si nejste jistý(á), poraďte se se svým lékařem nebo lékárníkem.
Dávka
Množství přípravku AFSTYLA, které potřebujete Vy nebo Vaše dítě dostat, a délka léčby závisí na:
- závažnosti Vašeho onemocnění
- místě a intenzitě krvácení
- Vašem klinickém stavu a odpovědi
- Vaší tělesné hmotnosti
Postupujte podle pokynů, které Vám dal lékař.
Rekonstituce (rozpuštění) a podání
Obecné pokyny
- Prášek se musí rozpustit v rozpouštědle (tekutině) a natáhnout z injekční lahvičky za aseptických podmínek.
- Přípravek AFSTYLA se nesmí míchat s jinými léčivými přípravky nebo rozpouštědly kromě těch, které jsou uvedeny v bodě 6.
- Roztok musí být čirý nebo lehce opalizující, žlutý až bezbarvý, to znamená, že může drobnými částečkami rozptýlit světlo, ale nesmí obsahovat žádné viditelné částice. Po filtraci nebo natažení (viz dále) se musí roztok před použitím znovu zkontrolovat. Nepoužívejte roztok, pokud je viditelně zakalený nebo obsahuje vločky nebo částice. • Všechen nepoužitý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky a podle pokynů lékaře.
Rekonstituce a podání
Zajistěte, aby neotevřené injekční lahvičky s práškem přípravku AFSTYLA a tekutinou měly pokojovou teplotu nebo teplotu těla. Toto můžete udělat buď ponecháním lahviček při pokojové teplotě asi 1 hodinu, nebo podržením lahviček v rukou na několik minut.
Nevystavujte injekční lahvičky přímému zdroji tepla. Injekční lahvičky se nesmí zahřát na teplotu převyšující teplotu lidského těla (37 °C).
Opatrně odstraňte ochranná víčka z injekčních lahviček a očistěte odkryté gumové zátky tamponem namočeným v alkoholu. Před otevřením balení Mix2Vial (které obsahuje přepouštěcí adaptér s filtrem) nechte injekční lahvičky oschnout, pak postupujte podle pokynů níže.
| 1 |
|
| 2 |
|
| 3 |
|
| 4 |
|
| 5 |
|
| 6 |
|
| 7 |
|
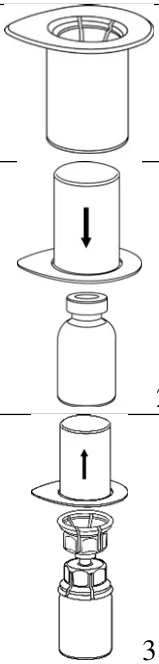
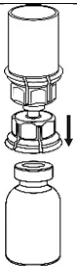
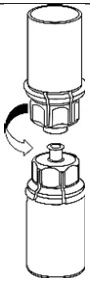 Natažení a podání
| 8 |
|
| 9 |
|
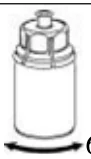
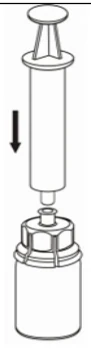
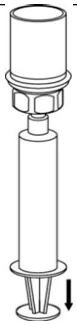
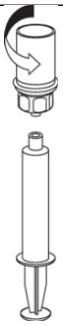 Pomocí venepunkčního setu (set pro injekci do žíly) dodávaného spolu s přípravkem zaveďte jehlu do žíly. Nechte protékat krev zpět na konec hadičky. Připojte injekční stříkačku se závitem na uzavřený konec venepunkčního setu.
Připravený roztok podávejte pomalu (jak Vám je pohodlné, maximálně do 10 ml/min.) do žíly podle pokynů, které Vám dal lékař. Dávejte pozor, aby se do injekční stříkačky obsahující přípravek nedostala žádná krev.
Pozorujte se, zda se u Vás nevyskytnou jakékoliv nežádoucí účinky, které se mohou objevit hned. Pokud se u Vás vyskytnou jakékoliv nežádoucí účinky, které mohou souviset s podáním přípravku AFSTYLA, injekci musíte přerušit (viz také bod 2).
Použití u dětí a dospívajících
Přípravek AFSTYLA se může používat u dětí a dospívajících všech věkových kategorií. U dětí mladších 12 let mohou být nutné vyšší dávky nebo častější injekce. Děti nad 12 let mohou používat stejné dávky jako dospělí.
Jestliže jste použil(a) více přípravku AFSTYLA, než jste měl(a)
Pokud jste si podali více přípravku AFSTYLA, než máte, informujte svého lékaře.
Jestliže jste zapomněl(a) použít přípravek AFSTYLA
Nezdvojnásobujte následující dávku, abyste nahradil(a) vynechanou dávku. Pokračujte okamžitě s další dávkou, a pak pokračujte podle pokynů lékaře.
Jestliže jste přestal(a) používat přípravek AFSTYLA
Pokud přestanete používat přípravek AFSTYLA, nemusíte už být chráněný(á) proti krvácení nebo probíhající krvácení se nemusí zastavit.
Nepřestávejte používat přípravek AFSTYLA, aniž jste se o tom poradil(a) se svým lékařem.
Máte-li jakékoli další otázky týkající se používání tohoto přípravku, zeptejte se svého lékaře, lékárníka nebo zdravotní sestry.
4. Možné nežádoucí účinky
Podobně jako všechny léky může mít i tento přípravek nežádoucí účinky, které se ale nemusí vyskytnout u každého.
Prosím, přestaňte okamžitě používat přípravek a kontaktujte svého lékaře, jestliže:
zaznamenáte příznaky alergických reakcí
Alergické reakce mohou zahrnovat následující příznaky: kopřivka, generalizovaná kopřivka (vyrážka), tlak na hrudi, sípot, nízký krevní tlak a anafylaxe (závažná reakce způsobující těžké potíže s dýcháním nebo závrať). Pokud k tomu dojde, přestaňte okamžitě přípravek používat a kontaktujte svého lékaře.
si všimnete, že přípravek přestal správně působit (krvácení se nezastaví)
U dětí, které nebyly dříve léčeny přípravky s faktorem VIII, se mohou protilátky inhibitorů (viz bod 2) tvořit velmi často (více než 1 z 10 pacientů); avšak riziko u pacientů, kteří byli dříve léčeni faktorem VIII (více než 150 dní léčby), je méně časté (méně než 1 ze 100 pacientů). Pokud se u Vás nebo u Vašeho dítěte vytvořil inhibitor pro tento přípravek, může se objevit přetrvávající krvácení. V takovém případě je třeba, abyste se ihned obrátil(a) na svého lékaře.
Časté nežádoucí účinky (mohou postihovat méně než 1 z 10 pacientů)
- pocit brnění a necitlivosti (parestezie)
- vyrážka
- horečka
Méně časté nežádoucí účinky (mohou postihovat méně než 1 ze 100 pacientů)
- svědění
- zarudnutí kůže
- bolest v místě vpichu
- zimnice
- pocit horka
Nežádoucí účinky u dětí a dospívajících
Nebyly pozorovány žádné rozdíly v nežádoucích účincích u dětí, dospívajících a dospělých.
Hlášení nežádoucích účinků
Pokud se u Vás vyskytne kterýkoli z nežádoucích účinků, sdělte to svému lékaři, lékárníkovi nebo zdravotní sestře. Stejně postupujte v případě jakýchkoli nežádoucích účinků, které nejsou uvedeny v této příbalové informaci. Nežádoucí účinky můžete hlásit také přímo prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V. Nahlášením nežádoucích účinků můžete přispět k získání více informací o bezpečnosti tohoto přípravku.
5. Jak přípravek AFSTYLA uchovávat
- Uchovávejte tento přípravek mimo dohled a dosah dětí.
- Nepoužívejte tento přípravek po uplynutí doby použitelnosti uvedené na štítku a krabičce. • Uchovávejte v chladničce (2 °C – 8 °C).
- Před rekonstitucí prášku s přípravkem AFSTYLA může být přípravek uchováván při pokojové teplotě do 25 °C po dobu nepřesahující 3 měsíce do doby použitelnosti vyznačené na krabičce a injekčních lahvičkách. Vyznačte na krabičku přípravku datum, kdy jste začali uchovávat přípravek AFSTYLA při pokojové teplotě.
- Jakmile byl přípravek vyjmut z chladničky, nesmí se vrátit zpět do chladničky. • Chraňte před mrazem.
- Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem. • Rekonstituovaný přípravek je nejvhodnější použít okamžitě.
- Pokud není rekonstituovaný přípravek použit okamžitě, za dobu a podmínky uchovávání před použitím odpovídá uživatel.
6. Obsah balení a další informace
Co přípravek AFSTYLA obsahuje
Léčivou látkou je:
lonoktokog alfa 250 IU v jedné injekční lahvičce; po rekonstituci s 2,5 ml vody pro injekci roztok obsahuje 100 IU/ml lonoktokogu alfa.
lonoktokog alfa 500 IU v jedné injekční lahvičce; po rekonstituci s 2,5 ml vody pro injekci roztok obsahuje 200 IU/ml lonoktokogu alfa.
lonoktokog alfa 1000 IU v jedné injekční lahvičce; po rekonstituci s 2,5 ml vody pro injekci roztok obsahuje 400 IU/ml lonoktokogu alfa.
lonoktokog alfa 1500 IU v jedné injekční lahvičce; po rekonstituci s 5 ml vody pro injekci roztok obsahuje 300 IU/ml lonoktokogu alfa.
lonoktokog alfa 2000 IU v jedné injekční lahvičce; po rekonstituci s 5 ml vody pro injekci roztok obsahuje 400 IU/ml lonoktokogu alfa.
lonoktokog alfa 2500 IU v jedné injekční lahvičce; po rekonstituci s 5 ml vody pro injekci roztok obsahuje 500 IU/ml lonoktokogu alfa.
lonoktokog alfa 3000 IU v jedné injekční lahvičce; po rekonstituci s 5 ml vody pro injekci roztok obsahuje 600 IU/ml lonoktokogu alfa.
Dalšími pomocnými látkami jsou:
histidin, polysorbát 80, dihydrát chloridu vápenatého, chlorid sodný, sacharosa, kyselina chlorovodíková (na úpravu pH).
Viz bod 2 „Přípravek AFSTYLA obsahuje sodík a Přípravek AFSTYLA obsahuje polysorbát 80“. Rozpouštědlo: voda pro injekci.
Jak přípravek AFSTYLA vypadá a co obsahuje toto balení
Přípravek AFSTYLA se dodává jako bílý až světle žlutý prášek nebo lyofilizát a čiré bezbarvé rozpouštědlo pro injekční roztok.
Rekonstituovaný roztok má být čirý nebo lehce opalizující, žlutý až bezbarvý, to znamená, že může drobnými částečkami rozptýlit světlo, ale nesmí obsahovat žádné viditelné částice.
Velikost balení
Jedno balení s 250, 500 nebo 1000 IU obsahuje:
1 injekční lahvičku s práškem
1 injekční lahvičku s 2,5 ml vody pro injekci
1 přepouštěcí adaptér s filtrem 20/20
Jedna vnitřní krabička obsahuje:
1 injekční stříkačku 5 ml k jednorázovému použití
1 venepunkční set
2 tampony s alkoholem
1 nesterilní náplast
Jedno balení s 1500, 2000, 2500 nebo 3000 IU obsahuje:
1 injekční lahvičku s práškem
1 injekční lahvičku s 5 ml vody pro injekci
1 přepouštěcí adaptér s filtrem 20/20
Jedna vnitřní krabička obsahuje:
1 injekční stříkačku 10 ml k jednorázovému použití
1 venepunkční set
2 tampony s alkoholem
1 nesterilní náplast
Na trhu nemusí být všechny velikosti balení.
Vnitřní obaly
| 250 IU | Skleněná injekční lahvička s pryžovou zátkou, oranžovým plastovým diskem a zeleně pruhovaným hliníkovým uzávěrem |
| 500 IU | Skleněná injekční lahvička s pryžovou zátkou, modrým plastovým diskem a zeleně pruhovaným hliníkovým uzávěrem |
| 1000 IU | Skleněná injekční lahvička s pryžovou zátkou, zeleným plastovým diskem a zeleně pruhovaným hliníkovým uzávěrem |
| 1500 IU | Skleněná injekční lahvička s pryžovou zátkou, tyrkysovým plastovým diskem a zeleně pruhovaným hliníkovým uzávěrem |
| 2000 IU | Skleněná injekční lahvička s pryžovou zátkou, purpurovým plastovým diskem a zeleně pruhovaným hliníkovým uzávěrem |
| 2500 IU | Skleněná injekční lahvička s pryžovou zátkou, světle šedým plastovým diskem a zeleně pruhovaným hliníkovým uzávěrem |
| 3000 IU | Skleněná injekční lahvička s pryžovou zátkou, žlutým plastovým diskem a zeleně pruhovaným hliníkovým uzávěrem |
Držitel rozhodnutí o registraci a výrobce
CSL Behring GmbH
Emil-von-Behring-Str.
35041 Marburg
Německo
Další informace o tomto přípravku získáte u místního zástupce držitele rozhodnutí o registraci:
België/Belgique/Belgien CSL Behring NV Tél/Tel: +32 15 28 89 20 | Lietuva CentralPharma Communications UAB Tel: +370 5 243 0444 |
България МагнаФарм България ЕАД Тел: +359 2 810 3949 | Luxembourg/Luxemburg CSL Behring NV Tél/Tel: +32 15 28 89 20 |
Česká republika CSL Behring s.r.o. Tel: + 420 702 137 233 | Magyarország CSL Behring Kft. Tel.: +36 1 213 4290 |
Danmark CSL Behring AB Tlf: +46 8 544 966 70 | Malta AM Mangion Ltd. Tel: +356 2397 6333 |
Deutschland CSL Behring GmbH Tel: +49 6190 75 84810 | Nederland CSL Behring BV Tel: + 31 85 111 96 00 |
Eesti CentralPharma Communications OÜ Tel: +3726015540 | Norge CSL Behring AB Tlf: +46 8 544 966 70 |
Ελλάδα CSL Behring ΕΠΕ Τηλ: +30 210 7255 660 | Österreich CSL Behring GmbH Tel: +43 1 80101 1040 |
España CSL Behring S.A. Tel: +34 933 67 1870 | Polska CSL Behring Sp.z o.o. Tel: +48 22 213 22 65 |
France CSL Behring S.A. Tél: + 33 –(0)-1 53 58 54 00 | Portugal CSL Behring Lda Tel: +351 21 782 62 30 |
Hrvatska Marti Farm d.o.o. Tel: +385 1 5588297 | România Prisum Healthcare S.R.L. Tel: +40 21 322 0171 |
Ireland CSL Behring GmbH Tel: +49 6190 75 84700 | Slovenija Emmes Biopharma Global s.r.o.-podružnica v Sloveniji Tel: + 386 41 42 0002 |
Ísland CSL Behring AB Sími: +46 8 544 966 70 | Slovenská republika CSL Behring Slovakia s.r.o. Tel: +421 911 653 862 |
Italia CSL Behring S.p.A. Tel: +39 02 34964 200 | Suomi/Finland CSL Behring AB Puh/Tel: +46 8 544 966 70 |
Κύπρος CSL Behring ΕΠΕ Τηλ: +30 210 7255 660 | Sverige CSL Behring AB Tel: +46 8 544 966 70 |
Latvija CentralPharma Communications SIA Tel: +371 6 7450497 |
Tato příbalová informace byla naposledy revidována
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
------------------------------------------------------------------------------------------------------------------------
Následující informace jsou určeny pouze pro zdravotnické pracovníky:
Monitorování léčby
Během léčby se doporučuje provádět příslušné stanovení hladin faktoru VIII, aby se určila velikost dávky, která se má podat, a frekvence podávání opakovaných injekcí. Odpověď jednotlivých pacientů na faktor VIII se může lišit, čímž se projeví různé biologické poločasy a zlepšení. Dávku odvozenou od tělesné hmotnosti může být třeba upravit u pacientů s podváhou nebo u pacientů s nadváhou. Především v případě velkých chirurgických výkonů je nezbytné pečlivě sledovat substituční léčbu pomocí koagulační analýzy (aktivita faktoru VIII v plazmě).
Při použití jednostupňového testu srážlivosti in vitro založeného na tromboplastinovém čase (aPTT) na stanovení aktivity faktoru VIII z krevních vzorků pacientů mohou být výsledky aktivity faktoru VIII v plazmě významně ovlivněny typem činidla aPTT i referenčním standardem použitým v testu. Kromě toho se mohou vyskytnout významné rozdíly mezi výsledky získanými z jednostupňového testu srážlivosti (aPTT) a chromogenního testu podle Evropského lékopisu (European Pharmacopoeia, Ph. Eur). Tato skutečnost je důležitá zejména tehdy, pokud se změní laboratoř, která test provádí, nebo se změní činidla použitá v testu.
Aktivita faktoru VIII v plazmě se má sledovat u pacientů léčených přípravkem AFSTYLA pomocí chromogenního testu nebo jednostupňového testu srážlivosti ke stanovení podávaných dávek a frekvence opakovaných injekcí. Výsledek chromogenního testu nejpřesněji odráží klinický hemostatický potenciál přípravku AFSTYLA a je upřednostňován. Výsledek jednostupňového testu srážlivosti podhodnocuje hladinu aktivity faktoru VIII ve srovnání s výsledkem chromogenního testu o přibližně 45 %. Při použití jednostupňového testu srážlivosti na určení hladiny aktivity faktoru VIII u pacienta vynásobte výsledek konverzním faktorem 2.
Dávkování
Dávka a délka substituční léčby závisí na závažnosti nedostatku faktoru VIII, od místa a rozsahu krvácení a na klinickém stavu pacienta.
Počet jednotek podávaného faktoru VIII se vyjadřuje v mezinárodních jednotkách (International Units, IU), které odpovídají aktuálnímu standardu Světové zdravotnické organizace (World Health Organization, WHO) pro přípravky obsahující koncentrát faktoru VIII. Aktivita faktoru VIII v plazmě se vyjadřuje v procentech (v poměru k normální lidské plazmě) nebo přednostně v mezinárodních jednotkách (v poměru k mezinárodnímu standardu pro faktor VIII v plazmě).
Jedna mezinárodní jednotka (IU) aktivity faktoru VIII odpovídá množství faktoru VIII v jednom ml normální lidské plazmy.
Účinnost se stanoví chromogenním substrátovým testem.
Hladiny faktoru VIII v plazmě lze sledovat pomocí chromogenního substrátového testu nebo jednostupňového testu srážlivosti.
Léčba podle potřeby
Výpočet požadované dávky faktoru VIII vychází z empirického zjištění, že 1 mezinárodní jednotka (IU) faktoru VIII na kg tělesné hmotnosti zvýší aktivitu faktoru VIII v plazmě o 2 IU/dl. Potřebná dávka se stanoví pomocí následujícího vzorce:
Dávka (IU) = tělesná hmotnost (kg) x požadované zvýšení faktoru VIII (IU/dl nebo % normálu) x 0,5 (IU/kg na IU/dl)
Množství přípravku, které se má podat, a četnost podávání je třeba vždy řídit podle klinické účinnosti v jednotlivých případech.
V případě následujících krvácivých příhod aktivita faktoru VIII nemá v daném období klesnout pod určenou hladinu plazmatické aktivity (v % normálu nebo IU/dl). Následující tabulku lze použít jako návod na dávkování při epizodách krvácení nebo při chirurgickém výkonu:
| Stupeň krvácení/typ chirurgického výkonu | Požadovaná hladina faktoru VIII (%) (IU/dl) | Frekvence dávek (hodiny)/ trvání léčby (dny) |
| Krvácení | ||
| Časný hemartros, krvácení do svalů nebo ústní dutiny | 20 – 40 | Injekci opakujte každých 12 až 24 hodin. Alespoň 1 den, dokud se krvácení indikované bolestí nezastaví, nebo do zhojení. |
| Rozsáhlejší hemartros, krvácení do svalů nebo hematom | 30 – 60 | Injekci opakujte každých 12 až 24 hodin po dobu 3 - 4 dnů nebo déle, dokud bolest a akutní slabost nevymizí. |
| Život ohrožující krvácení | 60 – 100 | Opakujte injekci každých 8 až 24 hodin, dokud ohrožení nevymizí. |
| Chirurgický výkon | ||
| Menší chirurgický výkon včetně extrakce zubu | 30 – 60 | Injekci podávejte každých 24 hodin, nejméně 1 den až do zhojení. |
| Velký chirurgický výkon | 80 – 100 (před a po operaci) | Opakujte injekci každých 8 až 24 hodin až do přiměřeného zhojení rány, pak pokračujte v léčbě nejméně dalších 7 dní k udržení aktivity faktoru VIII na 30 % až 60 % (IU/dl). |
Profylaxe
Doporučený počáteční režim dávkování je 20 až 50 IU/kg přípravku AFSTYLA podávané 2krát až 3krát týdně. Dávkování se může upravit na základě odpovědi pacienta.
Pediatrická populace
Doporučený počáteční režim dávkování u dětí (ve věku 0 až <12 let) je 30 až 50 IU/kg přípravku AFSTYLA podávané 2krát až 3krát týdně. U dětí mladších 12 let se mohou požadovat častější nebo vyšší dávky zohledňující vyšší clearance v této věkové skupině.
Pro dospívající ve věku 12 let a starších je doporučené dávkování stejné jako pro dospělé.
Starší pacienti
Klinické studie přípravku AFSTYLA nezahrnují pacienty starší než 65 let.