


Souhrn údajů o přípravku (SPC) - ZYDELIG
1. NÁZEV PŘÍPRAVKU
Zydelig 100 mg potahované tablety
Zydelig 150 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Zydelig 100 mg potahované tablety
Jedna potahovaná tableta obsahuje idelalisibum 100 mg.
Pomocná látka se známým účinkem
Jedna tableta obsahuje 0,1 mg oranžové žluti (E 110) (viz bod 4.4).
Zydelig 150 mg potahované tablety
Jedna potahovaná tableta obsahuje idelalisibum 150 mg
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta.
Zydelig 100 mg potahované tablety
Oranžová, oválná, potahovaná tableta o rozměrech 9,7 mm krát 6,0 mm, s vyraženým označením „GSI“ na jedné straně a „100“ na druhé straně.
Zydelig 150 mg potahované tablety
Růžová, oválná, potahovaná tableta o rozměrech 10 mm krát 6,8 mm, s vyraženým označením „GSI“ na jedné straně a „150“ na druhé straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Zydelig je indikován v kombinaci s rituximabem k léčbě dospělých pacientů s chronickou lymfatickou leukemií (CLL):
- kteří podstoupili alespoň jednu předchozí léčbu (viz bod 4.4) nebo
- jako léčba první linie při výskytu delece 17p nebo mutace TP53 u pacientů, u nichž není vhodná žádná jiná léčba (viz bod 4.4).
Přípravek Zydelig je indikován v monoterapii k léčbě dospělých pacientů s folikulárním lymfomem (FL), který je refrakterní na dvě předchozí linie léčby (viz bod 4.4).
4.2 Dávkování a způsob podání
Léčbu přípravkem Zydelig má provádět lékař se zkušenostmi s protinádorovou léčbou.
Dávkování
Doporučená dávka idelalisibu je 150 mg dvakrát denně. V léčbě je třeba pokračovat až do progrese onemocnění nebo nepřijatelné toxicity.
Jestliže pacient vynechá dávku přípravku Zydelig a uplynulo méně než 6 hodin od doby, kdy je přípravek obvykle užíván, pacient má užít vynechanou dávku co nejdříve a vrátit se k obvyklému rozvrhu dávkování. Jestliže pacient vynechá dávku a uplynulo více než 6 hodin, pacient nemá užít vynechanou dávku, ale jednoduše se vrátit k obvyklému rozvrhu dávkování.
Úpravy dávkování
Zvýšení hladin jaterních aminotransferáz
V případě, že se objeví zvýšení hladin aminotransferáz 3. nebo 4. stupně (alaninaminotransferáza [ALT]/aspartátaminotransferáza [AST] o > 5 x horní hranice normální hladiny [ULN, upper limit of normal]), musí se léčba přípravkem Zydelig přerušit. Jakmile se hodnoty vrátí na 1. stupeň nebo nižší (ALT/AST ≤ 3 x ULN), může se léčba obnovit v dávce 100 mg dvakrát denně.
Pokud se příhoda nezopakuje, může ošetřující lékař podle svého uvážení znovu zvýšit dávku na 150 mg dvakrát denně.
Jestliže se příhoda zopakuje, musí se léčba přípravkem Zydelig přerušit až do návratu hodnot 1. stupně nebo nižšího, a poté může ošetřující lékař podle svého uvážení začít znovu podávat dávku 100 mg dvakrát denně (viz body 4.4 a 4.8).
Průjem/kolitida
V případě, že se objeví průjem/kolitida 3. nebo 4. stupně, musí se léčba přípravkem Zydelig přerušit. Jakmile se průjem/kolitida upraví na 1. stupeň nebo nižší, může se léčba obnovit v dávce 100 mg dvakrát denně. Pokud se průjem/kolitida nevrátí, může ošetřující lékař podle svého uvážení znovu zvýšit dávku na 150 mg dvakrát denně (viz bod 4.8).
Pneumonitida
V případě, že se předpokládá výskyt pneumonitidy, musí se léčba přípravkem Zydelig přerušit. Jakmile pneumonitida ustoupí a pokud je vhodná opakovaná léčba, může se zvážit obnovení léčby v dávce 100 mg dvakrát denně. Léčba přípravkem Zydelig musí být trvale ukončena v případě středně těžké či těžké pneumonitidy nebo organizující se pneumonie (viz body 4.4 a 4.8).
Vyrážka
V případě, že se objeví vyrážka 3. nebo 4. stupně, musí se léčba přípravkem Zydelig přerušit. Jakmile se vyrážka upraví na 1. stupeň nebo nižší, může se léčba obnovit v dávce 100 mg dvakrát denně. Pokud se vyrážka nevrátí, může ošetřující lékař podle svého uvážení znovu zvýšit dávku na 150 mg dvakrát denně (viz bod 4.8).
Neutropenie
Léčba přípravkem Zydelig musí být přerušena u pacientů s absolutním počtem neutrofilů (ANC) nižším než 500/mm3. ANC musí být monitorován minimálně jednou týdně, dokud není ANC ≥ 500/mm3, poté může být léčba znovu zahájena dávkou 100 mg dvakrát denně (viz bod 4.4).
| ANC 1 000 až < 1 500/mm3 | ANC 500 až < 1 000/mm3 | ANC < 500/mm3 |
| Udržujte dávkování přípravku Zydelig. | Udržujte dávkování přípravku Zydelig. Monitorujte ANC minimálně jednou týdně. | Přerušte podávání přípravku Zydelig. Monitorujte ANC minimálně jednou týdně, dokud ANC není ≥ 500/mm3 a poté můžete znovu zahájit podávání přípravku Zydelig v dávce 100 mg dvakrát |
| ANC 1 000 až < 1 500/mm3 | ANC 500 až < 1 000/mm3 | ANC < 500/mm3 |
| denně. |
Zvláštní populace
Starší pacienti
U starších pacientů (ve věku ≥ 65 let) není nutná specifická úprava dávkování (viz bod 5.2).
Porucha funkce ledvin
U pacientů s lehkou (clearance kreatininu (CrCl) = 60 – 80 ml/min), středně těžkou (CrCl) = 30 – 59 ml/min) nebo těžkou (CrCl) = 15 – 29 ml/min) poruchou funkce ledvin není nutná úprava dávkování (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou (stupeň A podle Childa a Pugha) nebo středně těžkou (stupeň B podle Childa a Pugha) poruchou funkce jater není při zahájení léčby přípravkem Zydelig nutná úprava dávkování, doporučuje se však intenzivnější sledování nežádoucích účinků (viz body 4.4 a 5.2).
Údaje pro doporučení dávky u pacientů s těžkou poruchou funkce jater nejsou dostatečné. Proto se doporučuje zvýšená opatrnost a intenzivnější sledování nežádoucích účinků při podávání přípravku Zydelig u této populace (viz body 4.4 a 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Zydelig u dětí do 18 let nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Zydelig je určen k perorálnímu podání. Pacienty je třeba poučit, aby tablety polykali celé. Potahované tablety se nesmí kousat ani drtit. Potahované tablety se mohou užívat spolu s jídlem nebo bez jídla (viz bod 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Závažné infekce
Léčba přípravkem Zydelig se nesmí zahájit, pokud má pacient známky jakékoliv systémové bakteriální, mykotické nebo virové infekce.
Při podávání idelalisibu se vyskytly závažné a fatální infekce, včetně oportunních infekcí, jako je pneumonie způsobená Pneumocystis jirovecii (PJP) a infekce cytomegalovirem (CMV). Proto musí být všem pacientům během léčby a po dobu 2 až 6 měsíců po ukončení léčby idelalisibem podávána profylaxe PJP. Doba trvání profylaxe po ukončení léčby má být založena na klinickém úsudku; u pacienta mají být zváženy rizikové faktory, jako je souběžná léčba kortikosteroidy a déletrvající neutropenie (viz bod 4.8).
U pacientů mají být v průběhu léčby monitorovány známky a symptomy respirační infekce. Pacienty je třeba poučit, aby ihned nahlásili nové respirační příznaky.
U pacientů s pozitivními sérologickými výsledky CMV na počátku léčby idelalisibem nebo s jinou prokázanou infekcí CMV v anamnéze se doporučuje pravidelné klinické a laboratorní sledování infekce CMV. Pacienty s virémií CMV bez souvisejících klinických známek infekce CMV je třeba pečlivě sledovat. U pacientů s prokázanou virémií CMV a klinickými známkami infekce CMV je třeba zvážit přerušení léčby idelalisibem až do odeznění infekce. Jestliže přínosy opětovného zahájení léčby idelalisibem převažují nad riziky, má se zvážit podávání preventivní léčby infekce CMV.
Po užití idelalisibu v kontextu předchozích nebo souběžných imunosupresivních terapií, které byly spojovány s progresivní multifokální leukoencefalopatií (PML), byly hlášeny případy PML. Lékaři by měli zvážit PML v diferenciální diagnóze u pacientů s novými či zhoršujícími se neurologickými, kognitivními nebo behaviorálními známkami nebo symptomy. Pokud existuje podezření na PML, pak mají být provedena vhodná diagnostická vyšetření a léčba má být pozastavena, dokud nebude PML vyloučena. V případě jakýchkoliv pochybností je nutné zvážit doporoučení na vyšetření u neurologa a vhodná diagnostická opatření pro PML včetně MRI skenů s kontrastní látkou, testování mozkomíšního moku (CSF) na virovou JC DNA a opakovaná neurologická vyšetření.
Neutropenie
U pacientů léčených idelalisibem docházelo ve spojení s léčbou k neutropenii stupně 3 nebo 4, včetně febrilní neutropenie. Po dobu prvních 6 měsíců léčby idelalisibem je třeba monitorovat krevní obraz u všech pacientů minimálně každé 2 týdny a u pacientů s ANC nižším než 1 000/mm3 minimálně jednou týdně (viz bod 4.2).
Hepatotoxicita
V klinických studiích s idelalisibem bylo pozorováno zvýšení hladin ALT a AST 3. a 4. stupně (> 5 x ULN). Bylo také hlášeno hepatocelulární poškození včetně selhání jater. Zvýšení jaterních aminotransferáz bylo obecně pozorováno během prvních 12 týdnů léčby a bylo po přerušení podávání přípravku reverzibilní (viz bod 4.2). U pacientů, u nichž bylo podávání idelalisibu znovu zahájeno v nižší dávce, došlo ve 26 % k opakovanému zvýšení ALT/AST. V případě zvýšení ALT/AST 3. nebo
- 4. stupně musí být léčba přípravkem Zydelig vysazena a je nutno monitorovat jaterní funkce. Jakmile se hodnoty vrátí na stupeň 1 nebo nižší (ALT/AST ≤ 3 x ULN), léčba má být obnovena v nižší dávce.
Po dobu prvních 3 měsíců léčby je nutné u všech pacientů každé 2 týdny sledovat hladiny ALT, AST a celkového bilirubinu, poté se mají tyto hodnoty sledovat podle klinické indikace. Pokud se zjistí zvýšení hladin ALT a/nebo AST 2. nebo vyššího stupně, je u pacientů nutné monitorovat hladiny ALT, AST a celkového bilirubinu každý týden až do poklesu hodnot na 1. stupeň nebo nižší.
Porucha funkce jater
U pacientů s poruchou funkce jater se doporučuje intenzivnější sledování nežádoucích účinků, protože se u této populace očekává zvýšená expozice, a to zvláště u pacientů s těžkou poruchou funkce jater. Do klinických studií s idelalisibem nebyli zařazeni žádní pacienti s těžkou poruchou funkce jater. Při podávání přípravku Zydelig u této populace se doporučuje zvýšená opatrnost.
Chronická hepatitida
Idelalisib nebyl studován u pacientů s chronickou aktivní hepatitidou včetně virové hepatitidy. Při podávání přípravku Zydelig pacientům s aktivní hepatitidou je třeba postupovat opatrně.
Průjem/kolitida
Případy těžké kolitidy související s lékem se vyskytovaly relativně pozdě (v řádu měsíců) po zahájení léčby, někdy s rychlým zhoršením, ustoupily však do několika týdnů po přerušení podávání přípravku a dodatečné symptomatické léčbě (např. protizánětlivá léčiva, jako je enterálně podávaný budesonid) (viz bod 4.2).
K dispozici je velmi málo zkušeností s léčbou pacientů s anamnézou zánětlivého střevního onemocnění.
Pneumonitida a organizující se pneumonie
U idelalisibu byly hlášeny případy pneumonitidy a organizující se pneumonie (některé s fatálním následkem). U pacientů, u nichž se objeví závažné plicní příhody, má být idelalisib vysazen a pacient má být vyšetřen kvůli zjištění etiologie. Pokud je stanovena diagnóza středně těžké či těžké symptomatické pneumonitidy nebo organizující se pneumonie, musí být zahájena vhodná léčba a idelalisib musí být trvale vysazen.
Závažné kožní nežádoucí účinky
Při podávání idelalisibu se objevil Stevensův-Johnsonův syndrom (SJS), toxická epidermální nekrolýza (TEN) a léková reakce s eozinofilií a systémovými příznaky (DRESS). Případy SJS a TEN s fatálními následky byly hlášeny tehdy, když byl idelalisib podáván společně s jinými léčivými přípravky spojovanými s těmito syndromy. Pokud je podezření na SJS, TEN nebo DRESS, je třeba léčbu idelalisibem okamžitě přerušit, pacienta vyšetřit a vhodným způsobem léčit. Pokud je potvrzena diagnóza SJS, TEN nebo DRESS, idelalisib musí být trvale vysazen.
Induktory CYP3A
Při současném podávání s induktory CYP3A, jako jsou rifampicin, fenytoin, třezalka tečkovaná (Hypericum perforatum) nebo karbamazepin, se expozice idelalisibu může snížit. Jelikož snížení plazmatické koncentrace idelalisibu může vést ke snížené účinnosti přípravku, je třeba se vyhnout současnému podávání přípravku Zydelig se středně silnými nebo silnými induktory CYP3A (viz bod 4.5).
Substráty CYP3A
Primární metabolit idelalisibu, GS-563117, je silný inhibitor CYP3A4. Idelalisib má proto potenciál vzájemně působit s léčivými přípravky, které jsou metabolizovány CYP3A, což může vést ke zvýšeným sérovým koncentracím dalšího přípravku (viz bod 4.5). Při podávání idelalisibu současně s jinými léčivými přípravky je třeba postupovat podle doporučení ohledně jejich současného podávání s inhibitory CYP3A4 uvedených v souhrnu údajů o přípravku (SmPC) těchto přípravků. Je třeba se vyhnout současné léčbě idelalisibem se substráty CYP3A způsobujícími závažné a/nebo život ohrožující nežádoucí účinky (např. alfuzosin, amiodaron, cisaprid, pimozid, chinidin, ergotamin, dihydroergotamin, kvetiapin, lovastatin, simvastatin, sildenafil, midazolam, triazolam), a pokud je to možné, je třeba použít alternativní léčivé přípravky, které jsou méně citlivé na inhibici CYP3A4.
Ženy ve fertilním věku
Ženy ve fertilním věku musí během léčby idelalisibem a ještě 1 měsíc po ukončení terapie používat vysoce účinnou antikoncepci (viz bod 4.6). Ženy užívající hormonální antikoncepci mají navíc používat bariérovou metodu jako druhou formu antikoncepce, protože v současné době není známo, jestli idelalisib snižuje účinnost hormonální antikoncepce.
Pomocné látky se známým účinkem
Přípravek Zydelig obsahuje azobarvivo oranžovou žluť (E 110), které může způsobovat alergické reakce.
| Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že | |
| je v podstatě „bez sodíku“. | |
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Idelalisib je primárně metabolizován aldehydoxidázou a v menší míře CYP3A a glukuronidací (UGT1A4). Jeho primárním metabolitem je farmakologicky neaktivní GS-563117. Idelalisib a GS-563117 jsou substráty P-gp a BCRP.
Vliv jiných léčivých přípravků na farmakokinetické vlastnosti idelalisibu
Induktory CYP3A
Klinická studie lékových interakcí zjistila, že současné podání jedné dávky 150 mg idelalisibu s rifampicinem (silný induktor CYP3A) vedlo k ~75% snížení hodnoty AUCinf idelalisibu. Je třeba se vyhnout současnému podávání přípravku Zydelig se středně silnými nebo silnými induktory CYP3A, jako jsou rifampicin, fenytoin, třezalka tečkovaná nebo karbamazepin, jelikož to může vést ke snížené účinnosti přípravku.
Inhibitory CYP3A/P-gp
Klinická studie lékových interakcí zjistila, že současné podání jedné dávky 400 mg idelalisibu s ketokonazolem (silný inhibitor CYP3A, P-gp a BCRP) v dávce 400 mg jednou denně vedlo k 26% zvýšení hodnoty Cmax a 79% zvýšení hodnoty AUCinf idelalisibu. Při současném podávání idelalisibu s inhibitory CYP3A/P-gp se počáteční úprava dávkování idelalisibu nepovažuje za nutnou, doporučuje se však intenzivnější sledování nežádoucích účinků.
Vliv idelalisibu na farmakokinetické vlastnosti jiných léčivých přípravků
Substráty CYP3A
Primární metabolit idelalisibu, GS-563117, je silný inhibitor CYP3A. Klinická studie lékových interakcí zjistila, že současné podávání idelalisibu s midazolamem (citlivý substrát CYP3A) vedlo k ~140% zvýšení hodnoty Cmax a ~440% zvýšení hodnoty AUCinf midazolamu v důsledku inhibice CYP3A způsobené GS-563117. Současné podávání idelalisibu se substráty CYP3A může zvyšovat jejich systémové expozice a zvyšovat nebo prodlužovat jejich terapeutickou aktivitu a nežádoucí účinky. In vitro byla inhibice CYP3A4 ireverzibilní, a proto se návrat k normální enzymatické aktivitě očekává až za několik dnů po ukončení podávání idelalisibu.
Možné interakce mezi idelalisibem a současně podávanými léčivými přípravky, které jsou substráty CYP3A, jsou uvedeny v tabulce 1 (zvýšení je uvedeno jako „↑”). Tento seznam není vyčerpávající a slouží pouze jako návod. Obecně je třeba postupovat podle doporučení ohledně jejich současného podávání s inhibitory CYP3A4 uvedených v SmPC těchto přípravků (viz bod 4.4).
Tabulka 1: Interakce mezi idelalisibem a dalšími léčivými přípravky, které jsou substráty CYP3A
| Léčivý přípravek | Očekávaný účinek idelalisibu na hladiny léčivého přípravku | Klinické doporučení týkající se současného podávání s idelalisibem |
| ANTAGONISTÉ ALFA-1 ADRENORECEPTORŮ | ||
| Alfuzosin | ↑ koncentrace v séru | Idelalisib se nemá podávat současně s alfuzosinem. |
| ANALGETIKA | ||
| Fentanyl, alfentanil, methadon, buprenorfin/naloxon | ↑ koncentrace v séru | Doporučuje se pečlivé sledování nežádoucích účinků (např. respirační útlum, sedace). |
| ANTIARYTMIKA | ||
Amiodaron, chinidin Bepridil, disopyramid, lidokain | ↑ koncentrace v séru ↑ koncentrace v séru | Idelalisib se nemá podávat současně s amiodaronem ani chinidinem. Doporučuje se klinické sledování. |
| CYTOSTATIKA | ||
| Inhibitory tyrosinkinázy, jako je dasatinib a nilotinib, také vinkristin a vinblastin | ↑ koncentrace v séru | Doporučuje se pečlivé sledování snášenlivosti těchto cytostatik. |
| Léčivý přípravek | Očekávaný účinek idelalisibu na hladiny léčivého přípravku | Klinické doporučení týkající se současného podávání s idelalisibem |
| ANTIKOAGULANCIA | ||
| Warfarin | ↑ koncentrace v séru | Při současném podávání a po ukončení léčby idelalisibem se doporučuje sledování hodnot mezinárodního normalizovaného poměru (INR) |
| ANTIKONVULZIVA | ||
| Karbamazepin | ↑ koncentrace v séru | Je třeba sledovat hladiny antikonvulzivního léčivého přípravku. |
| ANTIDEPRESIVA | ||
| Trazodon | ↑ koncentrace v séru | Doporučuje se pečlivá titrace dávky antidepresiv a sledování antidepresivní odpovědi. |
| LÉKY PROTI DNĚ | ||
| Kolchicin | ↑ koncentrace v séru | Může být nutné snížení dávky kolchicinu. Idelalisib se nemá podávat současně s kolchicinem pacientům s poruchou funkce ledvin nebo jater. |
| ANTIHYPERTENZIVA | ||
| Amlodipin, diltiazem, felodipin, nifedipin, nikardipin | ↑ koncentrace v séru | Doporučuje se klinické sledování terapeutického účinku a nežádoucích účinků. |
| ANTIINFEKTIVA | ||
| Antimykotika | ||
| Ketokonazol, itrakonazol, posakonazol, vorikonazol | ↑ koncentrace v séru | Doporučuje se klinické sledování. |
| Antimykobakteriální látky | ||
| Rifabutin | ↑ koncentrace v séru | Doporučuje se zvýšené sledování nežádoucích účinků souvisejících s rifabutinem, včetně neutropenie a uveitidy. |
| Inhibitory HCV proteázy | ||
| Boceprevir, telaprevir | ↑ koncentrace v séru | Doporučuje se klinické sledování. |
| Makrolidová antibiotika | ||
| Klarithromycin, telithromycin | ↑ koncentrace v séru | U pacientů s normální funkcí ledvin nebo lehkou poruchou funkce ledvin (clearance kreatininu [CrCl] 60-90 ml/min) není nutná žádná úprava dávky klarithromycinu. U pacientů s CrCl < 90 ml/min se doporučuje klinické sledování. U pacientů s CrCl < 60 ml/min je třeba zvážit použití alternativního antibakteriálního přípravku. U telithromycinu se doporučuje klinické sledování. |
| ANTIPSYCHOTIKA/NEUROLEPTIKA | ||
| Kvetiapin, pimozid | ↑ koncentrace v séru | Idelalisib se nemá podávat současně s kvetiapinem ani pimozidem. Mohou se zvážit alternativní léčivé přípravky, jako je olanzapin. |
| Léčivý přípravek | Očekávaný účinek idelalisibu na hladiny léčivého přípravku | Klinické doporučení týkající se současného podávání s idelalisibem |
| ANTAGONISTÉ ENDOTELINOVÝCH RECEPTORŮ | ||
| Bosentan | ↑ koncentrace v séru | Je třeba postupovat opatrně a pacienty je třeba pečlivě sledovat s ohledem na toxicitu související s bosentanem. |
| NÁMELOVÉ ALKALOIDY | ||
| Ergotamin, dihydroergotamin | ↑ koncentrace v séru | Idelalisib se nemá podávat současně s ergotaminem ani dihydroergotaminem. |
| PROKINETIKA | ||
| Cisaprid | ↑ koncentrace v séru | Idelalisib se nemá podávat současně s cisapridem. |
| GLUKOKORTIKOIDY | ||
Inhalační/nazální kortikosteroidy: budesonid, flutikason Perorální budesonid | ↑ koncentrace v séru ↑ koncentrace v séru | Doporučuje se klinické sledování. Doporučuje se klinické sledování ohledně zvýšených známek/příznaků účinků kortikosteroidů. |
| INHIBITORY HMG CO-A REDUKTÁZY | ||
Lovastatin, simvastatin Atorvastatin | ↑ koncentrace v séru ↑ koncentrace v séru | Idelalisib se nemá podávat současně s lovastatinem ani simvastatinem. Doporučuje se klinické sledování a může se zvážit nižší počáteční dávka atorvastatinu. Může být rovněž zvážen přechod na pravastatin, rosuvastatin nebo pitavastatin. |
| IMUNOSUPRESIVA | ||
| Cyklosporin, sirolimus, takrolimus | ↑ koncentrace v séru | Doporučuje se terapeutické sledování. |
| INHALAČNÍ BETA-AGONISTÉ | ||
| Salmeterol | ↑ koncentrace v séru | Současné podávání salmeterolu a idelalisibu se nedoporučuje. Kombinace může vést ke zvýšenému riziku kardiovaskulárních nežádoucích účinků souvisejících se salmeterolem, včetně prodloužení QT intervalu, palpitací a sinusové tachykardie. |
| Léčivý přípravek | Očekávaný účinek idelalisibu na hladiny léčivého přípravku | Klinické doporučení týkající se současného podávání s idelalisibem |
| INHIBITORY FOSFODIESTERÁZY | ||
Sildenafil Tadalafil Sildenafil, tadalafil | ↑ koncentrace v séru ↑ koncentrace v séru ↑ koncentrace v séru | Plicní arteriální hypertenze: Idelalisib se nemá podávat současně se sildenafilem. Při současném podávání tadalafilu s idelalisibem je třeba postupovat opatrně, včetně zvážení snížení dávky. Erektilní dysfunkce: Při předepisování sildenafilu nebo tadalafilu s idelalisibem je nutná zvýšená opatrnost a může se zvážit snížení dávky a zvýšené sledování nežádoucích účinků. |
| SEDATIVA/HYPNOTIKA | ||
Midazolam (perorální), triazolam Buspiron, klorazepát, diazepam, estazolam, flurazepam, zolpidem | ↑ koncentrace v séru ↑ koncentrace v séru | Idelalisib se nemá podávat současně s midazolamem (perorální) ani triazolamem. Doporučuje se sledování koncentrace sedativ/hypnotik a může se zvážit snížení dávky. |
Substráty CYP2C8
In vitro idelalisib nejen inhiboval, ale také indukoval CYP2C8, není ale známo, zda to vede k účinku in vivo na substráty CYP2C8. Doporučuje se postupovat opatrně při podávání přípravku Zydelig současně s léčivými přípravky s úzkým terapeutickým indexem, které jsou substráty CYP2C8 (paklitaxel).
Substráty indukovatelných enzymů (např. CYP2C9, CYP2C19, CYP2B6 a UGT) In vitro byl idelalisib induktorem několika enzymů a není možné vyloučit riziko snížené expozice a tím snížené účinnosti substrátů indukovatelných enzymů, jako je CYP2C9, CYP2C19, CYP2B6 a UGT. Doporučuje se postupovat opatrně při podávání přípravku Zydelig současně s léčivými přípravky s úzkým terapeutickým indexem, které jsou substráty těchto enzymů (warfarin, fenytoin, S-mefenytoin).
Substráty BCRP, OATP1B1, OATP1B3 a P-gp
Současné podávání více dávek idelalisibu 150 mg dvakrát denně zdravým jedincům vedlo ke srovnatelným expozicím u rosuvastatinu (AUC 90% IS: 87, 121) a digoxinu (AUC 90% IS: 98, 111), což nenaznačuje žádnou klinicky významnou inhibici BCRP, OATP1B1/1B3 nebo systémového P-gp idelalisibem. Není možné vyloučit riziko inhibice P-gp v gastrointestinálním traktu, která by mohla vést ke zvýšené expozici citlivých substrátů intestinálního P-gp, jako je dabigatran-etexilát.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce
Na základě zjištění u zvířat může idelalisib způsobit poškození plodu. Ženy se mají během užívání přípravku Zydelig a do 1 měsíce po ukončení léčby vyhnout otěhotnění. Proto musí ženy ve fertilním věku během léčby přípravkem Zydelig a ještě 1 měsíc po ukončení terapie používat vysoce účinnou antikoncepci. V současné době není známo, jestli idelalisib snižuje účinnost hormonální antikoncepce, a proto ženy užívající hormonální antikoncepci mají navíc používat bariérovou metodu jako druhou formu antikoncepce.
Těhotenství
Údaje o podávání idelalisibu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3).
Podávání přípravku Zydelig se v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Není známo, zda se idelalisib a jeho metabolity vylučují do lidského mateřského mléka.
Riziko pro novorozence/kojence nelze vyloučit.
Kojení má být během léčby přípravkem Zydelig přerušeno.
Fertilita
Údaje o účinku idelalisibu na fertilitu u člověka nejsou k dispozici. Studie na zvířatech naznačují možné škodlivé účinky idelalisibu na fertilitu a vývoj plodu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Zydelig nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
V klinických studiích s pacienty s hematologickými malignitami, kterým byl podáván idelalisib, byly nejčastěji hlášené nežádoucí účinky: infekce (70 %), neutropenie (55 %), zvýšené hladiny aminotransferáz (53 %), průjem (48 %), zvýšené hladiny triacylglycerolů (47 %), pyrexie (36 %), vyrážka (30 %) a lymfocytóza (21 %). Nejčastěji hlášené závažné nežádoucí účinky (≥ stupně 3) byly: infekce (39 %), neutropenie (33 %), průjem/kolitida (22 %), zvýšené hladiny aminotransferáz (15 %) a lymfocytóza (13 %).
Tabulkový seznam nežádoucích účinků
Hodnocení nežádoucích účinků je založeno na dvou studiích fáze 3 (studie 312-0116 a studie 312-0119) a šesti studiích fáze 1 a 2. Studie 312-0116 byla randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie, ve které 110 pacientů s dříve léčenou CLL užívalo idelalisib a rituximab. Kromě toho 86 pacientů z této studie, kteří byli randomizováni k užívání placeba a rituximabu, pokračovalo v užívání idelalisibu jako samostatný přípravek v prodloužené studii (studie 312-0117). Studie 312-0119 byla randomizovaná, kontrolovaná, otevřená studie, ve které 173 pacientů s dříve léčenou CLL užívalo idelalisib a ofatumumab. Studie fáze 1 a 2 hodnotily bezpečnost idelalisibu u celkem 536 pacientů s hematologickými malignitami, včetně 400 pacientů užívajících idelalisib (v jakékoli dávce) jako samostatný přípravek a 136 pacientů užívajících idelalisib v kombinaci s monoklonální protilátkou anti-CD20 (rituximabem nebo ofatumumabem).
Nežádoucí účinky hlášené pro idelalisib užívaný samostatně nebo v kombinaci s monoklonálními protilátkami anti-CD20 (rituximabem nebo ofatumumabem) uvádí tabulka 2. Nežádoucí účinky jsou seřazeny podle tříd orgánových systémů a četnosti. Četnosti jsou definovány následujícím způsobem: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit).
Tabulka 2: Nežádoucí účinky hlášené v klinických studiích u pacientů s hematologickými malignitami užívajících idelalisib a po uvedení přípravku na trh
| Nežádoucí účinek | Jakýkoli stupeň | Stupeň ≥ 3 | ||
| Infekce a infestace | ||||
| Infekce (včetně pneumonie způsobené Pneumocystis jirovecii a CMV)* | Velmi časté | Velmi časté | ||
| Poruchy krve a lymfatického systému | ||||
| Neutropenie | Velmi časté | Velmi časté | ||
| Lymfocytóza** | Velmi časté | Velmi časté | ||
| Respirační, hrudní a mediastinální poruchy | ||||
| Pneumonitida | Časté | Časté | ||
| Organizující se pneumonie**** | Méně časté | Méně časté | ||
| Gastrointestinální poruchy | ||||
| Průjem/kolitida | Velmi časté | Velmi časté | ||
| Poruchy jater a žlučových cest | ||||
| Zvýšené hladiny aminotransferáz | Velmi časté | Velmi časté | ||
| Hepatocelulární poškození | Časté | Časté | ||
| Poruchy kůže a podkožní tkáně | ||||
| Vyrážka*** | Velmi časté | Časté | ||
Stevensův-Johnsonův syndrom/toxická epidermální nekrolýza**** | Vzácné | Vzácné | ||
| Léková reakce s eozinofilií a systémovými příznaky (DRESS)**** | Není známo | Není známo | ||
| Celkové poruchy a reakce v místě aplikace | ||||
| Pyrexie | Velmi časté | Časté | ||
| Vyšetření | ||||
| Zvýšené hladiny triacylglycerolů | Velmi časté | Časté | ||
* Zahrnuje oportunní infekce a rovněž i bakteriální a virové infekce, jako je pneumonie, bronchitida a sepse. ** Idelalisibem indukovanou lymfocytózu bez přítomnosti dalších klinických příznaků nelze považovat za progresi onemocnění (viz bod 5.1).
*** Zahrnuje preferované termíny generalizovaná exfoliativní dermatitida, polékový exantém, vyrážka, erytematózní vyrážka, generalizovaná vyrážka, makulózní vyrážka, makulopapulózní vyrážka, papulózní vyrážka, svědivá vyrážka, pustulózní vyrážka, vezikulózní exantém, papuly, kožní plaky a exfoliativní vyrážka. **** Pozorováno z údajů po uvedení přípravku na trh.
Popis vybraných nežádoucích účinků
Infekce (viz bod 4.4)
V klinických studiích byl pozorován celkově vyšší výskyt infekcí, včetně infekcí stupně 3 a 4, ve skupinách užívajících idelalisib ve srovnání s kontrolními rameny. Nejčastěji byly pozorovány infekce respiračního systému a septické příhody. V mnoha případech nebyl patogen identifikován; avšak mezi zjištěnými byly jak konvenční, tak oportunní patogeny, včetně PJP a CMV. Téměř všechny infekce PJP, včetně fatálních případů, se vyskytly u pacientů bez profylaxe PJP. Vyskytly se případy PJP po ukončení léčby idelalisibem.
Vyrážka
Vyrážka byla obecně lehká až středně těžká a měla za následek ukončení léčby u 2,1 % pacientů. Ve studiích 312-0116/0117 a 312-0119 se vyrážka (hlášená jako generalizovaná exfoliativní dermatitida, polékový exantém, vyrážka, erytematózní vyrážka, generalizovaná vyrážka, makulózní vyrážka, makulopapulózní vyrážka, papulózní vyrážka, svědivá vyrážka, pustulózní vyrážka, vezikulózní exantém, papuly a kožní plaky) objevila u 31,1 % pacientů, kterým byl podáván idelalisib a monoklonální protilátka anti-CD20 (rituximab nebo ofatumumab), a u 8,2 % pacientů, jimž byla podávána pouze monoklonální protilátka anti-CD20 (rituximab nebo ofatumumab). Z toho mělo 5,7 % pacientů, jimž byl podáván idelalisib a monoklonální protilátka anti-CD20 (rituximab nebo ofatumumab), a 1,5 % pacientů, kterým byla podávána pouze monoklonální protilátka anti-CD20 (rituximab nebo ofatumumab), vyrážku 3. stupně a žádný pacient neměl nežádoucí reakci 4. stupně. Vyrážka obvykle ustoupila po léčbě (např. topické a/nebo perorální steroidy, difenhydramin) a v těžkých případech po přerušení podávání přípravku (viz bod 5.3, fototoxicita).
Závažné kožní nežádoucí účinky (viz bod 4.4)
Případy SJS, TEN a DRESS se vyskytly tehdy, když byl idelalisib podáván souběžně s jinými léčivými přípravky spojovanými s těmito syndromy (bendamustin, rituximab, alopurinol, amoxicilin a sulfamethoxazol/trimethoprim). SJS nebo TEN se objevily do jednoho měsíce od podání kombinace léků a měly fatální následky.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě předávkování musí být pacient sledován, zda nevykazuje známky toxicity (viz bod 4.8). Léčba předávkování přípravkem Zydelig zahrnuje obecná podpůrná opatření včetně sledování vitálních funkcí a pozorování klinického stavu pacienta.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, inhibitory proteinkináz, inhibitory fosfatidylinositol-3-kinázy (Pi3K), ATC kód: L01EM01
Mechanismus účinku
Idelalisib inhibuje fosfatidylinositol-3-kinázu p110δ (PI3Kδ), která je hyperaktivní u malignit B-buněk a je centrem mnoha signálních drah, které řídí proliferaci, přežití, usídlení (homing) a retenci maligních buněk v lymfoidních tkáních a kostní dřeni. Idelalisib je selektivní inhibitor vazby adenosin-5’-trifosfátu (ATP) na katalytickou doménu PI3Kδ, vedoucí k inhibici fosforylace fosfatidylinositolu, který je klíčovým lipidovým druhým poslem (second messenger), a k zabránění fosforylace Akt (proteinkinázy B).
Idelalisib indukuje apoptózu a inhibuje proliferaci v buněčných liniích odvozených od maligních B-buněk a v primárních nádorových buňkách. Inhibicí signalizace prostřednictvím chemokinových receptorů CXCR4 a CXCR5, indukované chemokiny CXCL12 a CXCL13, způsobuje idelalisib inhibici usídlení (homing) a retence maligních B-buněk v nádorovém mikroprostředí, včetně lymfoidních tkáních a kostní dřeně.
V klinických studiích nebylo identifikováno žádné mechanistické vysvětlení vzniku rezistence na léčbu idelalisibem. Další studování této problematiky v rámci probíhajících studií malignit B-buněk není plánováno.
Farmakodynamické účinky
Účinky na elektrokardiogram
Účinek idelalisibu (150 mg a 400 mg) na interval QT/QTc byl hodnocen v placebem a aktivně (moxifloxacin 400 mg) kontrolované zkřížené studii u 40 zdravých jedinců. Při dávce 2,7násobně vyšší, než je maximální doporučená dávka, nezpůsobil idelalisib prodloužení intervalu QT/QTc (tj. < 10 ms).
Lymfocytóza
Po zahájení podávání idelalisibu bylo pozorováno přechodné zvýšení počtu lymfocytů (tj. ≥ 50% zvýšení oproti výchozí hodnotě a nad absolutní počet lymfocytů 5 000/mm3). K tomu dochází přibližně u dvou třetin pacientů s CLL léčených idelalisibem v monoterapii a u jedné čtvrtiny pacientů s CLL léčených idelalisibem v kombinované léčbě. K nástupu izolované lymfocytózy obvykle dochází během prvních 2 týdnů a často je spojena se zmenšením lymfadenopatie. Tato pozorovaná lymfocytóza je farmakodynamickým účinkem léčby a nelze ji považovat za progresi onemocnění bez přítomnosti dalších klinických příznaků.
Klinická účinnost u chronické lymfatické leukemie
Idelalisib v kombinaci s rituximabem
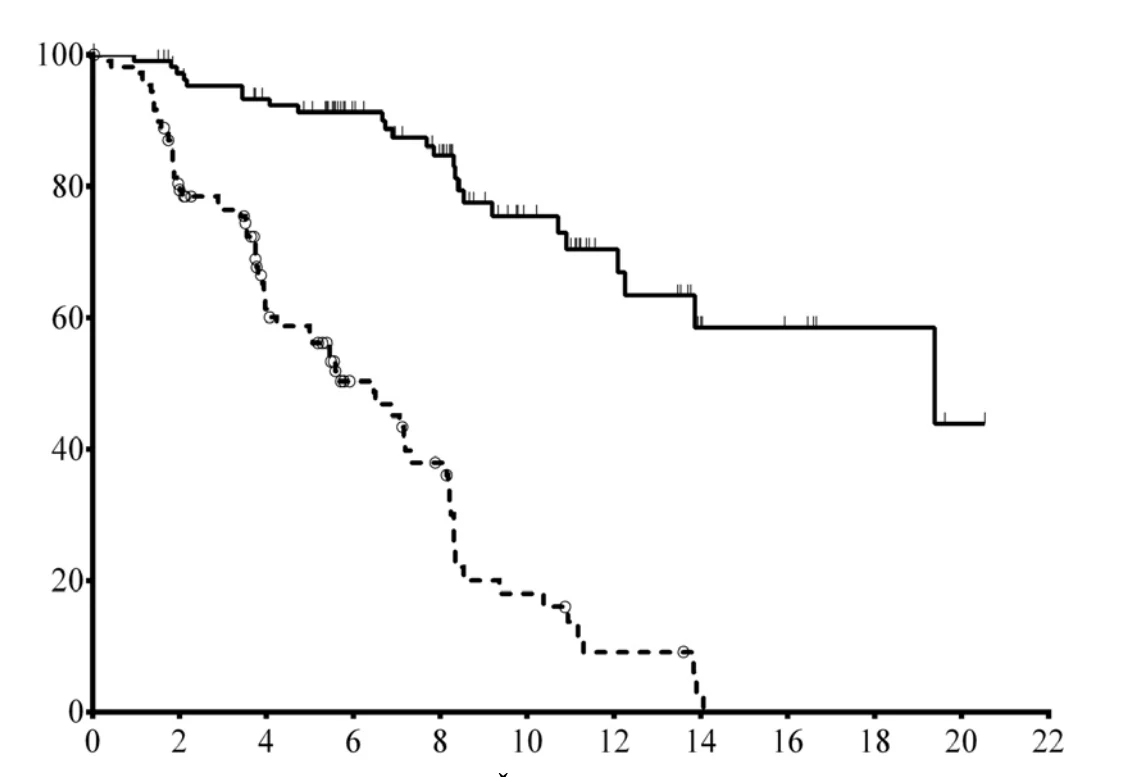
Studie 312-0116 byla randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie fáze 3 zahrnující 220 pacientů s dříve léčenou CLL, kteří potřebovali léčbu, ale cytotoxická chemoterapie pro ně nebyla považována za vhodnou. Pacienti byli randomizováni v poměru 1:1 pro podání 8 cyklů rituximabu (první cyklus v dávce 375 mg/m2 plochy povrchu těla [body surface area, BSA], následující cykly v dávce 500 mg/m2 BSA) v kombinaci buď s perorálně podávaným placebem dvakrát denně nebo s idelalisibem 150 mg užívaným dvakrát denně, až do progrese onemocnění nebo nepřijatelné toxicity.
Medián věku byl 71 let (rozsah: 47 až 92), přičemž 78,2 % pacientů bylo starších než 65 let; 65,5 % byli muži a 90,0 % byli běloši; 64,1 % mělo klinické stadium III nebo IV podle Raie a 55,9 % mělo klinické stadium C podle Bineta. U většiny pacientů byly přítomny nepříznivé cytogenetické prognostické faktory: 43,2 % mělo chromozomovou deleci 17p a/nebo mutaci nádorového proteinu 53 (tumour protein 53, TP53) a 83,6 % mělo nemutované geny pro variabilní oblast těžkého imunoglobulinového řetězce (immunoglobulin heavy chain variable region, IGHV). Medián doby od diagnózy CLL do randomizace byl 8,5 roku. Pacienti měli medián kumulativní škály přidružených onemocnění (cumulative iIllness rating scale, CIRS) rovný 8. Medián počtu předchozích terapií byl 3,0. Téměř všem (95,9 %) pacientům byly dříve podány monoklonální protilátky anti-CD20. Primárním cílovým parametrem bylo přežití bez progrese (progression free survival, PFS). Výsledky účinnosti jsou shrnuty v tabulkách 3 a 4. Kaplan-Meierovu křivku pro PFS uvádí obrázek 1.
Ve srovnání s kombinací rituximabu a placeba vedla léčba kombinací idelalisibu a rituximabu ke statisticky významnému i klinicky zásadnímu zlepšení tělesného, sociálního a funkčního stavu, jakož i hodnot indexu funkčního hodnocení léčby zhoubných onemocnění podle podstupnice specifické pro leukemii (functional assessment of cancer therapy: leukaemia, FACT-LEU), a ke statisticky významnému a klinicky zásadnímu zlepšení stavů úzkosti, deprese a obvyklých aktivit hodnocených podle indexu EuroQoL Five-Dimensions (EQ-5D).
Tabulka 3: Výsledky účinnosti ze studie 312-0116
Idelalisib + R N = 110 | Placebo + R N = 110 | |
PFS Medián (měsíce) (95% IS) Poměr rizik (95% IS) P-hodnota | 19,4 (12,3; NR) | 6,5 (4,0; 7,3) |
| 0,15 (0,09; 0,24) | ||
| < 0,0001 | ||
ORR* n (%) (95% IS) Poměr šancí (95% IS) P-hodnota | 92 (83,6 %) (75,4; 90,0) | 17 (15,5 %) (9,3; 23,6) |
| 27,76 (13,40; 57,49) | ||
| < 0,0001 | ||
LNR** n/N (%) (95% IS) Poměr šancí (95% IS) P-hodnota | 102/106 (96,2 %) (90,6; 99,0) | 7/104 (6,7 %) (2,7; 13,4) |
| 225,83 (65,56; 777,94) | ||
| < 0,0001 | ||
OS^ Medián (měsíce) (95% IS) Poměr rizik (95% IS) P-hodnota | NR (NR; NR) | 20,8 (14,8; NR) |
| 0,34 (0,19; 0,60) | ||
| 0,0001 | ||
IS: interval spolehlivosti; R rituximab; n: počet pacientů s odpovědí; N: počet pacientů ve skupině, NR: nedosaženo. Analýzy PFS, celkové četnosti odpovědi na léčbu (overall response rate, ORR) a četnosti odpovědi týkající se lymfatických uzlin (lymph node response rate, LNR) vycházely z hodnocení nezávislou hodnotící komisí (independent review committee, IRC).
* Hodnota ORR je definována jako podíl pacientů, kteří dosáhli kompletní odpovědi (complete response, CR) nebo částečné odpovědi (partial response, PR) na základě kritérií odpovědi stanovených Národní onkologickou sítí (National Comprehensive Cancer Network, NCCN) (2013) a podle Chesona (2012). ** Hodnota LNR je definována jako podíl pacientů, kteří dosáhli ≥ 50 % zmenšení součtu součinů největších kolmých průměrů indexovaných lézí. Do analýzy byli zahrnuti pouze pacienti, u nichž bylo k dispozici výchozí hodnocení a ≥ 1 platné hodnocení po zahájení léčby.
^ Analýza celkového přežití (overall survival, OS) zahrnuje data od pacientů, kteří dostali placebo + R ve studii 312-0116 a následně dostali idelalisib v prodloužené studii na základě analýzy podle původního léčebného záměru (intent-to-treat).
Tabulka 4: Souhrn hodnot PFS a četnosti odpovědí v předem stanovených podskupinách ze studie 312-0116
| Idelalisib + R | Placebo + R | |
Delece 17p/mutace TP53 Medián PFS (měsíce) (95% IS) Poměr rizik (95% IS) ORR (95% IS) | N = 46 | N = 49 |
| NR (12,3; NR) | 4,0 (3,7; 5,7) | |
| 0,13 (0,07; 0,27) | ||
| 84,8 % (71,1; 93,7) | 12,2 % (4,6; 24,8) | |
Nemutovaný IGHV Medián PFS (měsíce) (95% IS) Poměr rizik (95% IS) ORR (95% IS) | N = 91 | N = 93 |
| 19,4 (13,9; NR) | 5,6 (4,0; 7,2) | |
| 0,14 (0,08; 0,23) | ||
| 82,4 % (73,0; 89,6) | 15,1 % (8,5; 24,0) | |
Věk ≥ 65 let Medián PFS (měsíce) (95% IS) Poměr rizik (95% IS) ORR (95% IS) | N = 89 | N = 83 |
| 19,4 (12,3; NR) | 5,7 (4,0; 7,3) | |
| 0,14 (0,08; 0,25) | ||
| 84,3 % (75,0; 91,1) | 16,9 % (9,5; 26,7) | |
IS: interval spolehlivosti; R: rituximab; N: počet pacientů ve skupině; NR: nedosaženo
Obrázek 1: Kaplan-Meierova křivka PFS ze studie 312-0116 (populace podle původního léčebného záměru (intent-to-treat))
Čas (měsíce)
N s rizikem (příhody)
Idelalisib + R 110 (0) 101 (3) 93 (7) 73 (9) 59 (14) 31 (19) 20 (21) 9 (24) 7 (24) 4 (24) 1 (25) 0 (25) Placebo + R 110 (0) 84 (21) 48 (38) 29 (46) 20 (53) 9 (63) 4 (67) 1 (69) 0 (70) 0 (70) 0 (70) 0 (70)
Plná čára: idelalisib + R (N = 110), přerušovaná čára: placebo + R (N = 110)
R: rituximab; N: počet pacientů ve skupině
Analýza PFS vycházela z hodnocení nezávislou hodnotící komisí (independent review committee, IRC). Pro pacienty ve skupině placeba + R obsahuje souhrn data až do podání první dávky idelalisibu v prodloužené studii.
Do studie 101-08/99 bylo zařazeno 64 pacientů s dosud neléčenou CLL, včetně 5 pacientů s lymfomem z malých lymfocytů (SLL). Pacienti dostávali idelalisib v dávce 150 mg dvakrát denně a rituximab v dávce 375 mg/m2 BSA jednou týdně v 8 dávkách. Hodnota ORR byla 96,9 %, přičemž 12 pacientů mělo CR (18,8 %) a 50 pacientů mělo PR (78,1 %), včetně 3 CR a 6 PR u pacientů s delecí 17p a/nebo mutací TP53 a 2 CR a 34 PR u pacientů s nemutovaným IGHV. Mediánu trvání odpovědi (duration of response, DOR) nebylo dosaženo.
Idelalisib v kombinaci s ofatumumabem
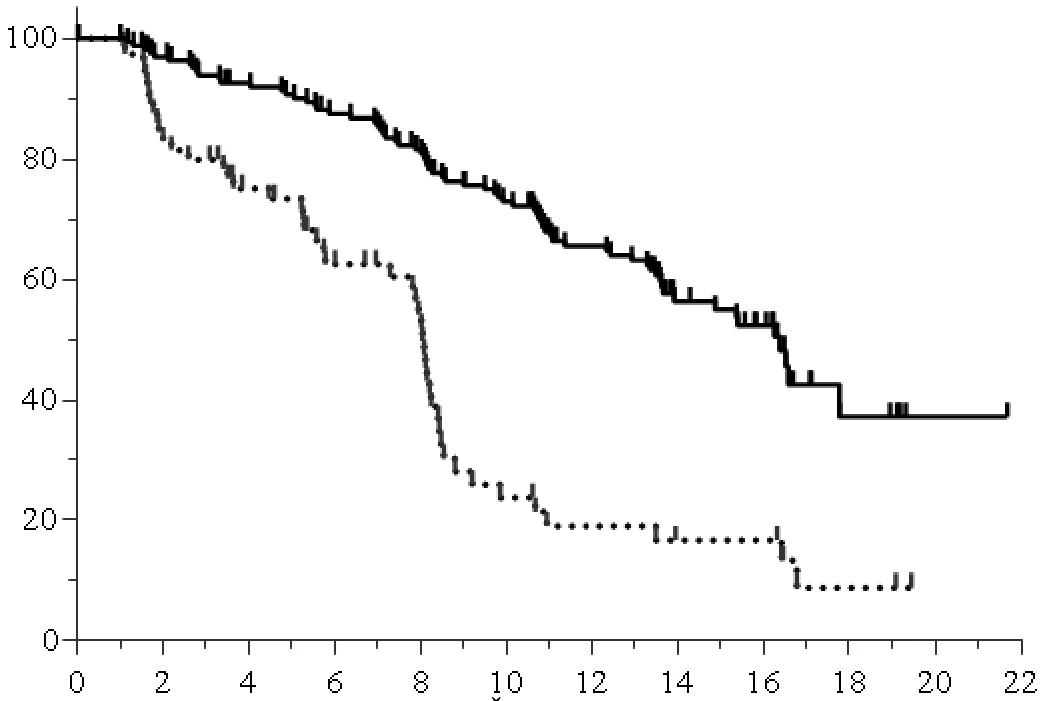
Studie 312-0119 byla randomizovaná, otevřená, multicentrická studie fáze 3 s paralelními skupinami 261 pacientů s dříve léčenou CLL, kteří měli měřitelnou lymfadenopatii, vyžadovali léčbu a měli progresi CLL < 24 měsíců od dokončení poslední předchozí léčby. Pacienti byli randomizováni v poměru 2:1 pro užívání idelalisibu 150 mg dvakrát denně a 12 infuzí ofatumumabu během 24 týdnů nebo pouze 12 infuzí ofatumumabu během 24 týdnů. První infuze ofatumumabu byla podána v dávce 300 mg a pokračovalo se s dávkou buď 1 000 mg ve skupině idelalisibu a ofatumumabu, nebo s dávkou 2 000 mg ve skupině užívající pouze ofatumumab. Infuze se podávají jednou týdně, celkem 7 dávek, a pak jednou za 4 týdny, celkem 4 dávky. Idelalisib byl užíván do progrese onemocnění nebo nepřijatelné toxicity.
Medián věku byl 68 let (rozsah: 61 až 74), přičemž 64,0 % pacientů bylo starších 65 let; 71,3 % byli muži a 84,3 % byli běloši; 63,6 % mělo klinické stadium III nebo IV podle Raie a 58,2 % mělo klinické stadium C podle Bineta. U většiny pacientů byly přítomny nepříznivé cytogenetické prognostické faktory: 39,5 % mělo chromozomovou deleci 17p a/nebo mutaci TP53 (tumour protein 53, TP53) a 78,5 % mělo nemutované geny pro variabilní oblast těžkého imunoglobulinového řetězce (immunoglobulin heavy chain variable region, IGHV). Medián doby od diagnózy byl 7,7 roku. Pacienti měli medián kumulativní škály přidružených onemocnění (Cumulative illness rating scale, CIRS) rovný 4. Medián počtu předchozích terapií byl 3,0. Primárním cílovým parametrem bylo přežití bez progrese (progression free survival, PFS). Výsledky účinnosti jsou shrnuty v tabulkách 5 a 6. Kaplan-Meierovu křivku pro PFS uvádí obrázek 2.
Tabulka 5: Výsledky účinnosti ze studie 312-0119
Idelalisib + O N = 174 | Ofatumumab N = 87 | |
PFS Medián (měsíce) (95% IS) Poměr rizik (95% IS) P-hodnota | 16,3 (13,6; 17,8) | 8,0 (5,7; 8,2) |
| 0,27 (0,19; 0,39) | ||
| < 0,0001 | ||
ORR* n (%) (95% IS) Poměr šancí (95% IS) P-hodnota | 131 (75,3 %) (68,2; 81,5) | 16 (18,4 %) (10,9; 28,1) |
| 15,94 (7,8; 32,58) | ||
| < 0,0001 | ||
LNR** n/N (%) (95% IS) Poměr šancí (95% IS) P-hodnota | 153/164 (93,3 %) (88,3; 96,6) | 4/81 (4,9 %) (1,4; 12,2) |
| 486,96 (97,91; 2 424,85) | ||
| < 0,0001 | ||
OS Medián (měsíce) (95% IS) Poměr rizik (95% IS) P-hodnota | 20,9 (20,9; NR) | 19,4 (16,9; NR) |
| 0,74 (0,44; 1,25) | ||
| 0,27 | ||
IS: interval spolehlivosti; O: ofatumumab; n: počet pacientů s odpovědí; N: počet pacientů ve skupině, NR: nedosaženo. Analýzy PFS, celkové četnosti odpovědi na léčbu (overall response rate, ORR) a četnosti odpovědi týkající se lymfatických uzlin (lymph node response rate, LNR) vycházely z hodnocení nezávislou hodnotící komisí (independent review committee, IRC).
* Hodnota ORR je definována jako podíl pacientů, kteří dosáhli kompletní odpovědi (complete response, CR) nebo částečné odpovědi (partial response, PR) a odpověď si udrželi po dobu minimálně 8 týdnů. ** Hodnota LNR je definována jako podíl pacientů, kteří dosáhli ≥ 50 % zmenšení součtu součinů největších kolmých průměrů indexovaných lézí. Do analýzy byli zahrnuti pouze pacienti, u nichž bylo k dispozici výchozí hodnocení a ≥ 1 platné hodnocení po zahájení léčby.
Tabulka 6: Souhrn hodnot PFS a četností odpovědi v předem stanovených podskupinách ze studie 312-0119
| Idelalisib + O | Ofatumumab | |
Delece 17p/mutace TP53 Medián PFS (měsíce) (95% IS) Poměr rizik (95% IS) ORR (95% IS) | N = 70 | N = 33 |
| 13,7 (11,0; 17,8) | 5,8 (4,5; 8,4) | |
| 0,32 (0,18; 0,57) | ||
| 72,9 % (60,9; 82,8) | 15,2 % (5,1; 31,9) | |
Nemutovaný IGHV Medián PFS (měsíce) (95% IS) Poměr rizik (95% IS) ORR (95% IS) | N = 137 | N = 68 |
| 14,9 (12,4; 17,8) | 7,3 (5,3; 8,1) | |
| 0,25 (0,17; 0,38) | ||
| 74,5 % (66,3; 81,5) | 13,2 % (6,2; 23,6) | |
Věk ≥ 65 let Medián PFS (měsíce) (95% IS) Poměr rizik (95% IS) ORR (95% IS) | N = 107 | N = 60 |
| 16,4 (13,4; 17,8) | 8,0 (5,6; 8,4) | |
| 0,30 (0,19; 0,47) | ||
| 72,0 % (62,5; 80,2) | 18,3 % (9,5; 30,4) | |
IS: interval spolehlivosti; O: ofatumumab; N: počet pacientů ve skupině
Obrázek 2: Kaplan-Meierova křivka PFS ze studie 312-0119 (populace podle původního léčebného záměru (intent-to-treat)
Čas (měsíce)
N s rizikem (příhody)
Idelalisib + O 174 (0) 162 (6) 151 (13) 140 (22) 129 (31) 110 (45) 82 (57) 44 (67) 37 (70) 7 (76) 1 (76) 0 (76) Ofatumumab 87 (0) 60 (14) 47 (21) 34 (30) 26 (34) 11 (49) 8 (51) 6 (52) 6 (52) 2 (54) 0 (54) 0 (54)
Plná čára: idelalisib + O (N = 174), přerušovaná čára: ofatumumab (N = 87)
O: ofatumumab; N: počet pacientů ve skupině
Klinická účinnost u folikulárního lymfomu
Bezpečnost a účinnost idelalisibu byly hodnoceny v jednoramenné multicentrické klinické studii (studie 101-09) prováděné u 125 pacientů s indolentním non-Hodgkinovým lymfomem z B-buněk (iNHL, včetně FL, n = 72; SLL, n = 28; lymfoplasmocytárního lymfomu/Waldenströmovy makroglobulinemie [LPL/WM], n = 10; a lymfomu z marginální zóny [MZL], n = 15). Všichni pacienti byli refrakterní na rituximab a 124 ze 125 pacientů bylo refrakterních nejméně na jednu alkylační látku. Celkem 112 (89,6 %) pacientů bylo refrakterních na poslední režim léčby před vstupem do studie.
Ze 125 zařazených pacientů 80 (64 %) byli muži, medián věku byl 64 let (rozsah: 33 až 87) a 110 (89 %) byli běloši. Pacientům byl podáván idelalisib 150 mg perorálně dvakrát denně až do progrese onemocnění nebo nepřijatelné toxicity.
Primárním cílovým parametrem byla hodnota ORR definovaná jako podíl pacientů, kteří dosáhli CR nebo PR (podle revidovaných kritérií odpovědi na léčbu maligního lymfomu [Cheson]), a pacientů s Waldenströmovou makroglobulinémií s nízkou odpovědí (minor response, MR) (podle hodnocení odpovědi na léčbu u Waldenströmovy makroglobulinémie [Owen]). Hodnota DOR byla sekundárním cílovým parametrem a byla definována jako doba od první zdokumentované odpovědi (CR, PR nebo MR) do prvního zaznamenání progrese onemocnění nebo úmrtí pacienta z jakékoli příčiny. Výsledky účinnosti jsou shrnuty v tabulce 7.
Tabulka 7: Souhrnné výsledky účinnosti ze studie 101-09 (podle hodnocení IRC)
| Charakteristika | Celková kohorta iNHL (N = 125) n (%) | Část souboru s FL (N = 72) n (%) |
ORR * 95% IS Kategorie odpovědi*† CR PR | 72 (57,6 %) 48,4–66,4 13 (10,4 %) 58 (46,4 %) | 40 (55,6 %) 43,4–67,3 12 (16,7 %) 28 (38,9 %) |
| DoR (měsíce) medián (95 % IS) | 12,5 (7,4; 22,4) | 11,8 (6,2; 26,9) |
| PFS (měsíců) medián (95 % IS) | 11,1 (8,3; 14,0) | 11,0 (8,0; 14,0) |
OS (měsíců) medián (95 % IS) | 48,6 (33,9; 71,7) | 61,2 (38,1; NR) |
IS: interval spolehlivosti; n: počet pacientů s odpovědí
NR: nedosaženo
* Odpověď byla stanovena nezávislou hodnotící komisí (IRC); ORR = kompletní odpověď (CR) + částečná odpověď (PR) + mírná odpověď (MR) u pacientů s WM.
† V celkové kohortě iNHL měl 1 pacient (0,6 %) s WM nejlepší celkovou odpověď typu MR.
Medián DOR byl pro všechny pacienty 12,5 měsíce (12,5 měsíce pro pacienty s SLL, 11,8 měsíce u pacientů s FL, 20,4 měsíce u LPL/WM a 18,4 měsíce u MZL). Ze 122 pacientů s měřitelnými lymfatickými uzlinami ve výchozím stavu a po zahájení léčby bylo u 71 pacientů (58,2 %) dosaženo ≥ 50% snížení součtu průměrů indexovaných lézí. Z 53 pacientů, kteří neodpověděli na léčbu, mělo 41 (32,8 %) stabilní onemocnění10 (8,0 %) mělo progresivní onemocnění a 2 (1,6 %) nebyli hodnotitelní. Medián OS, včetně dlouhodobého sledování u všech 125 pacientů, byl 48,6 měsíce. Medián OS, včetně dlouhodobého následného sledování u všech pacientů s FL, byl 61,2 měsíce.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s idelalisibem u všech podskupin pediatrické populace v léčbě nádorů ze zralých B-buněk (informace
o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Po perorálním podání jedné dávky idelalisibu byly maximální plazmatické koncentrace pozorovány za 2 až 4 hodiny po podání v sytém stavu a za 0,5 až 1,5 hodiny po podání nalačno.
Po podávání 150 mg idelalisibu dvakrát denně byla průměrná hodnota (rozsah) Cmax a AUC v ustáleném stavu 1 953 (272; 3 905) ng/ml a 10 439 (2 349; 29 315) ng•h/ml pro idelalisib a 4 039 (669; 10 897) ng/ml a 39 744 (6 002; 119 770) ng•h/ml pro GS-563117. Plazmatické expozice idelalisibu (Cmax a AUC) jsou v rozmezí dávek 50 mg až 100 mg přibližně úměrné dávce a při dávkách nad 100 mg jsou nižší, než by bylo úměrné dávce.
Vliv jídla
V porovnání s podáváním nalačno nevedlo podávání tobolek idelalisibu, léková forma v počáteční fázi vývoje, s jídlem s vysokým obsahem tuku k žádné změně hodnoty Cmax a způsobilo 36% zvýšení průměrné hodnoty AUCinf. Proto lze idelalisib podávat bez ohledu na jídlo.
Distribuce
Při koncentracích, které jsou pozorovány v klinické praxi, je idelalisib z 93 % až 94 % navázán na proteiny lidské plazmy. Průměrný poměr koncentrací v krvi ke koncentracím v plazmě byl přibližně 0,5. Zdánlivý distribuční objem idelalisibu (průměrná hodnota) byl přibližně 96 l.
Biotransformace
Idelalisib je primárně metabolizován aldehydoxidázou a v menší míře CYP3A a UGT1A4. Primární a jediný cirkulující metabolit GS-563117 nevykazuje aktivitu proti PI3Kδ.
Eliminace
Terminální poločas eliminace idelalisibu po perorálním podání 150 mg idelalisibu dvakrát denně byl 8,2 (rozsah: 1,9; 37,2) hodiny a zdánlivá clearance idelalisibu byla 14,9 (rozsah: 5,1; 63,8) l/h. Po podání jedné perorální dávky 150 mg idelalisibu značeného [14C] se přibližně 78 % vyloučí stolicí a 15 % močí. Idelalisib v nezměněné podobě tvoří 23 % celkové radioaktivity vyloučené močí během 48 hodin a 12 % celkové radioaktivity vyloučené stolicí během 144 hodin.
Údaje o interakcích in vitro
In vitro údaje naznačily, že idelalisib není inhibitorem metabolických enzymů CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2D6, CYP3A nebo UGT1A1 ani transportních proteinů OAT1, OAT3 nebo OCT2.
GS-563117 není inhibitorem metabolických enzymů CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 nebo UGT1A1 ani transportních proteinů P-gp, BCRP, OATP1B1, OATP1B3, OAT1, OAT3 nebo OCT2.
Zvláštní populace
Pohlaví a etnikum
Populační farmakokinetické analýzy naznačily, že pohlaví a etnikum nemají klinicky významný vliv na expozici idelalisibu nebo GS-563117.
Starší pacienti
Populační farmakokinetické analýzy naznačily, že věk nemá klinicky významný vliv na expozici idelalisibu nebo GS-563117, a to ani při porovnání starších jedinců (ve věku 65 let a starší) s mladšími jedinci.
Porucha funkce ledvin
Studie farmakokinetiky a bezpečnosti idelalisibu byly provedeny u zdravých jedinců a u jedinců s těžkou poruchou funkce ledvin (odhadovaná CrCl 15 až 29 ml/min). Po podání jedné dávky 150 mg nebyly u jedinců s těžkou poruchou funkce ledvin pozorovány klinicky významné změny v expozicích idelalisibu nebo GS-563117 ve srovnání se zdravými jedinci.
Porucha funkce jater
Studie farmakokinetiky a bezpečnosti idelalisibu byly provedeny u zdravých jedinců a u jedinců se středně těžkou (třída B podle Childa a Pugha) nebo těžkou (třída C podle Childa a Pugha) poruchou funkce jater. Po podání jedné dávky 150 mg byly hodnoty AUC idelalisibu (celkové, tj. navázaný plus volný idelalisib) ve srovnání s odpovídajícími kontrolami o ~ 60 % vyšší u pacientů se středně těžkou a těžkou poruchou funkce jater. Hodnoty AUC idelalisibu (volného) po započtení rozdílů ve vazbě na proteiny byly o ~ 80 % (1,8násobně) vyšší u středně těžké a o ~ 152 % (2,5násobně) vyšší u těžké poruchy ve srovnání s odpovídajícími kontrolami.
Pediatrická populace
Farmakokinetika idelalisibu u pediatrické populace nebyla stanovena (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxicita po opakovaném podání
Idelalisib vyvolával lymfoidní depleci sleziny, thymu, lymfatických uzlin a lymfatické tkáně střev. Obecně byly více postiženy oblasti závislé na B-lymfocytech než oblasti závislé na T-lymfocytech. U potkanů má idelalisib potenciál inhibovat protilátkovou odpověď zprostředkovanou T-lymfocyty. Idelalisib však neinhiboval normální imunitní odpověď na Staphylococcus aureus a nezvyšoval myelosupresivní účinek cyklofosfamidu. Idelalisib není považován za látku s širokou imunosupresivní aktivitou.
Idelalisib vyvolával zánětlivé změny u potkanů a psů. Ve studiích na potkanech a psech trvajících až 4 týdny byla zaznamenána hepatální nekróza při expozici 7 až 5násobně vyšší na základě hodnot AUC, než je expozice u člověka. Zvýšení hladin sérových aminotransferáz korelovalo s hepatální nekrózou u psů, nebylo však pozorováno u potkanů. Ve studiích trvajících 13 týdnů a déle nebyly u potkanů ani psů pozorovány poruchy funkce jater ani chronické zvýšení hladin aminotransferáz.
Genotoxicita
Idelalisib nezpůsoboval mutace v testu mikrobiální mutageneze (Amesův test), neměl klastogenní účinky v in vitro testu chromozomových aberací s použitím lymfocytů periferní lidské krve a nebyl genotoxický v in vivo mikronukleovém testu u potkanů.
Kancerogenita
Kancerogenní potenciál idelalisibu byl hodnocen v 26týdenní studii na transgenních myších RasH2 a ve dvouleté studii na potkanech. Idelalisib nebyl u myší kancerogenní při expozicích do 1,4/7,9násobku (samec/samice) expozice u pacientů s hematologickými malignitami, kterým byla podávána doporučená dávka 150 mg dvakrát denně. Zvýšený počet tumorů buněk pankreatických ostrůvků související s dávkou byl pozorován s nízkou incidencí u samců potkanů při expozici do 0,4násobku expozice u člověka při doporučené dávce; u samic potkanů nebylo podobné zjištění při mezní expozici 0,62násobku pozorováno.
Reprodukční a vývojová toxicita
Ve studii embryofetálního vývoje u potkanů byly pozorovány zvýšené postimplantační ztráty, malformace (absence ocasních obratlů a v některých případech také křížových obratlů), kosterní odchylky a nižší tělesná hmotnost plodu. Malformace byly pozorovány na základě hodnot AUC při expozicích od 12násobku expozice u člověka. Účinky na embryofetální vývoj nebyly studovány u jiného druhu.
V 2- až 13týdenních studiích s opakovaným podáváním u psů a potkanů byla pozorována degenerace semenotvorných kanálků ve varlatech, tento účinek však nebyl pozorován ve studiích trvajících 26 týdnů a déle. Ve studii fertility u samců potkanů bylo pozorováno snížení hmotnosti nadvarlat a varlat, avšak nebyly pozorovány nežádoucí účinky na ukazatele páření nebo fertility ani degenerace nebo úbytek spermatogeneze. Fertilita samic nebyla u potkanů ovlivněna.
Fototoxicita
Hodnocení možné fototoxicity v buněčné linii BALB/c 3T3 myších embryonálních fibroblastů bylo neprůkazné pro idelalisib v důsledku cytotoxicity v in vitro testu. Hlavní metabolit GS-563117 může zvyšovat fototoxicitu, pokud jsou buňky současně vystaveny UVA záření. Existuje potenciální riziko, že idelalisib může prostřednictvím svého hlavního metabolitu GS-563117 způsobit fotosenzitivitu u léčených pacientů.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Mikrokrystalická celulóza
Hyprolóza (E 463)
Sodná sůl kroskarmelózy
Sodná sůl karboxymethylškrobu
Magnesium-stearát
Potahová vrstva tablety
Polyvinylalkohol (E 1203)
Makrogol (E 1521)
Oxid titaničitý (E 171)
Mastek (E 553B)
Oranžová žluť (E 110) (pouze Zydelig 100 mg potahované tablety) Červený oxid železitý (E 172) (pouze Zydelig 150 mg potahované tablety)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
5 let.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Lahvička z polyetylenu o vysoké hustotě (HDPE) s polypropylenovým dětským bezpečnostním uzávěrem obsahující 60 potahovaných tablet a polyesterovou vatu.
Krabička obsahuje 1 lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Gilead Sciences Ireland UC
Carrigtohill
County Cork, T45 DP77
Irsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/14/938/001
EU/1/14/938/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 18. září 2014
Datum posledního prodloužení registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.