


Souhrn údajů o přípravku (SPC) - Wegovy
Wegovy 0,25 mg injekční roztok v předplněném peruWegovy 0,5 mg injekční roztok v předplněném peruWegovy 1 mg injekční roztok v předplněném peru
1. NÁZEV PŘÍPRAVKU
Wegovy 0,25 mg injekční roztok v předplněném peru
Wegovy 0,5 mg injekční roztok v předplněném peru
Wegovy 1 mg injekční roztok v předplněném peru
Wegovy 1,7 mg injekční roztok v předplněném peru
Wegovy 2,4 mg injekční roztok v předplněném peru
Wegovy 7,2 mg injekční roztok v předplněném peru
Wegovy 0,25 mg FlexTouch injekční roztok v předplněném peru
Wegovy 0,5 mg FlexTouch injekční roztok v předplněném peru
Wegovy 1 mg FlexTouch injekční roztok v předplněném peru
Wegovy 1,7 mg FlexTouch injekční roztok v předplněném peru
Wegovy 2,4 mg FlexTouch injekční roztok v předplněném peru
Wegovy 0,25 mg injekční roztok v předplněné injekční stříkačce
Wegovy 0,5 mg injekční roztok v předplněné injekční stříkačce
Wegovy 1 mg injekční roztok v předplněné injekční stříkačce
Wegovy 1,7 mg injekční roztok v předplněné injekční stříkačce
Wegovy 2,4 mg injekční roztok v předplněné injekční stříkačce
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Předplněné pero, jednorázové použití
Wegovy 0,25 mg injekční roztok v předplněném peru
Jedno jednodávkové předplněné pero obsahuje 0,25 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 0,5 mg semaglutidu*.
Wegovy 0,5 mg injekční roztok v předplněném peru
Jedno jednodávkové předplněné pero obsahuje 0,5 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 1 mg semaglutidu*.
Wegovy 1 mg injekční roztok v předplněném peru
Jedno jednodávkové předplněné pero obsahuje 1 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 2 mg semaglutidu*.
Wegovy 1,7 mg injekční roztok v předplněném peru
Jedno jednodávkové předplněné pero obsahuje 1,7 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 2,27 mg semaglutidu*.
Wegovy 2,4 mg injekční roztok v předplněném peru
Jedno jednodávkové předplněné pero obsahuje 2,4 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 3,2 mg semaglutidu*.
Wegovy 7,2 mg injekční roztok v předplněném peru
Jedno jednodávkové předplněné pero obsahuje 7,2 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 9,6 mg semaglutidu*.
Předplněné pero, FlexTouch
Wegovy 0,25 mg FlexTouch injekční roztok v předplněném peru
Jedno předplněné pero obsahuje 1,0 mg semaglutidu* v 1,5 ml roztoku. Jeden ml roztoku obsahuje 0,68 mg semaglutidu*. Jedno předplněné pero obsahuje 4 dávky po 0,25 mg.
Wegovy 0,5 mg FlexTouch injekční roztok v předplněném peru
1,5 ml: Jedno předplněné pero obsahuje 2 mg semaglutidu* v 1,5 ml roztoku. Jeden ml roztoku obsahuje 1,34 mg semaglutidu*. Jedno předplněné pero obsahuje 4 dávky po 0,5 mg.
3 ml: Jedno předplněné pero obsahuje 2 mg semaglutidu* v 3 ml roztoku. Jeden ml roztoku obsahuje 0,68 mg semaglutidu*. Jedno předplněné pero obsahuje 4 dávky po 0,5 mg.
Wegovy 1 mg FlexTouch injekční roztok v předplněném peru
Jedno předplněné pero obsahuje 4 mg semaglutidu* ve 3 ml roztoku. Jeden ml roztoku obsahuje 1,34 mg semaglutidu*. Jedno předplněné pero obsahuje 4 dávky po 1 mg.
Wegovy 1,7 mg FlexTouch injekční roztok v předplněném peru
Jedno předplněné pero obsahuje 6,8 mg semaglutidu* ve 3 ml roztoku. Jeden ml roztoku obsahuje 2,27 mg semaglutidu*. Jedno předplněné pero obsahuje 4 dávky po 1,7 mg.
Wegovy 2,4 mg FlexTouch injekční roztok v předplněném peru
Jedno předplněné pero obsahuje 9,6 mg semaglutidu* ve 3 ml roztoku. Jeden ml roztoku obsahuje 3,2 mg semaglutidu*. Jedno předplněné pero obsahuje 4 dávky po 2,4 mg.
Předplněná injekční stříkačka
Wegovy 0,25 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 0,25 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 0,5 mg semaglutidu*.
Wegovy 0,5 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 0,5 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 1 mg semaglutidu*.
Wegovy 1 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 1 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 2 mg semaglutidu*.
Wegovy 1,7 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 1,7 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 2,27 mg semaglutidu*.
Wegovy 2,4 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 2,4 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 3,2 mg semaglutidu*.
*Analog lidského glukagonu podobného peptidu-1 (GLP-1) vyrobený technologií rekombinantní DNA v buňkách Saccharomyces cerevisiae.
Úplný seznam pomocných látek viz bod 6. 1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce)
Čirý a bezbarvý nebo téměř bezbarvý izotonický roztok; pH = 7,4.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Dospělí
Přípravek Wegovy je indikován jako doplňková léčba k dietě se sníženým obsahem kalorií a zvýšené fyzické aktivitě za účelem úpravy tělesné hmotnosti, včetně úbytku tělesné hmotnosti a udržování tělesné hmotnosti u dospělých s počáteční hodnotou indexu tělesné hmotnosti (Body Mass Index, BMI)
- ≥ 30 kg/m2 (obezita) nebo
- ≥ 27 kg/m2 až < 30 kg/m2 (nadváha) za přítomnosti alespoň jedné komorbidity související s tělesnou hmotností, např. dysglykemie (prediabetes nebo diabetes mellitus 2. typu), hypertenze, dyslipidemie, obstrukční spánkové apnoe nebo kardiovaskulárního onemocnění.
Výsledky studií týkající se snížení kardiovaskulárního rizika, srdečního selhání souvisejícího s obezitou a studované populace viz bod 5.1.
Dospívající (ve věku ≥ 12 let)
Přípravek Wegovy je indikován jako doplňková léčba k dietě se sníženým obsahem kalorií a zvýšené fyzické aktivitě za účelem úpravy tělesné hmotnosti u dospívajících ve věku od 12 let s:
- obezitou* a
- tělesnou hmotností nad 60 kg.
Léčba přípravkem Wegovy má být přerušena a přehodnocena, pokud se u dospívajících pacientů po 12 týdnech léčby dávkou 2,4 mg nebo maximální tolerovanou dávkou nesníží BMI alespoň o 5 %.
*Obezita (BMI ≥ 95. percentil) definovaná v růstových grafech BMI podle pohlaví a věku (CDC.gov) (viz tabulka 1).
Tabulka 1: Hraniční body BMI pro obezitu (≥ 95. percentil) podle pohlaví a věku u pediatrických pacientů ve věku 12 let a starších (kritéria CDC)
| Věk (roky) | BMI (kg/m2) u 95. percentilu | |
| Muži | Ženy | |
| 12 | 24,2 | 25,2 |
| 12,5 | 24,7 | 25,7 |
| 13 | 25,1 | 26,3 |
| 13,5 | 25,6 | 26,8 |
| 14 | 26,0 | 27,2 |
| 14,5 | 26,4 | 27,7 |
| 15 | 26,8 | 28,1 |
| 15,5 | 27,2 | 28,5 |
| 16 | 27,5 | 28,9 |
| 16,5 | 27,9 | 29,3 |
| 17 | 28,2 | 29,6 |
| 17,5 | 28,6 | 30,0 |
4.2 Dávkování a způsob podání
Dávkování
Dospělí
Udržovací dávky semaglutidu 2,4 mg jednou týdně je dosaženo, pokud se začne s dávkou 0,25 mg. Aby se snížila pravděpodobnost gastrointestinálních příznaků, má být dávka během 16týdenního období postupně zvyšována na udržovací dávku 2,4 mg podávanou jednou týdně (viz tabulka 2).
V případě potřeby lze dávku zvýšit na 7,2 mg jednou týdně po minimálně 4 týdnech používání dávky 2,4 mg u dospělých s BMI ≥ 30 kg/m2 na začátku léčby.
Pokud při dávce 7,2 mg nedojde k dalšímu klinickému zlepšení tělesné hmotnosti, dávka má být snížena na 2,4 mg jednou týdně.
V případě významných gastrointestinálních příznaků zvažte oddálení zvyšování dávky nebo snížení dávky na předchozí dávku, dokud se příznaky nezlepší.
Tabulka 2: Harmonogram zvyšování dávky
| Zvyšování dávky | Týdenní dávka |
| 0,25 mg |
| 0,5 mg |
| 1 mg |
| 1,7 mg |
| Udržovací dávka | 2,4 mg |
| Udržovací dávka | 7,2 mg |
Přechod z perorálního na subkutánní semaglutid
Účinek přechodu mezi perorálním a subkutánním semaglutidem nelze snadno předvídat, protože perorální semaglutid vykazuje vyšší farmakokinetickou variabilitu v absorpci ve srovnání se subkutánním semaglutidem.
Pacienti léčení perorálním semaglutidem 25 mg jednou denně mohou být převedeni na subkutánní semaglutid 2,4 mg jednou týdně. Pacienti mohou zahájit léčbu subkutánním semaglutidem den po podání poslední dávky perorálního semaglutidu (tableta Wegovy).
Dospívající
U dospívajících ve věku od 12 let je třeba použít stejný postup navyšování dávky jako u dospělých (viz tabulka 2). Dávka má být zvyšována až do dosažení 2,4 mg (udržovací dávka) nebo do dosažení maximální tolerované dávky. Týdenní dávky vyšší než 2,4 mg se nedoporučují.
Pacienti s diabetem 2. typu
Riziko hypoglykemie lze snížit snížením dávky derivátů sulfonylurey nebo inzulinu při zahájení léčby semaglutidem (viz body 4.4 a 4.8).
Opomenutá dávka
Jestliže dojde k opomenutí dávky, je třeba ji podat co nejdříve, a to do 5 dnů po vynechání dávky. Pokud uplynulo více než 5 dnů, opomenutá dávka přípravku se má vynechat a další dávka se má podat v den, na který byla původně naplánována. V každém případě pak pacienti mohou pokračovat v pravidelném schématu dávkování jednou týdně. Pokud dojde k opomenutí více dávek, je třeba zvážit snížení počáteční dávky při opětovném zahájení.
Zvláštní skupiny pacientů
Starší pacienti (ve věku ≥ 65 let)
Z hlediska věku není nutná žádná úprava dávkování. Terapeutické zkušenosti u pacientů ve věku ≥ 85 let jsou omezené.
Porucha funkce ledvin
U pacientů s lehkou či středně těžkou poruchou funkce ledvin není nutná žádná úprava dávkování. Zkušenosti s podáváním semaglutidu pacientům s těžkou poruchou funkce ledvin jsou omezené. Semaglutid se nedoporučuje používat u pacientů s těžkou poruchou funkce ledvin (eGFR < 30 ml/min/1,73 m2), včetně pacientů v terminálním stadiu selhání ledvin (viz body 4.4, 4.8 a 5.2).
Porucha funkce jater
U pacientů s lehkou (třída A dle Childa a Pugha) či středně těžkou (třída B dle Childa a Pugha) poruchou funkce jater není nutná žádná úprava dávkování. Zkušenosti s podáváním semaglutidu pacientům s těžkou (třída C dle Childa a Pugha) poruchou funkce jater jsou omezené. Semaglutid má být používán s opatrností u pacientů s lehkou, středně těžkou či těžkou poruchou funkce jater (viz body 4.4 a 5.2).
Pediatrická populace
U dospívajících ve věku od 12 let není nutná žádná úprava dávky. Dávky převyšující 2,4 mg se nedoporučují.
Bezpečnost a účinnost semaglutidu u dětí ve věku do 12 let nebyla dosud stanovena.
Způsob podání
K subkutánnímu podání.
Přípravek Wegovy injekční roztok se podává jednou týdně v kteroukoli denní dobu, s jídlem nebo bez jídla.
Přípravek Wegovy se aplikuje subkutánní injekcí do břicha, stehna nebo nadloktí. Místo vpichu injekce lze změnit. Přípravek Wegovy se nesmí podávat intravenózně ani intramuskulárně.
Dávku 7,2 mg lze podat buď jako jednu injekci o síle 7,2 mg, nebo jako tři injekce o síle 2,4 mg, v závislosti na typu injekčního aplikátoru. Tři injekce o síle 2,4 mg lze podávat do stejné oblasti těla, ale je třeba, aby byly od sebe vzdálené alespoň 5 cm.
Den podávání týdenní dávky lze v případě potřeby změnit za předpokladu, že doba mezi dávkami je alespoň 3 dny (> 72 hodin). Po zvolení nového dne podávání je třeba pokračovat v dávkování jednou týdně.
Při aplikaci přípravku Wegovy v předplněném peru pro jednorázové použití je třeba pero pevně tisknout ke kůži, dokud se žlutý proužek nepřestane pohybovat. Injekce trvá přibližně 5–10 sekund.
Pacienti mají být poučeni, aby si před podáním léčivého přípravku pečlivě přečetli návod k použití, který je součástí příbalové informace.
Další informace před podáním přípravku viz bod 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Aspirace ve spojení s celkovou anestezií nebo hlubokou sedací
U pacientů, kterým byly podávány agonisté receptoru GLP-1 a kteří podstoupili celkovou anestezii nebo hlubokou sedaci, byly hlášeny případy plicní aspirace. Před provedením výkonů s celkovou anestezií nebo hlubokou sedací je proto zapotřebí zvážit zvýšené riziko reziduálního obsahu žaludku v důsledku opožděného vyprazdňování žaludku (viz bod 4.8).
Gastrointestinální účinky a dehydratace
Použití agonistů receptoru GLP-1 může být spojeno s gastrointestinálními nežádoucími účinky. To je potřeba zohlednit při léčbě pacientů s poruchou funkce ledvin, protože nauzea, zvracení a průjem mohou způsobit dehydrataci, což může ve vzácných případech vést ke zhoršení funkce ledvin (viz bod 4.8). Pacienti léčení semaglutidem mají být v souvislosti s gastrointestinálními nežádoucími účinky upozorněni na potenciální riziko dehydratace a musí učinit opatření, aby zabránili ztrátě tekutin.
Akutní pankreatitida
Při použití agonistů receptoru GLP-1 byla pozorována akutní pankreatitida (viz bod 4.8). Pacienty je třeba informovat o charakteristických příznacích akutní pankreatitidy. Je-li podezření na pankreatitidu, je třeba semaglutid vysadit; pokud se pankreatitida potvrdí, nesmí být léčba semaglutidem znovu zahájena. U pacientů s pankreatitidou v anamnéze je nutno dbát zvláštní opatrnosti. Při absenci dalších známek a příznaků akutní pankreatitidy není samotné zvýšení hladin pankreatických enzymů predikcí akutní pankreatitidy.
Nearteritická přední optická ischemická neuropatie (NAION)
Výsledky epidemiologických studií naznačují zvýšené riziko vzniku nearteritické přední optické ischemické neuropatie (NAION) během léčby semaglutidem. Nebyl stanoven časový interval, kdy se NAION po zahájení léčby může rozvinout. Pokud dojde k náhlé ztrátě zraku, je třeba provést oftalmologické vyšetření a v případě, že je NAION potvrzena, má být léčba semaglutidem ukončena (viz bod 4.8).
Pacienti s diabetem 2. typu
Semaglutid se nemá používat jako náhrada za inzulin u pacientů s diabetem 2. typu.
Semaglutid se nemá používat v kombinaci s jinými přípravky obsahujícími agonisty receptoru GLP-1. Taková kombinace nebyla hodnocena a je považováno za pravděpodobné zvýšené riziko nežádoucích účinků spojených s předávkováním.
Hypoglykemie u pacientů s diabetem 2. typu
Je známo, že inzulin a deriváty sulfonylurey způsobují hypoglykemii. Pacienti léčení semaglutidem v kombinaci s deriváty sulfonylurey nebo inzulinem mohou mít zvýšené riziko hypoglykemie. Riziko hypoglykemie se může zmenšit snížením dávky derivátů sulfonylurey nebo inzulinu při zahájení léčby agonistou GLP-1 receptoru.
Diabetická retinopatie u pacientů s diabetem 2. typu
U pacientů s diabetickou retinopatií léčených semaglutidem bylo pozorováno zvýšené riziko rozvoje komplikací diabetické retinopatie (viz bod 4.8). Rychlé zlepšení kontroly glukózy bylo spojeno s dočasným zhoršením diabetické retinopatie, avšak ani jiné mechanismy nelze vyloučit. Pacienty s diabetickou retinopatií, kteří užívají semaglutid, je třeba pečlivě monitorovat a léčit podle klinických doporučení. Nejsou žádné zkušenosti s podáváním přípravku Wegovy pacientům s diabetem 2. typu s nekontrolovanou nebo potenciálně nestabilní diabetickou retinopatií. U těchto pacientů se léčba přípravkem Wegovy nedoporučuje.
Pacienti s gastroparézou
U pacientů s gastroparézou, kteří jsou léčeni semaglutidem, se mohou vyskytnout závažnější nebo těžší gastrointestinální nežádoucí účinky. Semaglutid má být u těchto pacientů používán s opatrností a v případě těžké gastroparézy se jeho použití nedoporučuje (viz bod 4.8).
Populace, které nebyly studovány
Bezpečnost a účinnost přípravku Wegovy nebyla zkoumána u pacientů:
- léčených dalšími přípravky k úpravě tělesné hmotnosti,
- s diabetem 1. typu,
- s těžkou poruchou funkce ledvin (viz bod 4.2),
- se středně těžkou nebo těžkou poruchou funkce jater a s MASH (steatohepatitida asociovaná s metabolickou dysfunkcí),
s městnavým srdečním selháním třídy IV podle Newyorské kardiologické asociace (New York
Heart Association, NYHA).
Použití u těchto pacientů se nedoporučuje.
S podáváním přípravku Wegovy jsou jen omezené zkušenosti u pacientů:
- ve věku 85 let nebo výše (viz bod 4.2),
- s lehkou, středně těžkou nebo těžkou poruchou funkce jater (viz bod 4.2),
- se zánětlivým střevním onemocněním.
U těchto pacientů používejte přípravek s opatrností.
Pomocná látka se známým účinkem
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Semaglutid zpožďuje vyprazdňování žaludku a mohl by potenciálně ovlivnit absorpci současně podávaných perorálních léčivých přípravků. U semaglutidu 2,4 mg nebyl pozorován žádný klinicky významný účinek na rychlost vyprazdňování žaludku, pravděpodobně kvůli vlivu tolerance. Účinek semaglutidu v dávce 7,2 mg na rychlost vyprazdňování žaludku nebyl zkoumán. Semaglutid se musí používat s opatrností u pacientů, kteří dostávají perorální léčivé přípravky vyžadující rychlou gastrointestinální absorpci.
Paracetamol
Semaglutid zpožďuje rychlost vyprazdňování žaludku, jak bylo zjištěno podle farmakokinetiky paracetamolu při standardizovaném testu s jídlem. Po souběžném podávání 1 mg semaglutidu byla hodnota AUC0–60 min paracetamolu snížena o 27 % a hodnota Cmax byla snížena o 23 %. Celková expozice paracetamolu (AUC0–5 h) nebyla ovlivněna. U semaglutidu nebyl pozorován žádný klinicky relevantní účinek na paracetamol. Při podávání se semaglutidem není nutná žádná úprava dávky paracetamolu.
Perorální kontraceptiva
Neočekává se, že by semaglutid snižoval účinnost perorálních antikoncepčních přípravků. Semaglutid neměnil celkovou expozici ethinylestradiolu a levonorgestrelu v klinicky významné míře, pokud byl podáván současně s perorálními kombinovanými antikoncepčními léčivými přípravky (0,03 mg ethinylestradiolu/0,15 mg levonorgestrelu). Expozice ethinylestradiolu nebyla ovlivněna; 20% zvýšení bylo pozorováno u expozice levonorgestrelu v ustáleném stavu. Hodnota Cmax nebyla u žádné z látek ovlivněna.
Atorvastatin
Semaglutid neměnil celkovou expozici atorvastatinu po podání jednorázové dávky atorvastatinu (40 mg). Hodnota Cmax atorvastatinu byla snížena o 38 %. Toto snížení bylo vyhodnoceno jako klinicky nevýznamné.
Digoxin
Semaglutid neměnil celkovou expozici ani hodnotu Cmax digoxinu po podání jednorázové dávky digoxinu (0,5 mg).
Metformin
Semaglutid neměnil celkovou expozici ani hodnotu Cmax metforminu po podávání 500 mg dvakrát denně po dobu 3,5 dne.
Warfarin a další deriváty kumarinu
Semaglutid neměnil celkovou expozici ani hodnotu Cmax R- a S-warfarinu po jednorázové dávce warfarinu (25 mg); farmakodynamické účinky warfarinu měřené podle mezinárodního normalizovaného poměru nebyly ovlivněny klinicky relevantním způsobem. Nicméně, při současném užívání acenokumarolu a semaglutidu byly hlášeny případy snížení mezinárodního normalizovaného poměru (INR). Po zahájení léčby semaglutidem u pacientů užívajících warfarin nebo jiné deriváty kumarinu se doporučuje časté monitorování INR.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženám ve fertilním věku se při léčbě semaglutidem doporučuje používat antikoncepci (viz bod 4.5).
Těhotenství
Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Údaje o podávání semaglutidu těhotným ženám jsou omezené. Semaglutid se proto nemá v těhotenství používat. Pokud si pacientka přeje otěhotnět nebo otěhotní, léčba semaglutidem se musí přerušit. Vzhledem k dlouhému poločasu se léčba semaglutidem musí přerušit nejméně 2 měsíce před plánovaným těhotenstvím (viz bod 5.2).
Kojení
U laktujících potkanů byl semaglutid vylučován do mléka. Riziko pro kojené novorozence/děti nelze vyloučit. Wegovy se v období kojení nemá používat.
Fertilita
Účinek semaglutidu na fertilitu u člověka není znám. Semaglutid neovlivnil fertilitu u potkaních samců. U potkaních samic bylo při dávkách, které byly spojeny s úbytkem tělesné hmotnosti matky, pozorováno prodloužení říje a malý pokles počtu ovulací.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Semaglutid nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje. Nicméně hlavně během období zvyšování dávky se mohou vyskytnout závratě. Pokud se závratě objeví, je třeba řídit nebo obsluhovat stroje s opatrností.
Pacienti s diabetem 2. typu
Při použití semaglutidu v kombinaci s deriváty sulfonylurey nebo inzulinem se pacientům doporučuje provést opatření, aby během řízení a obsluhy strojů předešli hypoglykemii (viz bod 4.4).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky byly gastrointestinální poruchy včetně nauzey, průjmu, zácpy, bolest břicha a zvracení. Tyto nežádoucí účinky se vyskytovaly hlavně v období zvyšování dávky (viz „Popis vybraných nežádoucích účinků“).
Seznam nežádoucích účinků v tabulce
V tabulce 3 jsou uvedeny nežádoucí účinky zjištěné v klinických studiích u dospělých a postmarketingových hlášení. Frekvence výskytu vycházejí ze souboru čtyř studií fáze 3a (STEP 1 – 4), pokud není uvedeno jinak, v nichž bylo přípravkem Wegovy léčeno 2 650 dospělých pacientů. Délka trvání studií činila 68 týdnů.
Nežádoucí účinky jsou seřazeny podle tříd orgánových systémů databáze MedDRA a frekvence výskytu. Kategorie frekvence výskytu jsou definovány takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit). V rámci jednotlivých kategorií frekvencí jsou nežádoucí účinky seřazeny dle klesající závažnosti.
Tabulka 3: Nežádoucí účinky
Třída orgánových systémů podle databáze MedDRA | Velmi časté | Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Poruchy imunitního systému | Anafylaktic ká reakce | |||||
Poruchy metabolismu a výživy | Hypoglykemie u pacientů s diabetem 2. typua | |||||
| Poruchy nervového systému | Bolest hlavyb | Závraťb Dysgeuzieb, c Dysesteziea, c, f, g | ||||
| Poruchy oka | Diabetická retinopatie u pacientů s diabetem 2. typua | Nearteritic ká přední optická ischemická neuropatie (NAION) | ||||
| Srdeční poruchy | Zvýšená srdeční frekvencea, c | |||||
| Cévní poruchy | Hypotenze Ortostatická hypotenze | |||||
| Gastrointestiná lní poruchy | Zvracen ía, b Průjema, b Zácpaa, b Nauzeaa, b Bolest břichab, c | Gastritidab, c Gastroezofageá lní refluxní chorobab Dyspepsieb Říháníb Flatulenceb Abdominální distenzeb | Akutní pankreatitid aa Opožděné vyprazdňov ání žaludku | Střevní obstrukc ec, d, e | ||
| Poruchy jater a žlučových cest | Cholelitiázaa | |||||
| Poruchy kůže a podkožní tkáně | Vypadávání vlasůa | Angioedém | ||||
Celkové poruchy a reakce v místě aplikace | Únavab, c | Reakce v místě injekcec | ||||
| Vyšetření | Zvýšené hladiny amylázyc Zvýšené hladiny lipázyc |
- a) Viz popis vybraných nežádoucích účinků níže
- b) Pozorované zejména v období zvyšování dávky
- c) Skupinové preferované termíny
- d) Z postmarketingových hlášení
- e) Skupinový termín zahrnující preferované termíny střevní obstrukce, ileus a obstrukce tenkého střeva
- f) Frekvence je založena na programu fáze 3a. Zvýšená frekvence byla pozorována u dávky 7,2 mg. Další informace naleznete v podnadpisu „Dysestezie“ níže.
- g) Skupinový termín zahrnující preferované termíny dysestezie, hyperestezie, parestezie, pocit pálení kůže, pocit pálení, bolestivost kůže, citlivá kůže, kožní diskomfort, senzibilizace kůže, alodynie a hyperpatie.
Popis vybraných nežádoucích účinků
Gastrointestinální nežádoucí účinky
Během 68 týdnů trvání studie se nauzea vyskytla u 43,9 % pacientů léčených semaglutidem (16,1 % u placeba), průjmy u 29,7 % pacientů (15,9 % u placeba), zvracení u 24,5 % pacientů (6,3 % u placeba) a bolest břicha u 19,7 % pacientů (10 % u placeba). Většina příhod byla mírná až středně závažná a trvala krátce. Zácpa se vyskytla u 24,2 % pacientů léčených semaglutidem (11,1 % u placeba) a byla mírná až středně závažná a trvala déle. U pacientů léčených semaglutidem byl medián trvání nauzey 8 dní, zvracení 2 dny, průjmu 3 dny a zácpy 47 dní.
U pacientů se středně těžkou poruchou funkce ledvin (eGFR ≥ 30 až < 60 ml/min/1,73 m2) se může při léčbě semaglutidem projevit více gastrointestinálních účinků.
Gastrointestinální příhody vedly k trvalému přerušení léčby u 4,3 % pacientů.
Pacienti s gastroparézou mohou při léčbě semaglutidem pociťovat závažnější nebo těžší gastrointestinální účinky.
Akutní pankreatitida
Frekvence výskytu akutní pankreatitidy potvrzené odborným posouzením hlášené v klinických studiích fáze 3a, byla 0,2 % u semaglutidu, resp. < 0,1 % u placeba. Ve studii SELECT, hodnotící kardiovaskulární výsledky, byla frekvence akutní pankreatitidy potvrzené odborným posouzením 0,2 % pro semaglutid a 0,3 % pro placebo.
Akutní onemocnění související se žlučovými kameny / cholelitiáza
Cholelitiáza byla hlášena u 1,6 % pacientů a vedla k cholecystitidě u 0,6 % pacientů léčených semaglutidem v klinických studiích fáze 3a. Cholelitiáza byla hlášena u 1,1 % pacientů léčených placebem a cholecystitida u 0,3 % pacientů léčených placebem.
Vypadávání vlasů
V klinických studiích fáze 3a bylo hlášeno vypadávání vlasů u 2,5 % pacientů léčených semaglutidem a u 1,0 % pacientů léčených placebem. Ve studii STEP UP bylo vypadávání vlasů hlášeno u 5,3 % pacientů léčených semaglutidem v dávce 7,2 mg a u 1,0 % pacientů léčených placebem. Příhody byly většinou mírné závažnosti a většina pacientů se během pokračující léčby zotavila. Vypadávání vlasů bylo hlášeno častěji u pacientů s větším úbytkem tělesné hmotnosti (≥ 20 %).
Zvýšená srdeční frekvence
V klinických studiích fáze 3a bylo u pacientů léčených semaglutidem pozorováno průměrné zvýšení
o 3 tepy/min oproti výchozímu průměru 72 tepů/min. Podíl subjektů se zvýšením tepu oproti výchozí hodnotě ≥ 10 tepů za minutu v kterémkoli časovém bodě během léčebného období byl 67,0 % ve skupině se semaglutidem oproti 50,1 % ve skupině s placebem.
Imunogenita
V souladu s potenciálně imunogenními vlastnostmi léčivých přípravků obsahujících proteiny nebo peptidy se mohou u pacientů léčených semaglutidem tvořit protilátky. Podíl pacientů s pozitivními výsledky testů na protilátky proti semaglutidu v kterémkoli časovém bodě po zahájení léčby byl 2,9 – 10,9 % u semaglutidu 2,4 mg a 15,3 % u semaglutidu 7,2 mg. Žádní pacienti neměli neutralizační protilátky proti semaglutidu ani protilátky proti semaglutidu s neutralizačním účinkem na endogenní GLP-1. Během léčby mohly vysoké koncentrace semaglutidu snižovat citlivost testů, a proto nelze vyloučit riziko falešně negativních výsledků. U subjektů, u nichž byly během léčby a po ní při testech zjištěny pozitivní protilátky, však byla přítomnost protilátek přechodná a bez zjevného vlivu na účinnost a bezpečnost.
Hypoglykemie u pacientů s diabetem 2. typu
Ve studii STEP 2 byla pozorována klinicky významná hypoglykemie u 6,2 % (0,1 příhod/pacientorok) subjektů léčených semaglutidem ve srovnání s 2,5 % (0,03 příhod/pacientorok) subjektů léčených placebem. Hypoglykemie u semaglutidu byla pozorována jak při současném užívání derivátů sulfonylurey, tak bez nich. Jedna epizoda (0,2 % subjektů, 0,002 příhod/pacientorok) byla hlášena jako těžká. Projevila se u subjektu, který neužíval současně deriváty sulfonylurey. Riziko hypoglykemie se zvýšilo při použití semaglutidu s deriváty sulfonylurey.
Ve studii STEP-HFpEF-DM byla pozorována klinicky významná hypoglykemie u 4,2 % subjektů jak ve skupině se semaglutidem, tak ve skupině s placebem při používání v kombinaci s deriváty sulfonylurey a/nebo inzulinem (0,065 příhod/pacientorok u semaglutidu a 0,098 příhod/pacientorok u placeba).
Diabetická retinopatie u pacientů s diabetem 2. typu
Ve 2letém klinickém hodnocení byl zkoumán semaglutid 0,5 mg a 1 mg v porovnání s placebem u 3 297 pacientů s diabetem 2. typu, s vysokým kardiovaskulárním rizikem, dlouhým trváním diabetu a špatně kontrolovanou glykemií. V této studii se vyskytly příhody komplikací diabetické retinopatie potvrzené odborným posouzením u více pacientů léčených semaglutidem (3,0 %) než ve skupině s placebem (1,8 %). Bylo to pozorováno u pacientů léčených inzulinem se zjištěnou diabetickou retinopatií. Rozdíl v léčbě se objevil záhy a přetrvával po celou dobu studie. Ve studii STEP 2 byly poruchy sítnice hlášeny u 6,9 % pacientů léčených semaglutidem, u 6,2 % pacientů léčených semaglutidem 1 mg a u 4,2 % pacientů léčených placebem. Většina příhod byla hlášena jako diabetická retinopatie (4,0 %, 2,7 %, resp. 2,7 %) a neproliferativní retinopatie (0,7 %, 0 %, resp. 0 %).
Dysestezie
V klinických studiích fáze 3a byly hlášeny příhody související s klinickým obrazem změněného kožního vnímání, jako je parestezie, bolestivost kůže, citlivá kůže, dysestezie a pocit pálení kůže u 2,1 % pacientů léčených semaglutidem 2,4 mg a u 1,2 % pacientů léčených placebem. Příhody byly lehké až středně závažné a většina pacientů se zotavila během pokračující léčby.
Ve studii STEP UP byly příhody související s dysestezií hlášeny u 21,6 % pacientů léčených semaglutidem v dávce 7,2 mg a u 0,3 % pacientů léčených placebem. Většina příhod ve skupině s dávkou 7,2 mg byla mírná až středně závažná a 85 % pacientů (368 z 434 příhod) se během léčby zotavilo. Ve skupině se subkutánním semaglutidem v dávce 7,2 mg se po úpravě dávky hodnoceného přípravku zotavilo 28 % pacientů (123 ze všech 434 příhod).
Nearteritická přední optická ischemická neuropatie (NAION)
Výsledky z několika rozsáhlých epidemiologických studií naznačují, že expozice semaglutidu u dospělých pacientů s diabetem 2. typu je spojena s přibližně dvojnásobným zvýšením relevantního rizika vzniku NAION. To odpovídá přibližně jednomu nadpočetnému případu na 10 000 pacientoroků léčby.
Pediatrická populace
V klinickém hodnocení provedeném u dospívajících ve věku od 12 do méně než 18 let s obezitou nebo s nadváhou s přítomností alespoň jedné komorbidity související s tělesnou hmotností bylo semaglutidu vystaveno 133 pacientů. Hodnocení trvalo 68 týdnů.
Celkově byla frekvence, typ a závažnost nežádoucích účinků u dospívajících srovnatelná s frekvencí, typem a závažností nežádoucích účinků pozorovaných u dospělé populace. Cholelitiáza byla nahlášena u 3,8 % pacientů léčených semaglutidem a u 0 % pacientů léčených placebem.
Po 68 týdnech léčby nebyly zjištěny žádné účinky na růst nebo pubertální vývoj.
Další zvláštní skupiny pacientů
Ve studiích SELECT a SUSTAIN 6 byl u dospělých s prokázaným kardiovaskulárním onemocněním profil nežádoucích účinků podobný tomu, který byl pozorován ve studiích fáze 3a zaměřených na úpravu tělesné hmotnosti.
Ve studiích HFpEF u dospělých se srdečním selháním souvisejícím s obezitou se zachovanou ejekční frakcí (HFpEF) byl profil nežádoucích účinků podobný tomu, který byl pozorován ve studiích fáze 3a zaměřených na úpravu tělesné hmotnosti.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Předávkování semaglutidem může být spojeno s gastrointestinálními poruchami, které mohou vést k dehydrataci. V případě předávkování je nutné pacienta sledovat s ohledem na klinické známky a má být zahájena vhodná podpůrná léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Léčiva k terapii diabetu, analoga GLP-1 (peptidu podobného glukagonu 1), ATC kód: A10BJ06
Mechanismus účinku
Semaglutid je analog GLP-1 s 94% sekvenční homologií s lidským GLP-1. Semaglutid působí jako agonista receptoru GLP-1, který se selektivně váže na receptor GLP-1, cíl přirozeného GLP-1, a aktivuje jej.
GLP-1 je fyziologický regulátor chuti k jídlu a příjmu kalorií a receptor GLP-1 je přítomen v několika oblastech mozku, které se podílejí na regulaci chuti k jídlu.
Studie na zvířatech ukazují, že semaglutid působí v mozku prostřednictvím receptoru GLP-1. Semaglutid má přímý vliv na oblasti mozku, které se podílejí na homeostatické regulaci příjmu potravy v hypotalamu a mozkovém kmenu. Semaglutid může ovlivňovat systém hédonické odměny prostřednictvím přímých a nepřímých účinků v oblastech mozku včetně septa, thalamu a amygdaly.
Klinické studie ukazují, že semaglutid snižuje příjem energie, zvyšuje pocity sytosti, plnosti a kontroly nad jídlem, snižuje pocity hladu a četnost a intenzitu touhy. Kromě toho semaglutid snižuje preferenci potravin s vysokým obsahem tuku.
Semaglutid organizuje homeostatický a hédonický přínos s výkonnou funkcí regulující příjem kalorií, chuť k jídlu, odměnu a výběr jídla.
V klinických studiích se navíc prokázalo, že semaglutid snižuje glykemii v závislosti na koncentraci glukózy tak, že při vysoké glykemii stimuluje vylučování inzulinu a snižuje sekreci glukagonu. Mechanismus snižování glykemie zahrnuje rovněž mírné zpoždění vyprazdňování žaludku v časné postprandiální fázi. Při hypoglykemii snižuje semaglutid sekreci inzulinu a neovlivňuje sekreci glukagonu.
Receptory GLP-1 jsou rovněž exprimovány v srdci, cévách, imunitním systému a ledvinách. V klinických studiích má semaglutid příznivý vliv na plazmatické lipidy, snižuje systolický krevní tlak a redukuje zánět. Kromě toho studie na zvířatech ukázaly, že semaglutid zeslabuje rozvoj aterosklerózy a vykazuje protizánětlivý účinek v kardiovaskulárním systému.
Mechanismus účinku semaglutidu na snížení kardiovaskulárního rizika je pravděpodobně multifaktoriální, částečně způsobený účinky snížení tělesné hmotnosti a účinky na známé kardiovaskulární rizikové faktory (snížení krevního tlaku, zlepšení lipidového profilu a metabolismu glukózy a protizánětlivé účinky, jak bylo prokázáno snížením vysoce citlivého C-reaktivního proteinu (hsCRP)). Přesný mechanismus snížení kardiovaskulárního rizika nebyl doposud stanoven.
Mechanismus účinku specifický pro játra je multifaktoriální a předpokládá se, že je zprostředkován zlepšením metabolických faktorů, včetně snížení tělesné hmotnosti, zlepšení metabolismu glukózy a lipidů, a zmírněním zánětu. Semaglutid ovlivňuje genové dráhy jak zánětu, tak fibrózy, čímž příznivě mění proteomický profil jedince s MASH. Semaglutid navíc snižuje ukládání tuku v játrech.
Farmakodynamické účinky
Chuť k jídlu, příjem energie a volba jídla
Semaglutid snižuje chuť k jídlu tím, že zvyšuje pocit plnosti a sytosti a zároveň snižuje hlad a potenciální konzumaci jídla. Ve studii fáze 1 byl po 20 týdnech dávkování příjem energie během jídla ad libitum o 35 % nižší u semaglutidu ve srovnání s placebem. To bylo podpořeno lepší kontrolou nad jídlem, menší touhou po jídle a relativně nižší preferencí potravin s vysokým obsahem tuků. Touha po jídle byla dále hodnocena ve studii STEP 5 pomocí dotazníku o kontrole příjmu potravy (Control of Eating Questionnaire, CoEQ). Ve 104. týdnu byl odhadovaný rozdíl v léčbě jak pro kontrolu touhy po jídle, tak pro touhu po slaném jídle významně ve prospěch semaglutidu, zatímco pro touhu po sladkém jídle nebyl pozorován žádný jasný účinek.
Lipidy nalačno a po jídle
Semaglutid 1 mg ve srovnání s placebem snižoval koncentrace triacylglycerolů nalačno a lipoproteinů s velmi nízkou hustotou (VLDL) o 12 %, respektive 21 %. Postprandiální reakce triacylglycerolů a VLDL na jídlo s vysokým obsahem tuku se snížila o > 40 %.
Klinická účinnost a bezpečnost
Účinnost a bezpečnost semaglutidu pro úpravu tělesné hmotnosti ve spojení se sníženým příjmem kalorií a zvýšenou fyzickou aktivitou byly hodnoceny ve čtyřech 68 týdnů trvajících dvojitě zaslepených randomizovaných placebem kontrolovaných studiích fáze 3a (STEP 1–4). Do těchto klinických hodnocení bylo zařazeno celkem 4 684 dospělých pacientů (2 652 randomizovaných k léčbě semaglutidem). Dále byla hodnocena dvouletá účinnost a bezpečnost semaglutidu ve srovnání s placebem v dvojitě zaslepené randomizované placebem kontrolované studii fáze 3b (STEP 5), do které bylo zařazeno 304 pacientů (152 na léčbu semaglutidem).
Účinnost a bezpečnost semaglutidu 7,2 mg byly hodnoceny ve dvou 72 týdnů trvajících dvojitě zaslepených randomizovaných placebem kontrolovaných tříramenných studiích fáze 3b (STEP UP a STEP UP T2D) zahrnujících 1 919 pacientů (1 312 randomizovaných k léčbě semaglutidem 7,2 mg).
Léčba semaglutidem prokázala superiorní, klinicky významný a trvalý úbytek tělesné hmotnosti ve srovnání s placebem u pacientů s obezitou (BMI ≥ 30 kg/m2) nebo nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností. Navíc v rámci klinických hodnocení vyšší podíl pacientů dosáhl úbytku tělesné hmotnosti ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % se semaglutidem ve srovnání s placebem. Ke snížení tělesné hmotnosti došlo bez ohledu na přítomnost gastrointestinálních příznaků, jako je nauzea, zvracení nebo průjem.
Léčba semaglutidem také prokázala statisticky významné zlepšení obvodu pasu, systolického krevního tlaku a fyzických funkcí ve srovnání s placebem.
Účinnost byla prokázána bez ohledu na věk, pohlaví, rasu, etnický původ, výchozí tělesnou hmotnost, BMI, přítomnost diabetu 2. typu a úroveň renálních funkcí. Ve všech podskupinách existovaly rozdíly v účinnosti. Relativně větší úbytek tělesné hmotnosti byl pozorován u žen a u pacientů bez diabetu
- 2. typu a také u pacientů s nižší oproti vyšší výchozí tělesné hmotnosti.
STEP 1: Úprava tělesné hmotnosti
V 68týdenní dvojitě zaslepené studii bylo randomizováno 1 961 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností do skupiny se semaglutidem nebo do skupiny s placebem. Všichni pacienti drželi po celou dobu studie dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu.
Brzy došlo k úbytku tělesné hmotnosti, který pokračoval v průběhu celého klinického hodnocení. Na konci léčby (68. týden) byl úbytek tělesné hmotnosti superiorní a klinicky významný ve srovnání s placebem (viz tabulka 4 a obrázek 1). Navíc vyšší podíl pacientů dosáhl úbytku tělesné hmotnosti ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % se semaglutidem ve srovnání s placebem (viz tabulka 4). U pacientů s prediabetem na počátku léčby měl vyšší podíl pacientů na konci léčby semaglutidem normoglykemický stav ve srovnání s placebem (84,1 % vs. 47,8 %).
Tabulka 4 STEP 1: Výsledky v 68. týdnu
| Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 1 306 | 655 |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 105,4 | 105,2 |
| Změna (%) oproti výchozí hodnotě1, 2 | -14,9 | -2,4 |
| Rozdíl (%) oproti placebu1 [95 % CI] | -12,4 [-13,4; -11,5]* | - |
| Změna (kg) oproti výchozí hodnotě | -15,3 | -2,6 |
| Rozdíl (%) oproti placebu1 [95 % CI] | -12,7 [-13,7; -11,7] | - |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 5 %3 | 83,5* | 31,1 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 10 %3 | 66,1* | 12,0 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 15 %3 | 47,9* | 4,8 |
| Obvod pasu (cm) | ||
| Výchozí hodnota | 114,6 | 114,8 |
| Změna oproti výchozí hodnotě1 | -13,5 | -4,1 |
| Rozdíl oproti placebu1 [95% CI] | -9,4 [-10,3; -8,5]* | - |
| Systolický krevní tlak (mm Hg) | ||
| Výchozí hodnota | 126 | 127 |
| Změna oproti výchozí hodnotě1 | -6,2 | -1,1 |
| Rozdíl oproti placebu1 [95% CI] | -5,1 [-6,3; -3,9]* | - |
* p< 0,0001 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 V průběhu studie byla randomizovaná léčba trvale ukončena u 17,1 % a 22,4 % pacientů randomizovaných k léčbě semaglutidem 2,4 mg respektive placebem. Předpokládá se, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapii, odhadované změny tělesné hmotnosti od randomizace do 68. týdne na základě smíšeného modelu opakovaných měření včetně všech pozorování až do prvního vysazení léčby byly -16,9 % a -2,4 % u semaglutidu 2,4 mg respektive placeba.
3 Odhad z binárního regresního modelu založeného na stejném imputačním postupu jako v primární analýze.
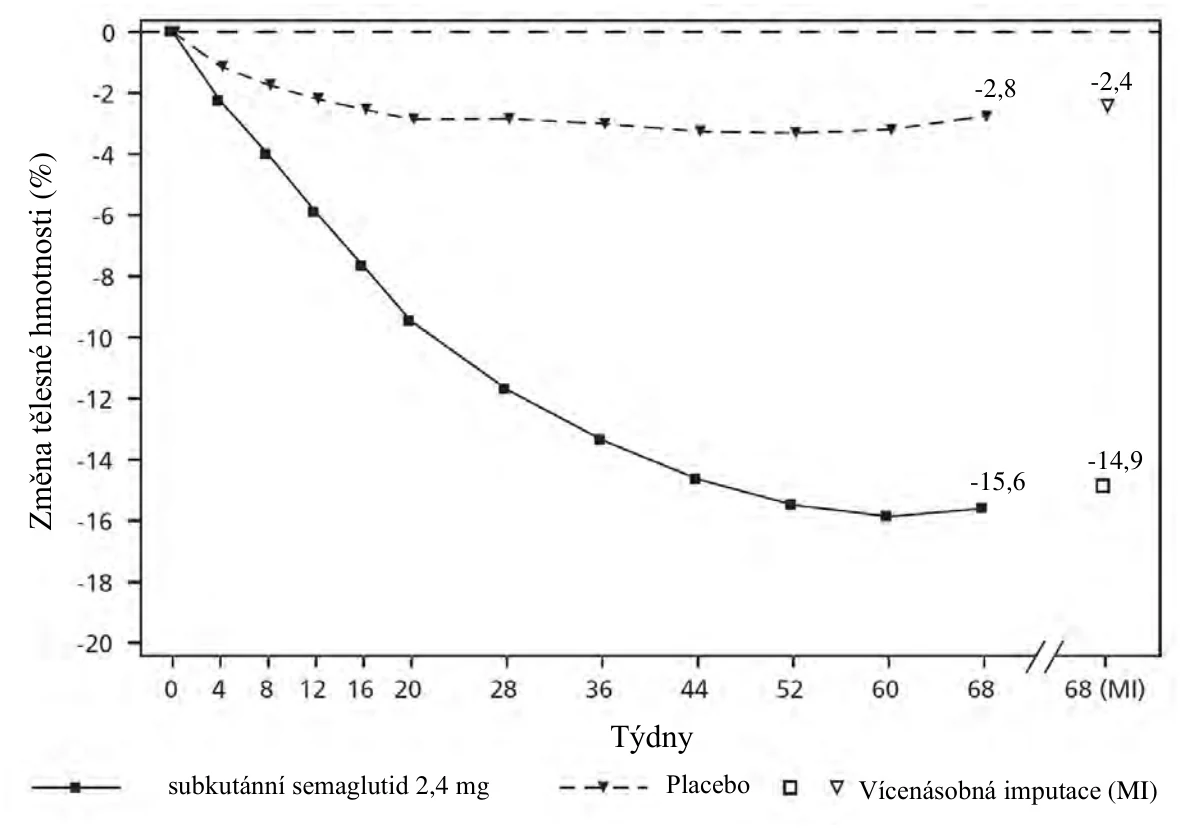
 Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) z předčasných odstoupení
Obrázek 1 STEP 1: Průměrná změna tělesné hmotnosti (%) v 68. týdnu oproti výchozí hodnotě
Po 68 týdnech studie bylo provedeno 52týdenní prodloužení mimo léčbu, do kterého bylo zařazeno 327 pacientů, kteří dokončili hlavní období studie na udržovací dávce semaglutidu nebo placeba. V období mimo léčbu od 68. týdne do 120. týdne se průměrná tělesná hmotnost zvýšila v obou léčebných skupinách. U pacientů, kteří byli po dobu hlavního hodnocení léčeni semaglutidem, však zůstala tělesná hmotnost o 5,6 % nižší než výchozí hodnota ve srovnání s 0,1 % u skupiny s placebem.
STEP 2: Úprava tělesné hmotnosti u pacientů s diabetem 2 typu
V 68týdenní, dvojitě zaslepené studii bylo 1 210 pacientů s nadváhou nebo obezitou (BMI ≥27 kg/m2) a diabetem 2. typu randomizováno k léčbě semaglutidem 2,4 mg, semaglutidem 1 mg jednou týdně nebo placebem. Pacienti zařazení do klinického hodnocení měli nedostatečně kontrolovaný diabetes (HbA1c 7–10 %) a byli léčeni buď pouze dietou a cvičením, nebo 1–3 perorálními antidiabetiky. Všichni pacienti drželi po celou dobu klinického hodnocení dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu.
Léčba semaglutidem po dobu 68 týdnů vedla k superiornímu a klinicky významnému snížení tělesné hmotnosti a HbA1c ve srovnání s placebem (viz tabulka 5 a obrázek 2).
Tabulka 5 STEP 2: Výsledky v 68. týdnu
| Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 404 | 403 |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 99,9 | 100,5 |
| Změna (%) oproti výchozí hodnotě1, 2 | -9,6 | -3,4 |
| Rozdíl (%) oproti placebu1 [95% CI] | -6,2 [-7,3; -5,2]* | - |
| Změna (kg) oproti výchozí hodnotě | -9,7 | -3,5 |
| Semaglutid 2,4 mg | Placebo | |
| Rozdíl (%) oproti placebu1 [95% CI] | -6,1 [-7,2; -5,0] | - |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 5 %3 | 67,4* | 30,2 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 10 %3 | 44,5* | 10,2 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 15 %3 | 25,0* | 4,3 |
| Obvod pasu (cm) | ||
| Výchozí hodnota | 114,5 | 115,5 |
| Změna oproti výchozí hodnotě1 | -9,4 | -4,5 |
| Rozdíl oproti placebu1 [95% CI] | -4,9 [-6,0; -3,8]* | - |
| Systolický krevní tlak (mm Hg) | ||
| Výchozí hodnota | 130 | 130 |
| Změna oproti výchozí hodnotě1 | -3,9 | -0,5 |
| Rozdíl oproti placebu1 [95% CI] | -3,4 [-5,6; -1,3]** | - |
| HbA1c (mmol/mol (%)) | ||
| Výchozí hodnota | 65,3 (8,1) | 65,3 (8,1) |
| Změna oproti výchozí hodnotě1 | -17,5 (-1,6) | -4,1 (-0,4) |
| Rozdíl oproti placebu1 [95% CI] | -13,5 [-15,5; -11,4] (-1,2 [-1,4; -1,1])* | - - |
* p< 0,0001 (neupravené 2stranné) pro superioritu; **p< 0,05 (neupravené 2stranné) pro superioritu. 1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 V průběhu studie byla randomizovaná léčba trvale ukončena u 11,6 % a 13,9 % pacientů randomizovaných k léčbě semaglutidem 2,4 mg respektive placebem. Předpokládá se, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapii, odhadované změny tělesné hmotnosti od randomizace do 68. týdne na základě smíšeného modelu opakovaných měření včetně všech pozorování až do prvního vysazení léčby byly -10,6 % a -3,1 % u semaglutidu 2,4 mg respektive placeba.
3 Odhad z binárního regresního modelu založeného na stejném imputačním postupu jako v primární analýze.
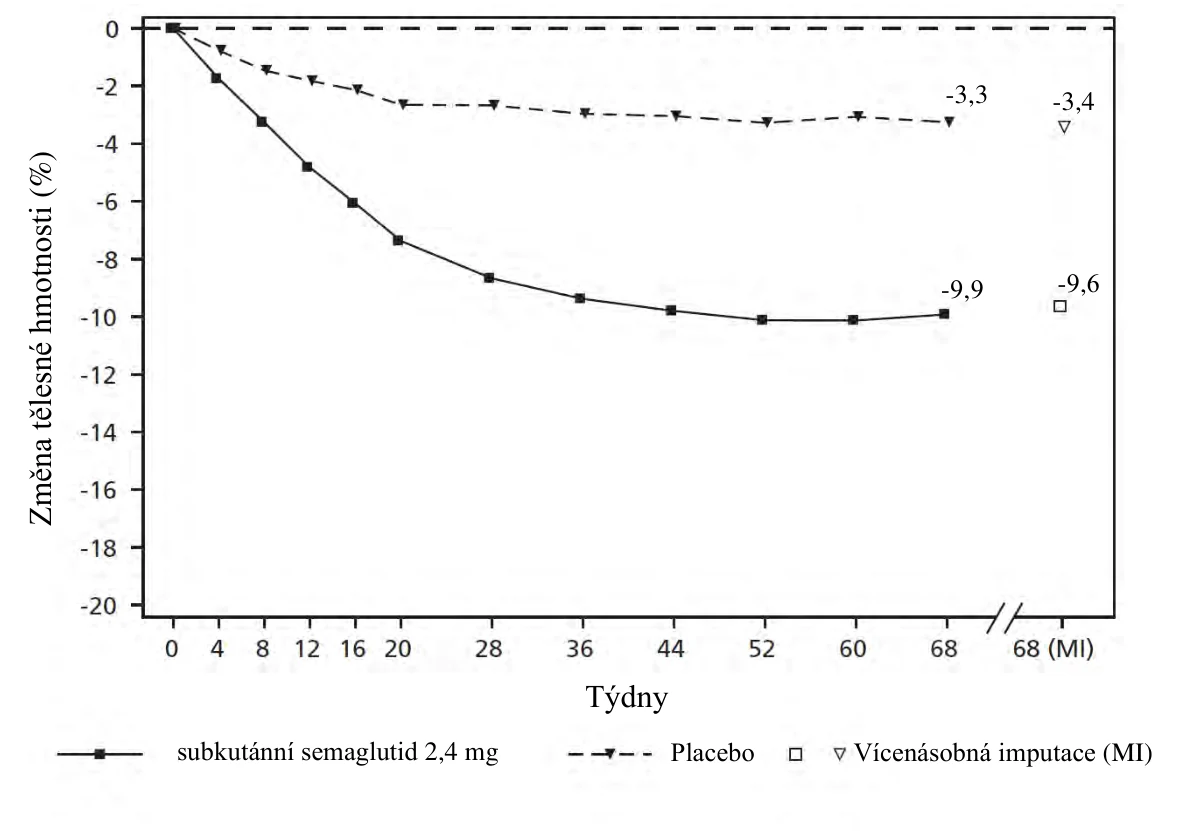
Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) z předčasných odstoupení
Obrázek 2 STEP 2: Průměrná změna tělesné hmotnosti (%) v 68. týdnu oproti výchozí hodnotě
STEP 3: Úprava tělesné hmotnosti s intenzivní behaviorální terapií
V 68týdenním dvojitě zaslepeném klinickém hodnocení bylo randomizováno 611 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností do skupiny se semaglutidem nebo do skupiny s placebem. Během klinického hodnocení podstoupili všichni pacienti intenzivní behaviorální terapii (IBT), která se skládá z velmi restriktivní diety, zvýšené fyzické aktivity a poradenství v behaviorální oblasti.
Léčba semaglutidem a IBT po dobu 68 týdnů vedla k superiornímu a klinicky významnému snížení tělesné hmotnosti ve srovnání s placebem (viz tabulka 6).
Tabulka 6 STEP 3: Výsledky v 68. týdnu
| Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 407 | 204 |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 106,9 | 103,7 |
| Změna (%) oproti výchozí hodnotě1, 2 | -16,0 | -5,7 |
| Rozdíl (%) oproti placebu1 [95% CI] | -10,3 [-12,0; -8,6]* | - |
| Změna (kg) oproti výchozí hodnotě | -16,8 | -6,2 |
| Rozdíl (%) oproti placebu1 [95% CI] | -10,6 [-12,5; -8,8] | - |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 5 %3 | 84,8* | 47,8 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 10 %3 | 73,0* | 27,1 |
| Semaglutid 2,4 mg | Placebo | |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 15 %3 | 53,5* | 13,2 |
| Obvod pasu (cm) | ||
| Výchozí hodnota | 113,6 | 111,8 |
| Změna oproti výchozí hodnotě1 | -14,6 | -6,3 |
| Rozdíl oproti placebu1 [95% CI] | -8,3 [-10,1; -6,6]* | - |
| Systolický krevní tlak (mm Hg) | ||
| Výchozí hodnota | 124 | 124 |
| Změna oproti výchozí hodnotě1 | -5,6 | -1,6 |
| Rozdíl oproti placebu1 [95% CI] | -3,9 [-6,4; -1,5]* | - |
* p< 0,005 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 V průběhu klinického hodnocení byla randomizovaná léčba trvale ukončena u 16,7 % a 18,6 % pacientů randomizovaných k léčbě semaglutidem 2,4 respektive placebem. Předpokládá se, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapii, odhadované změny tělesné hmotnosti od randomizace do 68. týdne na základě modelu smíšeného modelu opakovaných měření, včetně všech pozorování až do prvního vysazení léčby, byly -17,6 % a -5,0 % u semaglutidu 2,4 mg respektive placeba.
3 Odhad z binárního regresního modelu založeného na stejném imputačním postupu jako v primární analýze.
STEP 4: Trvalá úprava tělesné hmotnosti
Do 68týdenního dvojitě zaslepeného klinického hodnocení bylo zařazeno 902 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností. Všichni pacienti drželi po celou dobu klinického hodnocení dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu. Od 0. týdne do 20. týdne (přípravné období) dostávali všichni pacienti semaglutid. Ve 20. týdnu (výchozí hodnota) byli pacienti, kteří dosáhli udržovací dávky 2,4 mg, randomizováni k pokračování v léčbě nebo k přechodu na placebo. V 0. týdnu (začátek přípravného období) měli pacienti průměrnou tělesnou hmotnost 107,2 kg a průměrný BMI 38,4 kg/m2.
Pacienti, kteří dosáhli udržovací dávky 2,4 mg ve 20. týdnu (výchozí hodnota) a pokračovali v léčbě semaglutidem po dobu 48 týdnů (20. – 68. týden), pokračovali v úbytku tělesné hmotnosti a dosáhli superiorního a klinicky významného snížení tělesné hmotnosti ve srovnání s pacienty převedenými na placebo (viz tabulka 7 a obrázek 3). Tělesná hmotnost se od 20. do 68. týdne trvale zvyšovala u pacientů, kteří přešli ve 20. týdnu (výchozí hodnota) na placebo. Nicméně průměrná tělesná hmotnost pozorovaná v 68. týdnu byla nižší než na začátku přípravného období (0. týden) (viz obrázek 3). Pacienti léčení semaglutidem od 0. týdne (přípravné období) do 68. týdne (konec léčby) dosáhli průměrné změny tělesné hmotnosti o -17,4 %, přičemž hmotnostního úbytku ≥ 5 % dosáhlo 87,8 %, ≥ 10 % dosáhlo 78,0 %, ≥ 15 % dosáhlo 62,2 % a ≥ 20 % 38,6 % těchto pacientů.
Tabulka 7 STEP 4: Výsledky od 20. týdne do 68. týdne
| Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 535 | 268 |
| Tělesná hmotnost | ||
| Výchozí hodnota1 (kg) | 96,5 | 95,4 |
| Změna (%) oproti výchozí hodnotě1, 2, 3 | -7,9 | 6,9 |
| Rozdíl (%) oproti placebu2 [95% CI] | -14,8 [-16,0; -13,5]* | - |
| Změna (kg) oproti výchozí hodnotě | -7,1 | 6,1 |
| Rozdíl (kg) oproti placebu2 [95% CI] | -13,2 [-14,3; -12,0] | - |
| Semaglutid 2,4 mg | Placebo | |
| Obvod pasu (cm) | ||
| Výchozí hodnota | 105,5 | 104,7 |
| Změna oproti výchozí hodnotě1 | -6,4 | 3,3 |
| Rozdíl oproti placebu2 [95% CI] | -9,7 [-10,9; -8,5]* | - |
| Systolický krevní tlak (mm Hg) | ||
| Výchozí hodnota1 | 121 | 121 |
| Změna oproti výchozí hodnotě1, 2 | 0,5 | 4,4 |
| Rozdíl oproti placebu2 [95% CI] | -3,9 [-5,8; -2,0]* | - |
* p< 0,0001 (neupravené 2stranné) pro superioritu.
1 Výchozí hodnota = 20. týden
2 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
3 Během klinického hodnocení byla randomizovaná léčba trvale ukončena u 5,8 % a 11,6 % pacientů randomizovaných k léčbě semaglutidem 2,4 mg respektive placebem. Předpokládejme, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapie, odhadované změny tělesné hmotnosti od randomizace do 68. týdne na základě smíšeného modelu opakovaných měření, včetně všech pozorování až do prvního vysazení, byly -8,8 % u semaglutidu 2,4 mg a 6,5 % u placeba.
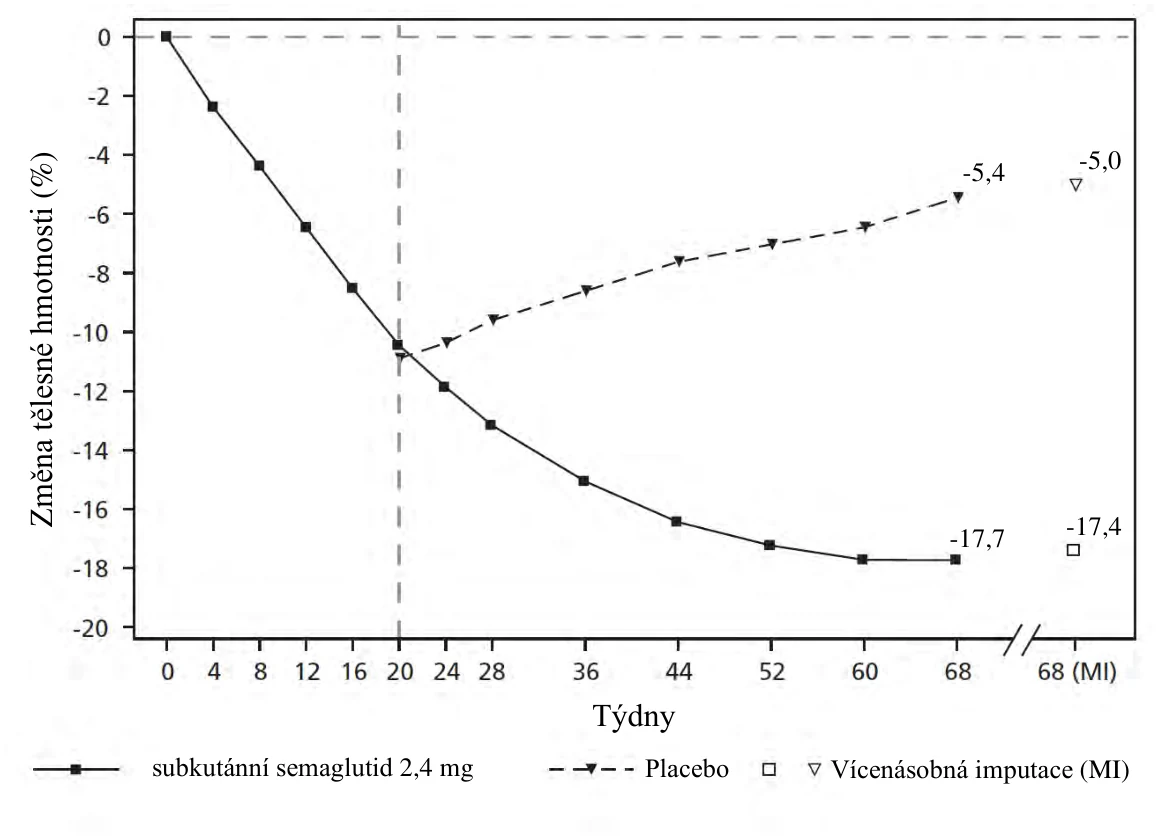
Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) z předčasných odstoupení
Obrázek 3 STEP 4: Průměrná změna tělesné hmotnosti (%) od 0. týdne do 68. týdne
STEP 5: Dvouleté údaje
Ve 104 týdnů trvající dvojitě zaslepené studii bylo 304 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 až < 30 kg/m2) a alespoň jednou komorbiditou související s tělesnou hmotností randomizováno k léčbě semaglutidem nebo placebem. Všichni pacienti drželi po celou dobu studie dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu. Na počátku studie měli pacienti průměrný BMI 38,5 kg/m2 a průměrnou tělesnou hmotnost 106,0 kg.
Léčba semaglutidem po dobu 104 týdnů vedla k superiornímu a klinicky významnému snížení tělesné hmotnosti ve srovnání s placebem. Průměrná tělesná hmotnost se snížila od výchozího stavu až do 68. týdne se semaglutidem, poté bylo dosaženo fáze plateau. U placeba se průměrná tělesná hmotnost snižovala méně a přibližně po 20 týdnech léčby bylo dosaženo fáze plateau (viz tabulka 8 a obrázek 4). Pacienti léčení semaglutidem dosáhli průměrné změny tělesné hmotnosti -15,2 %, přičemž poklesu tělesné hmotnosti o ≥ 5 % dosáhlo 74,7 %, o ≥ 10 % 59,2 % a o ≥ 15 % 49,7 % těchto pacientů. Mezi pacienty s prediabetem na počátku léčby dosáhlo normoglykemického stavu na konci léčby semaglutidem 80 % a placebem 37 %.
Tabulka 8 STEP 5: Výsledky ve 104. týdnu léčby
| Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 152 | 152 |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 105,6 | 106,5 |
| Změna (%) oproti výchozí hodnotě1, 2 | -15,2 | -2,6 |
| Rozdíl (%) oproti placebu1 [95% CI] | -12,6 [-15,3; -9,8]* | - |
| Změna (kg) oproti výchozí hodnotě | -16,1 | -3,2 |
| Rozdíl (kg) oproti placebu1 [95% CI] | -12,9 [-16,1; -9,8] | - |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 5 %3 | 74,7* | 37,3 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 10 %3 | 59,2* | 16,8 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 15 %3 | 49,7* | 9,2 |
| Obvod pasu (cm) | ||
| Výchozí hodnota | 115,8 | 115,7 |
| Změna oproti výchozí hodnotě1 | -14,4 | -5,2 |
| Rozdíl oproti placebu1 [95% CI] | -9,2 [-12,2; -6,2]* | - |
| Systolický krevní tlak (mmHg) | ||
| Výchozí hodnota | 126 | 125 |
| Změna oproti výchozí hodnotě1 | -5,7 | -1,6 |
| Rozdíl oproti placebu1 [95% CI] | -4,2 [-7,3; -1,0]* | - |
* p<0,0001 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 Během klinického hodnocení byla randomizovaná léčba trvale ukončena u 13,2 % a 27,0 % pacientů randomizovaných k léčbě semaglutidem respektive placebem. Předpokládejme, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapie, odhadované změny tělesné hmotnosti od randomizace do 104. týdne na základě smíšeného modelu opakovaných měření, včetně všech pozorování až do prvního vysazení, byly -16,7 % u semaglutidu a -0,6 % u placeba. 3 Odhadnuto z binárního regresního modelu na základě stejného postupu imputace jako v primární analýze.
(MI) 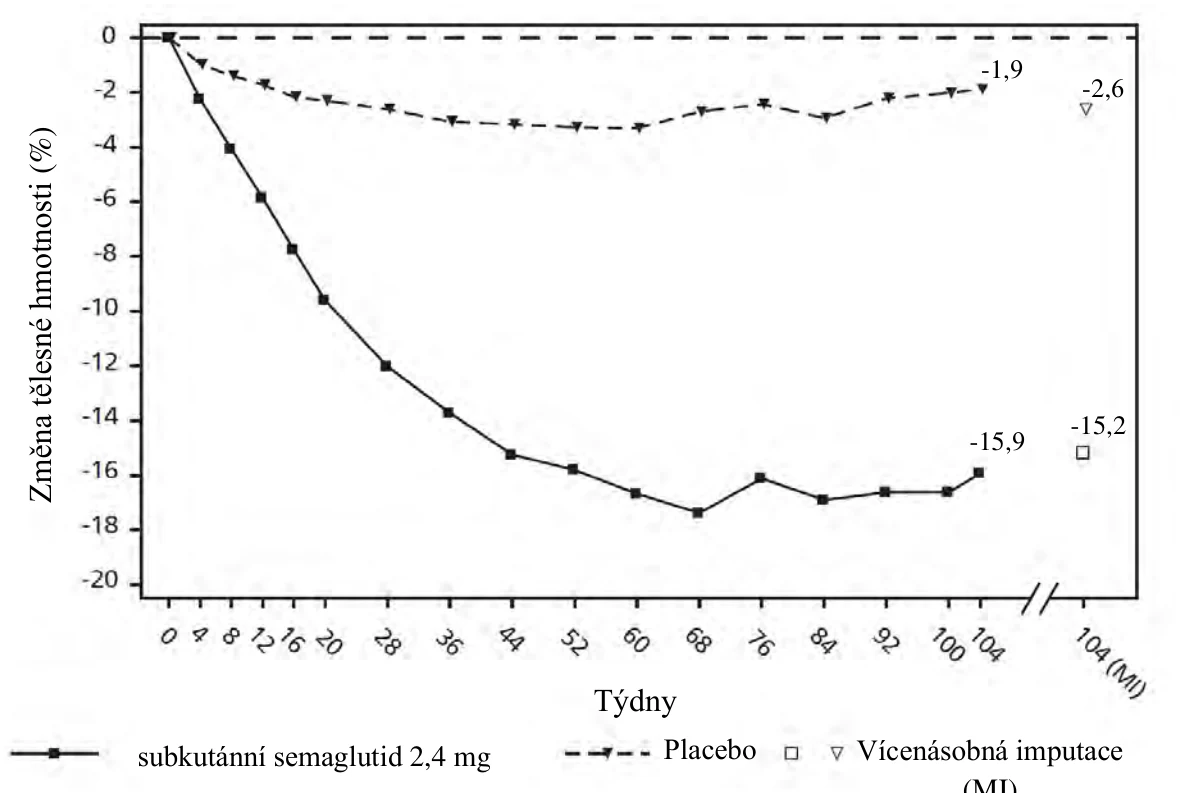
 Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) z předčasných odstoupení.
Obrázek 4 STEP 5: Průměrná změna tělesné hmotnosti (%) od týdne 0 do týdne 104
STEP 8: semaglutid vs. liraglutid
V 68týdenní, randomizované, otevřené, párově placebem kontrolované studii bylo 338 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 až < 30 kg/m2) a alespoň jednou komorbiditou související s tělesnou hmotností randomizováno k léčbě semaglutidem jednou týdně, liraglutidem 3 mg jednou denně nebo placebem. Léčba semaglutidem jednou týdně a liraglutidem 3 mg byla otevřená, ale každá aktivní léčebná skupina byla dvojitě zaslepená vůči placebu podávanému se stejnou frekvencí dávkování. Všichni pacienti drželi po celou dobu studie dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu. Na počátku studie měli pacienti průměrný BMI 37,5 kg/m2 a průměrnou tělesnou hmotnost 104,5 kg.
Léčba semaglutidem jednou týdně po dobu 68 týdnů vedla k superiornímu a klinicky významnému snížení tělesné hmotnosti ve srovnání s liraglutidem. Průměrná tělesná hmotnost se u semaglutidu snížila od výchozího stavu až do 68. týdne. U liraglutidu se průměrná tělesná hmotnost snížila méně (viz tabulka 9). U 37,4 % pacientů léčených semaglutidem došlo ke snížení tělesné hmotnosti
o ≥ 20 % ve srovnání se 7,0 % pacientů léčených liraglutidem. Tabulka 9 uvádí výsledky potvrzujících cílových parametrů ≥ 10 %, ≥ 15 % a ≥ 20 % úbytku tělesné hmotnosti.
Tabulka 9 STEP 8: Výsledky 68týdenní studie porovnávající semaglutid s liraglutidem
| Semaglutid 2,4 mg | liraglutid 3 mg | |
| Úplný analyzovaný soubor (n) | 126 | 127 |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 102,5 | 103,7 |
| Změna (%) oproti výchozí hodnotě 1, 2 | -15,8 | -6,4 |
| Rozdíl (%)oproti liraglutidu1 [95% CI] | -9,4 [-12,0;-6,8]* | - |
| Změna (kg) oproti výchozí hodnotě | -15,3 | -6,8 |
| Rozdíl (kg) oproti liraglutidu1 [95% CI] | -8,5 [-11,2;-5,7] | - |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 10%3 | 69,4* | 27,2 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 15%3 | 54,0* | 13,4 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 20%3 | 37,4* | 7,0 |
* p< 0,0005 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 Během studie byla randomizovaná léčba trvale ukončena u 13,5 % a 27,6 % pacientů randomizovaných k léčbě semaglutidem 2,4 mg respektive liraglutidem 3 mg. Předpokládejme, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapie, odhadované změny tělesné hmotnosti od randomizace do 68. týdne na základě smíšeného modelu opakovaných měření, včetně všech pozorování až do prvního vysazení, byly -17,1 % u semaglutidu 2,4 mg a -6,9 % u liraglutidu 3 mg.
3 Odhadnuto z binárního regresního modelu na základě stejného postupu imputace jako v primární analýze.
STEP 9: Úprava tělesné hmotnosti u pacientů s osteoartrózou kolene
V 68týdenní dvojitě zaslepené studii bylo 407 pacientů s obezitou a středně těžkou osteoartrózou (OA) jednoho kolene nebo obou kolen randomizováno do skupiny léčené buď semaglutidem, nebo placebem jako doplněk k poradenství o nízkokalorické dietě a zvýšené fyzické aktivitě. Účinek léčby na bolest kolene související s OA byl hodnocen indexem osteoartrózy 3.1 (WOMAC) Western Ontario and McMaster Universities. Tento index je určen k hodnocení změn symptomů a funkce dolních končetin spojených s léčbou u pacientů trpících OA kyčle anebo kolene. Na začátku studie měli pacienti průměrný BMI 40,3 kg/m2 a průměrnou tělesnou hmotnost 108,6 kg. Všichni pacienti měli klinickou diagnózu OA kolene s průměrným výchozím skóre bolesti WOMAC 70,9 (na stupnici 0-100).
Léčba semaglutidem po dobu 68 týdnů vedla k superiornímu a klinicky významnému snížení tělesné hmotnosti ve srovnání s placebem (viz tabulka 10).
Léčba semaglutidem prokázala klinicky významné zlepšení bolesti kolene související s OA ve srovnání s placebem (viz tabulka 10). Zlepšení bolesti kolene související s OA pomocí semaglutidu bylo dosaženo bez zvýšení používání léčivých přípravků proti bolesti.
Tabulka 10 STEP 9: Výsledky v 68. týdnu
| Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 271 | 136 |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 108,7 | 108,5 |
| Změna (%) oproti výchozí hodnotě1,2 | -13,7 | -3,2 |
| Rozdíl (%) oproti placebu1 [95% CI] | -10,5 [-12,3; -8,6]* | - |
| Pacienti (%) dosáhli úbytku tělesné hmotnosti ≥ 5 %3 | 85,2* | 33,6 |
| Semaglutid 2,4 mg | Placebo | |
| Skóre bolesti WOMAC4 | ||
| Výchozí hodnota | 72,8 | 67,2 |
| Změna oproti výchozí hodnotě 1, 2 | -41,7 | -27,5 |
| Rozdíl oproti placebu1 [95% CI] | -14,1 [-20,0, -8,3]* | - |
| Pacienti (%) dosahující klinicky významného zlepšení 3, 5 | 59,0 | 35,0 |
* p< 0,0001 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech údajů bez ohledu na ukončení randomizované léčby nebo zahájení jiných terapií proti obezitě nebo jiných intervencí OA kolene a bez ohledu na dodržování „wash out“ periody pro léčivé přípravky proti bolesti (ta je relevantní pouze pro cílový parametr související s WOMAC). V průběhu studie byla randomizovaná léčba trvale ukončena u 12,5 % pacientů randomizovaných do skupiny léčené semaglutidem 2,4 mg a 21,3 % pacientů randomizovaných do skupiny s placebem. 2 Na základě smíšeného modelu pro opakovaná měření za předpokladu, že všichni randomizovaní pacienti zůstali na léčbě a nedostávali další terapie proti obezitě ani další intervence OA kolene a dodržovali „wash out“ periodu pro léčivé přípravky proti bolesti (ta se týkala pouze bolesti související s OA kolene), včetně všech pozorování až do prvního vysazení, odhadované změny tělesné hmotnosti od výchozího stavu do 68. týdne byly -14,5 % a -2,3 % (semaglutid 2,4 mg, resp. placebo) a pro skóre bolesti WOMAC: -43,0 a -28,3 (semaglutid 2,4 mg, resp. placebo). 3 Odhadováno z logistického regresního modelu na základě stejného imputačního postupu jako pro primární analýzu.
4 Skóre WOMAC jsou prezentována na stupnici od 0 do 100, přičemž nižší skóre představuje menší postižení.
5 Změna skóre bolesti WOMAC z ≤ -37,3 byla použita jako práh pro smysluplné zlepšení. Prahová hodnota byla odvozena z údajů ze studie pomocí tzv. „anchor-based“ metod.
Vliv na tělesné složení
V podstudii STEP 1 (n = 140) bylo tělesné složení měřeno rentgenovou absorpciometrií s duální energií (dual energy X-ray absorptiometry, DEXA). Výsledky hodnocení DEXA ukázaly, že léčba semaglutidem byla po 68 týdnech doprovázena větším snížením tukové hmoty než netukové tělesné hmoty, což vedlo ke zlepšení tělesného složení ve srovnání s placebem. Kromě toho bylo toto snížení celkové tukové hmoty doprovázeno snížením viscerálního tuku. Tyto výsledky naznačují, že většina celkového úbytku tělesné hmotnosti byla způsobena zmenšením tukové tkáně, včetně viscerálního tuku.
V podstudii STEP UP (n = 55) bylo tělesné složení měřeno magnetickou rezonancí (MRI). Výsledky hodnocení MRI ukázaly, že léčba injekčním semaglutidem v dávkách 2,4 mg a 7,2 mg byla po 72 týdnech doprovázena větším snížením tukové hmoty/objemu než netukové tělesné hmoty/objemu, což vedlo ke zlepšení tělesného složení ve srovnání s placebem.
Zlepšení fyzického fungování
Semaglutid vykázal malé zlepšení ve skóre fyzického fungování. Fyzické fungování bylo hodnoceno jak pomocí obecného dotazníku kvality života souvisejícího se zdravím (Short Form-36v2 Health Survey, Acute Version (SF-36v2)), tak pomocí dotazníku specifického pro obezitu (Impact of Weight on Quality of Life Lite Clinical Trials, IWQOL-Lite-CT).
STEP UP a STEP UP T2D: Úprava tělesné hmotnosti pomocí vyšší dávky semaglutidu
Ve dvou 72 týdnů trvajících dvojitě zaslepených klinických studiích bylo 1 407 pacientů s obezitou (STEP UP) a 512 pacientů s obezitou a diabetem 2. typu (STEP UP T2D) randomizováno v poměru 5:1:1 (STEP UP) nebo 3:1:1 (STEP UP T2D) do skupin, které jednou týdně dostávaly semaglutid v dávce 7,2 mg, semaglutid v dávce 2,4 mg nebo placebo. Všichni pacienti drželi během studií nízkokalorickou dietu a měli zvýšenou fyzickou aktivitu.
Na počátku studie STEP UP měli pacienti průměrný věk 47 let, průměrné BMI 39,9 kg/m2 a průměrnou tělesnou hmotnost 113 kg. Muži tvořili 26,3 %, ženy 73,7 %, běloši 85,5 %, černoši/Afroameričané 8,6 %, Asijci 4,5 % a ostatní 1,2 %. Celkem 4,5 % tvořili Hispánci nebo Latinoameričané.
Na počátku studie STEP UP T2D měli pacienti průměrný věk 56 let, průměrný BMI 38,6 kg/m2 a průměrnou tělesnou hmotnost 110,1 kg. Bylo zde 48,2 % mužů, 51,8 % žen, 83,6 % bělochů, 8,6 % černochů/Afroameričanů, 6,3 % Asijců a 1,6 % jiných. Celkem 5,7 % tvořili Hispánci nebo Latinoameričané.
V těchto dvou studiích STEP UP a STEP UP T2D byl úbytek tělesné hmotnosti na konci léčby (72. týden) při injekčním podávání semaglutidu 7,2 mg superiorní a klinicky významný ve srovnání s placebem (viz tabulka 11 a obrázky 5 a 6). Kromě toho bylo u semaglutidu 7,2 mg ve srovnání s placebem dosaženo vyššího podílu úbytku tělesné hmotnosti ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 %.
Ve studii STEP UP bylo snížení tělesné hmotnosti při injekčním podávání semaglutidu 7,2 mg superiorní ve srovnání s injekčním podáváním semaglutidu v dávce 2,4 mg a vyšší podíl pacientů dosáhl snížení tělesné hmotnosti ≥ 20 % a ≥ 25 % ve srovnání s injekčním semaglutidem 2,4 mg (viz tabulka 11).
Tabulka 11 STEP UP a STEP UP T2D: Výsledky v 72. týdnu
| STEP UP | STEP UP T2D | ||||||
| Semaglutid 7,2 mg injekce | Semaglutid 2,4 mg injekce | Placebo | Semaglutid 7,2 mg injekce | Placebo | |||
Úplný analyzovaný soubor (n) | 1 005 | 201 | 201 | 307 | 102 | ||
| Tělesná hmotnost / tělesné složení | |||||||
Výchozí hodnota (kg) | 112,4 | 116,5 | 112,4 | 110,5 | 112,1 | ||
Změna (%) oproti výchozí hodnotě1 | -18,7 | -15,6 | -3,9 | -13,2 | -3,9 | ||
Změna (%) oproti výchozí hodnotě Odhadovaná hodnota zkoušeného přípravku2 | -20,7 | -17,5 | -2,4 | -14,1 | -3,6 | ||
| Rozdíl (%) | -14,8 [-16,2; -13,4]* | - | - | -9,3 [-11,0; -7,7]* | - | ||
| oproti | |||||||
| placebu | |||||||
| [95% CI]1 | |||||||
Rozdíl (%) oproti 2,4 mg [95% CI]1 | -3,1 [-4,7; -1,6]* | - | - | - | - | ||
Změna (kg) oproti výchozí hodnotě | -20,9 | -17,3 | -4,6 | -14,5 | -4,3 | ||
| Rozdíl (kg) oproti | -16,3 [-17,9; -14,8] | - | - | -10,2 [-12,1; -8,4] | - | ||
| STEP UP | STEP UP T2D | ||||
| Semaglutid 7,2 mg injekce | Semaglutid 2,4 mg injekce | Placebo | Semaglutid 7,2 mg injekce | Placebo | |
| placebu [95% CI]1 | |||||
Pacienti (%) dosahující váhového úbytku ≥ 5%3 | 90,7 | 89,9 | 36,8 | 86,3 | 34,7 |
Pacienti (%) dosahující váhového úbytku ≥ 10%3 | 82,4 | 75,1 | 20,5 | 62,9 | 11,6 |
Pacienti (%) dosahující váhového úbytku ≥ 15%3 | 66,5 | 54,5 | 7,6 | 41,2 | 7,4 |
Pacienti (%) dosahující váhového úbytku ≥ 20%3,4 | 47,7 | 33,3 | 2,9 | 21,3 | 2,1 |
Pacienti (%) dosahující váhového úbytku ≥ 25%3,5 | 31,2 | 15,3 | 0 | - | - |
| Obvod pasu (cm) | |||||
| Výchozí hodnota | 118,4 | 120,3 | 118,6 | 121,8 | 123,9 |
Změna oproti výchozí hodnotě1 | -17,5 | -14,6 | -5,9 | -12,3 | -5,8 |
Rozdíl oproti placebu1 [95% CI] | -11,7 [-13,0; -10,4]* | - | - | -6,5 [-9,0; -4,1]* | - |
| HbA1c (%) | |||||
| Výchozí hodnota | 5,7 | 5,6 | 5,7 | 8,0 | 8,2 |
Změna oproti výchozí hodnotě1 | -0,3 | -0,3 | -0,02 | -1,7 | -0,2 |
Rozdíl oproti placebu1 [95% CI] | -0,3 [-0,4; -0,2] | - | - | -1,5 [-1,8; -1,2]* | - |
* p <0.0001 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 Odhadované změny jsou od randomizace do 72. týdne na základě smíšeného modelu opakovaných měření, včetně všech pozorování až do prvního přerušení léčby, za předpokladu, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapie nebo nepodstoupili bariatrickou operaci.
3 Pozorované podíly na základě doby ve studii (nepřerušené období od randomizace až po poslední návštěvu v rámci studie), bez ohledu na přerušení léčby, snížení dávky nebo zahájení jiné antiobezitní terapie či podstoupení bariatrické operace.
4 Pozorované podíly během léčby ve studii STEP UP (s výjimkou údajů mimo léčbu vyvolaných alespoň dvěma po sobě následujícími vynechanými dávkami) dosáhly ≥ 20% snížení tělesné hmotnosti u 50,9 %, 35,1 % a 2,9 % pacientů randomizovaných do skupin léčených semaglutidem 7,2 mg, 2,4 mg, resp. placebem.
5 V rámci studie STEP UP bylo pozorováno, že u 33,2 %, 16,7 % a 0 % pacientů randomizovaných do skupin léčených semaglutidem 7,2 mg 2,4 mg, resp. placebem došlo během léčby k redukci tělesné hmotnosti o ≥ 25 %.
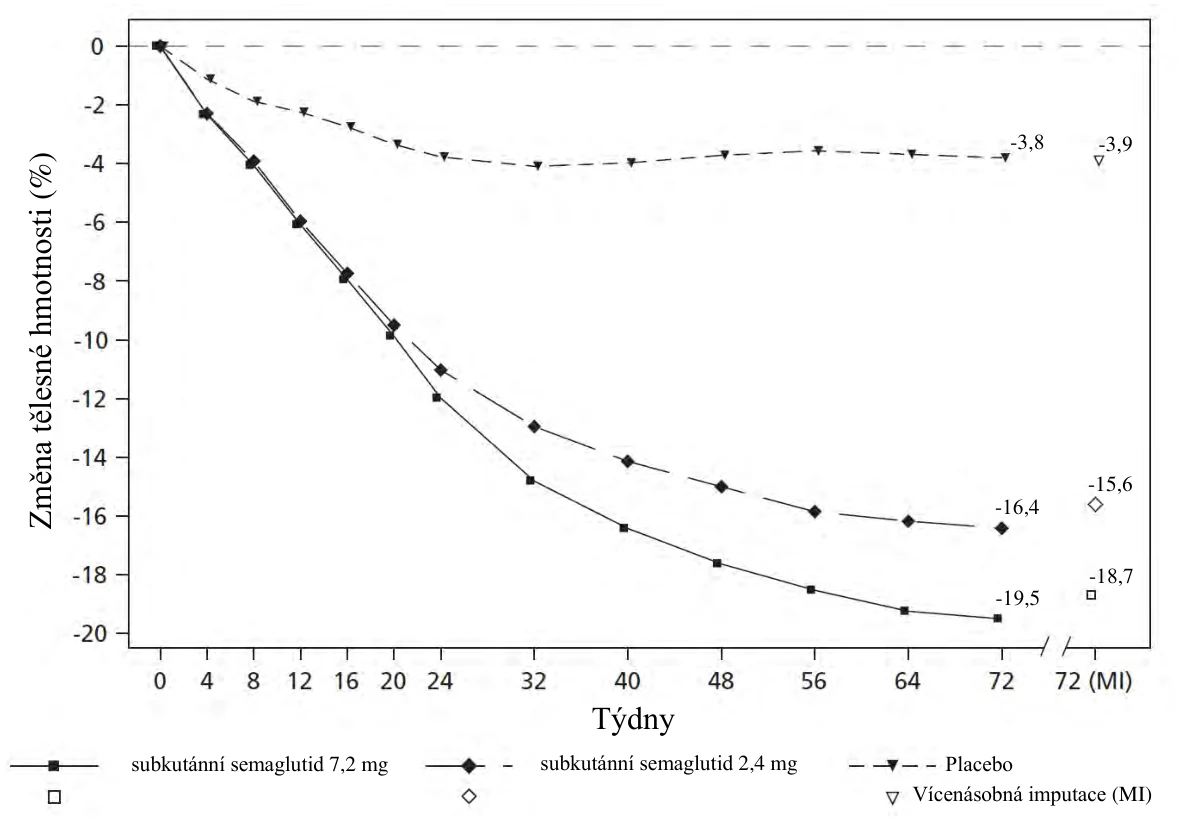
Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) ze získaných údajů z předčasných odstoupení
Obrázek 5 STEP UP: Průměrná změna tělesné hmotnosti (%) od týdne 0 do týdne 72
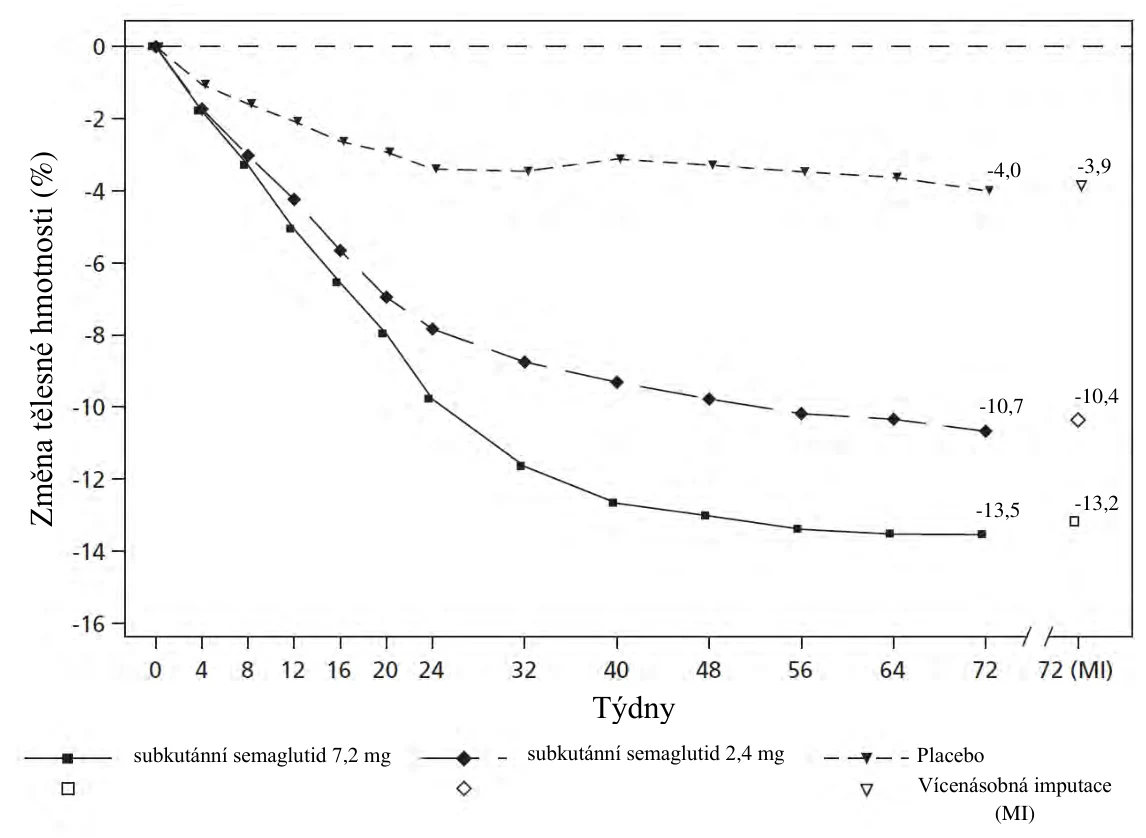
Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) z předčasných odstoupení
Obrázek 6 STEP UP: Průměrná změna tělesné hmotnosti (%) od týdne 0 do týdne 72
Kardiovaskulární vyhodnocení
SELECT: Studie kardiovaskulárních výsledků u pacientů s nadváhou nebo obezitou
Studie SELECT byla randomizovaná, dvojitě zaslepená, placebem kontrolovaná, příhodami řízená studie, která zahrnovala 17 604 pacientů s prokázaným kardiovaskulárním onemocněním a BMI ≥ 27 kg/m2. Pacienti byli navíc ke standartní péči randomizováni buďto k léčbě semaglutidem 2,4 mg (n = 8803) nebo placebem (n = 8 801). Medián doby trvání studie byl 41,8 měsíce. Vitální stav byl k dispozici u 99,4 % subjektů ve studii.
Populace studie se skládala z 27,7 % žen a 72,3 % mužů s průměrným věkem 61,6 let, včetně 38,2 % pacientů ve věku ≥ 65 let (n = 6 728) a 7,8 % pacientů ve věku ≥ 75 let (n = 1 366). Průměrný BMI byl 33,3 kg/m2 a průměrná tělesná hmotnost byla 96,7 kg. Pacienti s anamnézou diabetu 1. a 2. typu byli vyloučeni.
Primárním cílovým parametrem byl čas od randomizace do prvního výskytu závažných nežádoucích kardiovaskulárních příhod (MACE), definovaných jako složený cílový parametr sestávající z kardiovaskulárního úmrtí (včetně neurčené příčiny úmrtí), nefatálního infarktu myokardu nebo nefatální cévní mozkové příhody. Primární cílový parametr, čas do prvního MACE, se vyskytl u 1 270 ze 17 604 pacientů zahrnutých do studie SELECT. Konkrétně bylo zaznamenáno 569 prvních MACE (6,5 %) u 8 803 pacientů léčených semaglutidem v porovnání se 701 prvních MACE (8,0 %) u 8 801 pacientů léčených placebem. Celkem 63 (11,1 %) prvních MACE se semaglutidem a 80 (11,4 %) s placebem mělo neurčenou příčinu úmrtí.
Pro MACE byla potvrzena superiorita semaglutidu 2,4 mg vs. placebo s poměrem rizik 0,80 [0,72; 0,90][95% CI], což odpovídá snížení relativního rizika u MACE o 20 % (viz obrázek 7). Vliv každé složky na snížení MACE je znázorněn na obrázku 8. Snížení MACE semaglutidem 2,4 mg nebylo ovlivněno věkem, pohlavím, rasou, etnickým původem, počáteční hodnotou BMI nebo úrovní poruchy funkce ledvin.
Analýza kardiovaskulárního úmrtí (první potvrzující sekundární cílový parametr) vedla k poměru rizika 0,85 [0,71; 1,01][95 % CI].
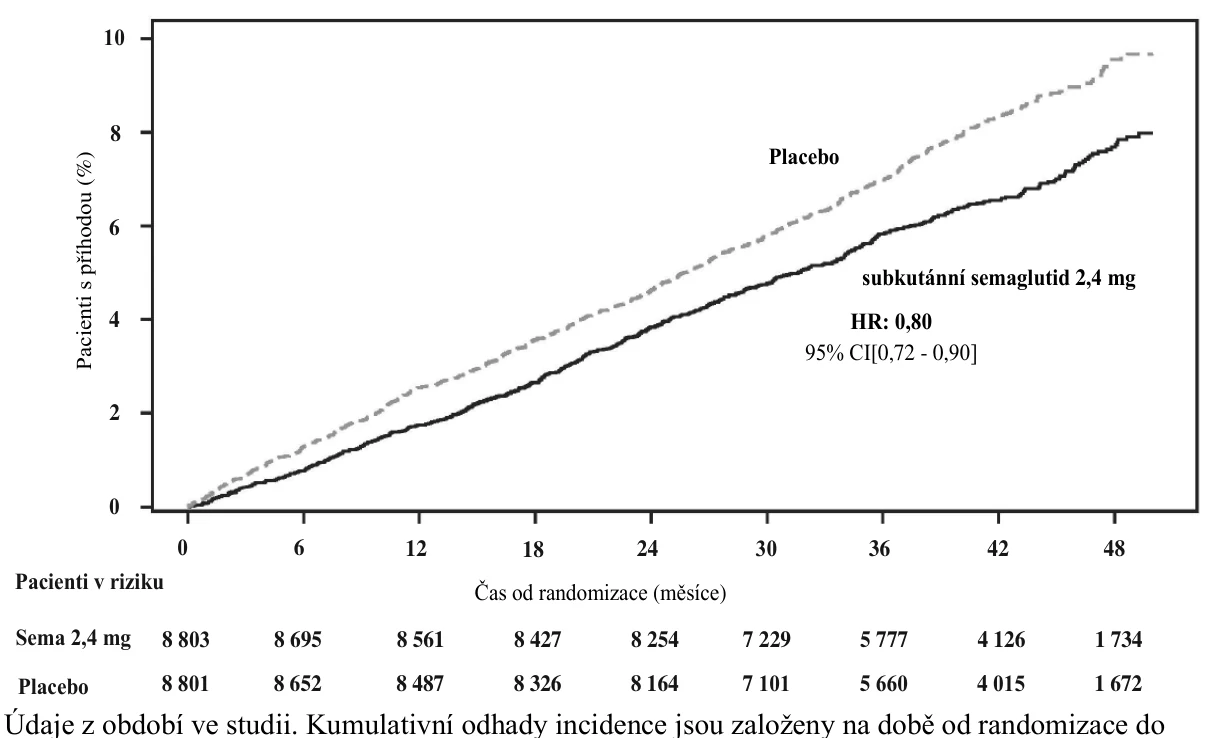
prvního MACE potvrzeného EAC s non-KV úmrtím modelovaným jako konkurenční riziko pomocí Aalenova-Johansenova odhadu. Subjekty bez relevantních příhod byly cenzorovány na konci období jejich pozorování ve studii. Doba od randomizace do první MACE byla analyzována pomocí Coxova modelu proporcionálních rizik s léčbou jako kategorickým fixním faktorem. Poměr rizik a interval spolehlivosti jsou upraveny pro sekvenční uspořádání skupiny pomocí řazení podle poměru pravděpodobnosti. Osa x je zkrácena na 50 měsíců, kdy přibližně 10 % populace bylo stále ve studii. HR: poměr rizik CI: interval spolehlivosti, Sema 2,4 mg: semaglutid 2,4 mg. KV: kardiovaskulární, EAC: komise posuzující příhody, MACE: závažná nežádoucí kardiovaskulární příhoda.
Obrázek 7: Čas od randomizace do první MACE graf kumulativní incidence 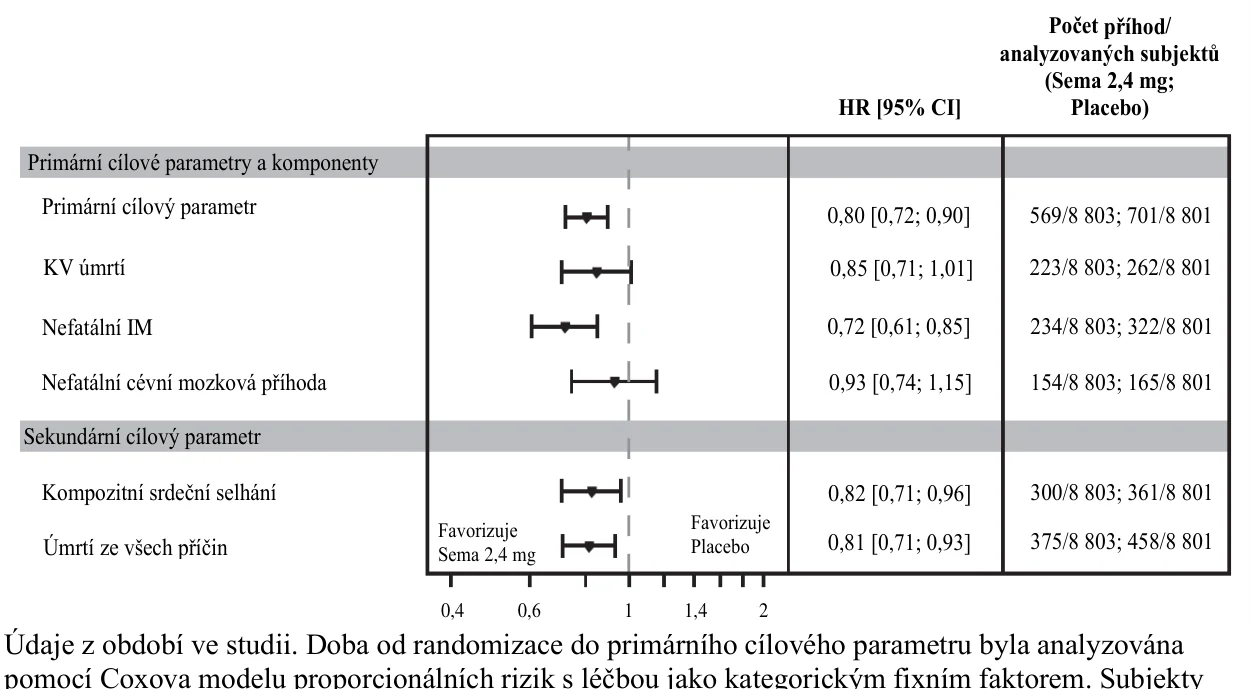
bez relevantních příhod byly na konci období jejich pozorování cenzorovány. Pro primární cílový parametr byly HR a CI upraveny pro sekvenční uspořádání skupiny pomocí řazení podle poměru pravděpodobnosti. Sekundární cílové parametry nejsou pod kontrolou multiplicity. KV úmrtí zahrnuje kardiovaskulární úmrtí i neurčenou příčinu úmrtí.
HR: poměr rizika CI: Interval spolehlivosti, Sema 2,4 mg: semaglutid 2,4 mg. KV: kardiovaskulární, IM: infarkt myokardu, kompozitní srdeční selhání (HF) sestávající se z hospitalizace pro srdeční selhání, urgentní návštěvy se srdečním selháním nebo KV úmrtí.
Obrázek 8: Čárový graf doby od randomizace do první MACE; složky MACE a sekundární potvrzovací cílové parametry
SUSTAIN 6: Studie kardiovaskulárních výsledků u pacientů s diabetem 2. typu
V klinickém hodnocení SUSTAIN 6 bylo 3 297 pacientů s nedostatečně kontrolovaným diabetem
- 2. typu a s vysokým rizikem kardiovaskulárních příhod randomizováno navíc ke standardní péči k léčbě subkutánním semaglutidem 0,5 mg nebo 1 mg jednou týdně nebo placebem. Léčba trvala 104 týdny. Průměrný věk byl 65 let a průměrný BMI byl 33 kg/m2.
Primární cílový parametr byl čas od randomizace do prvního výskytu závažné nežádoucí kardiovaskulární příhody (MACE): kardiovaskulární úmrtí, nefatální infarkt myokardu nebo nefatální cévní mozková příhoda. Celkový počet MACE byl 254, z toho 108 (6,6 %) případů ve skupině semaglutidu a 146 (8,9 %) případů ve skupině s placebem.
Byla potvrzena kardiovaskulární bezpečnost léčby semaglutidem 0,5 nebo 1 mg, jelikož poměr rizik (HR) pro semaglutid vs. placebo byl 0,74, [0,58, 0,95] [95% CI], což bylo způsobeno snížením míry nefatální cévní mozkové příhody a nefatálního infarktu myokardu bez rozdílu v kardiovaskulárním úmrtí (viz obrázek 9).
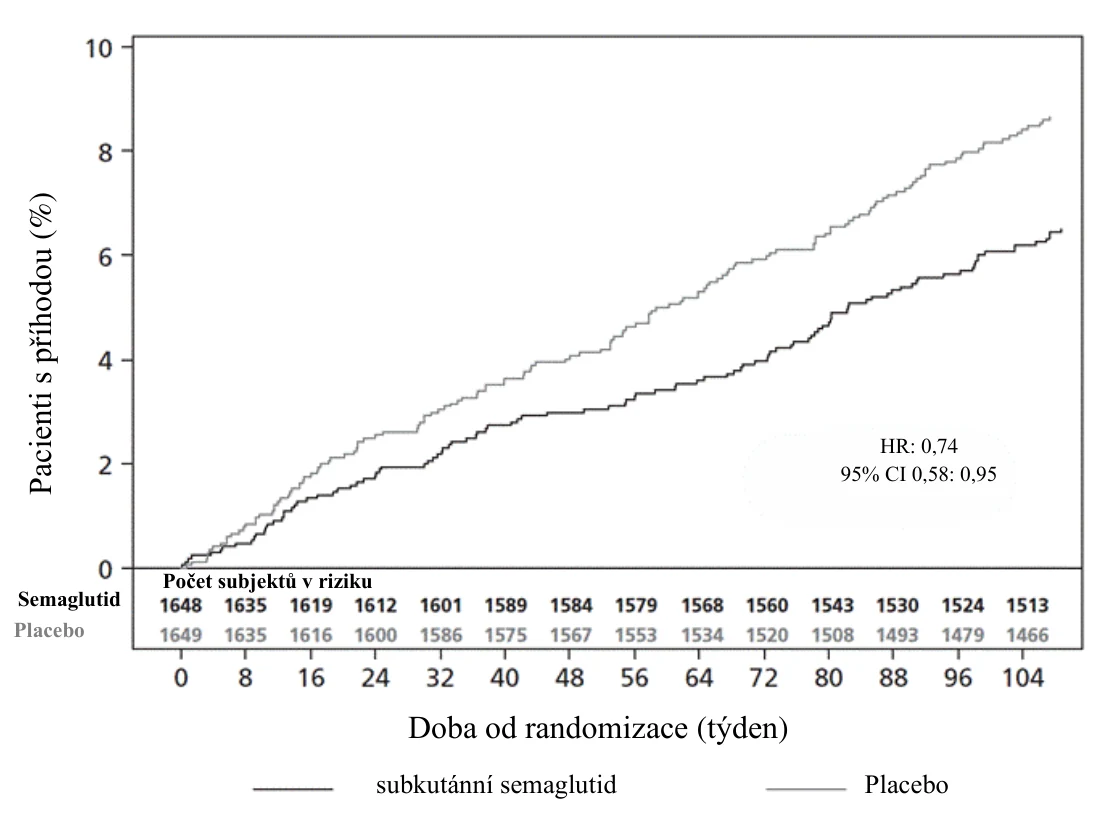
Obrázek 9: Čas do prvního výskytu složeného výsledku: kardiovaskulární úmrtí, nefatální infarkt myokardu nebo nefatální cévní mozková příhoda (SUSTAIN 6), křivka dle Kaplana-Meiera
STEP-HFpEF a STEP-HFpEF-DM: Funkční studie hodnotící výsledky u pacientů se srdečním selháním se zachovalou ejekční frakcí bez a s diabetem 2. typu
Ve dvou 52týdenních dvojitě zaslepených klinických studiích bylo randomizováno 529 pacientů se srdečním selháním spojeným s obezitou se zachovalou ejekční frakcí (STEP-HFpEF) a 616 pacientů se HFpEF spojeným s obezitou a diabetem 2. typu (STEP-HFpEF-DM) k léčbě buď semaglutidem 2,4 mg, nebo placebem jednou týdně navíc k běžné standardní péči.
Na začátku bylo 66,2 % a 70,6 % pacientů klasifikováno podle klasifikace New York Heart Association (NYHA) jako třída II, 33,6 % a 29,2 % bylo klasifikováno jako NYHA třída III a 0,2 % a 0,2 % jako NYHA třída IV ve STEP-HFpEF, resp. STEP-HFpEF-DM. Průměrný věk u obou studií byl 68 let, medián ejekční frakce levé komory (LVEF) byl 57,0 % a 56,0 % a průměrný BMI byl 38,5 kg/m² a 37,9 kg/m². Studie STEP-HFpEF zahrnovala 56,1 % žen, zatímco ve studii STEP-HFpEF-DM bylo 44,3 % žen. Vysoký podíl pacientů užíval kardiovaskulární léčivé přípravky, přičemž ~ 81 % bylo léčeno diuretiky, ~ 81 % beta-blokátory, ~ 34 % inhibitory angiotenzin konvertujícího enzymu (ACE) a ~ 45 % blokátory angiotenzinových receptorů (ARB). Ve studii STEP-HFpEF-DM dostávali pacienti navíc standardní léčbu antidiabetiky, 32,8 % bylo léčeno inhibitorem sodíko-glukózového kotransportéru 2 (SGLT2i) a 20,8 % bylo léčeno inzulinem.
Léčebný účinek semaglutidu 2,4 mg na symptomy srdečního selhání byl hodnocen pomocí klinického souhrnného skóre dotazníku Kansas City pro kardiomyopatii (KCCQ-CSS), který zahrnuje oblasti příznaků (frekvence a zátěž) a fyzického omezení. Skóre se pohybuje od 0 do 100, přičemž vyšší skóre představuje lepší zdravotní stav. Léčebný účinek semaglutidu 2,4 mg na vzdálenost ušlou za 6 minut (6MWD) byl hodnocen pomocí 6minutového testu chůze (6MWT). Výchozí hodnoty KCCQ-CSS a 6MWD odrážejí vysoce symptomatickou populaci.
V obou studiích léčba semaglutidem 2,4 mg vedla k superiorním výsledkům jak pro KCCQ-CSS, tak pro 6MWD (tabulka 12). Přínosy byly pozorovány jak u symptomů srdečního selhání, tak u fyzických funkcí.
Tabulka 12 Výsledky 6MWD, KCCQ-CSS a tělesné hmotnosti ze dvou 52týdenních randomizovaných klinických studií (STEP-HFpEF a STEP-HFpEF-DM)
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutid 2,4 mg | Placebo | Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 263 | 266 | 310 | 306 |
| KCCQ-CSS (skóre) | ||||
| Výchozí hodnota (průměr)1 | 57,9 | 55,5 | 58,8 | 56,4 |
| Změna oproti výchozí hodnotě2 | 16,6 | 8,7 | 13,7 | 6,4 |
| Rozdíl oproti placebu2 [95% CI] | 7,8 [4,8; 10,9] | 7,3 [4,1; 10,4] | ||
| Pacienti (%) pociťující významnou změnu3 | 43,2 | 32,5 | 42,7 | 30,5 |
| 6MWD (m) | ||||
| Výchozí hodnota (průměr)1 | 319,6 | 314,6 | 279,7 | 276,7 |
| Změna oproti výchozí hodnotě2 | 21,5 | 1,2 | 12,7 | -1,6 |
| Rozdíl oproti placebu2 [95% CI] | 20,3 [8,6; 32,1] | 14,3 [3,7; 24,9] | ||
| Pacienti (%) pociťující významnou změnu4 | 47,9 | 34,7 | 43,8 | 30,6 |
| Tělesná hmotnost | ||||
| Výchozí hodnota (kg)1 | 108,3 | 108,4 | 106,4 | 105,2 |
| Změna (%) oproti výchozí hodnotě2 | -13,3 | -2,6 | -9,8 | -3,4 |
| Rozdíl (%) oproti placebu2 [95% CI] | -10,7 [-11,9; -9,4] | -6,4 [-7,6; -5,2] | ||
1 Pozorovaný průměr.
2 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace pro KCCQ a 6MWD, také s využitím kompozitní imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
3 Významný mezní práh změny u pacientů byl 17,2 bodů pro studii STEP-HFpEF a 16,3 bodů pro studii STEP-HFpEF DM (odvozeno pomocí metody založené na zlepšení o 1 kategorii v celkovém dojmu pacienta na stav (PGI-S)). Procenta jsou založena na subjektech s pozorováním při návštěvě. 4 Významný mezní práh změny u pacientů byl 22,1 metrů pro studii STEP-HFpEF a 25,6 metrů pro studii STEP-HFpEF DM (odvozeno pomocí metody založené na dojmu „mírně lepší” v hodnocení PGI-C (Patient Global Impression of Change). Procenta jsou založena na subjektech s pozorováním při návštěvě.
Léčebný přínos semaglutidu oproti placebu byl konzistentní napříč všemi subpopulacemi definovanými věkem, pohlavím, BMI, rasou, etnicitou, regionem, systolickým krevním tlakem (SBP), ejekční frakcí levé komory (LVEF) a současnou léčbou srdečního selhání.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Wegovy u jedné nebo více podskupin pediatrické populace při léčbě za účelem úpravy tělesné hmotnosti (viz bod 4.2 použití u pediatrické populace).
STEP TEENS: Úprava tělesné hmotnosti u dospívajících pacientů
V 68týdenní dvojitě zaslepené studii bylo 201 dospívajících v pubertě, ve věku 12 až < 18 let, s obezitou nebo s nadváhou a přítomností alespoň jedné komorbidity související s tělesnou hmotností randomizováno v poměru 2:1 k léčbě semaglutidem nebo placebem. Všichni pacienti drželi po celou dobu studie dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu.
Na konci léčby (68. týden) bylo zlepšení BMI u semaglutidu superiorní a klinicky významné ve srovnání s placebem (viz tabulka 13 a obrázek 10). Navíc vyšší podíl pacientů dosáhl úbytku tělesné hmotnosti ≥ 5 %, ≥ 10 % a ≥ 15 % se semaglutidem ve srovnání s placebem (viz tabulka 13).
Tabulka 13 STEP TEENS: Výsledky v 68. týdnu léčby
| Semaglutid 2,4 mg | Placebo | |
| Úplný analyzovaný soubor (n) | 134 | 67 |
| BMI | ||
| Výchozí hodnota (BMI) | 37,7 | 35,7 |
| Změna (%) oproti výchozí hodnotě1,2 | -16,1 | 0,6 |
| Rozdíl (%) oproti placebu1 [95% CI] | -16,7 [-20,3; -13,2]* | - |
| Výchozí hodnota (BMI SDS) | 3,4 | 3,1 |
| Změna oproti výchozí hodnotě v BMI SDS1 | -1,1 | -0,1 |
| Rozdíl oproti placebu1 [95% CI] | -1,0 [-1,3; -0,8] | - |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 109,9 | 102,6 |
| Změna (%) oproti výchozí hodnotě1 | -14,7 | 2,8 |
| Rozdíl (%) oproti placebu1 [95% CI] | -17,4 [-21,1; -13,8] | - |
| Změna (kg) oproti výchozí hodnotě1 | -15,3 | 2,4 |
| Rozdíl (kg) oproti placebu1 [95% CI] | -17,7 [-21,8; -13,7] | - |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 5%3 | 72,5* | 17,7 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 10%3 | 61,8 | 8,1 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 15%3 | 53,4 | 4,8 |
| Obvod pasu (cm) | ||
| Výchozí hodnota | 111,9 | 107,3 |
| Změna oproti výchozí hodnotě1 | -12,7 | -0,6 |
| Rozdíl oproti placebu1 [95% CI] | -12,1 [-15,6; -8,7] | - |
| Systolický krevní tlak (mmHg) | ||
| Výchozí hodnota | 120 | 120 |
| Změna oproti výchozí hodnotě1 | -2,7 | -0,8 |
| Rozdíl oproti placebu1 [95% CI] | -1,9 [-5,0; 1,1] | - |
* p<0.0001 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 Během studie byla randomizovaná léčba trvale ukončena u 10,4 % a 10,4 % pacientů randomizovaných k léčbě semaglutidem 2,4 mg respektive placebem. Za předpokladu, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapie, byly odhadované změny BMI od randomizace do 68. týdne na základě smíšeného modelu opakovaných měření, včetně všech pozorování až do prvního přerušení léčby -17,9 % u semaglutidu 2,4 mg a 0,6 % u placeba. 3 Odhadnuto z logistického regresního modelu na základě stejného postupu imputace jako v primární analýze.
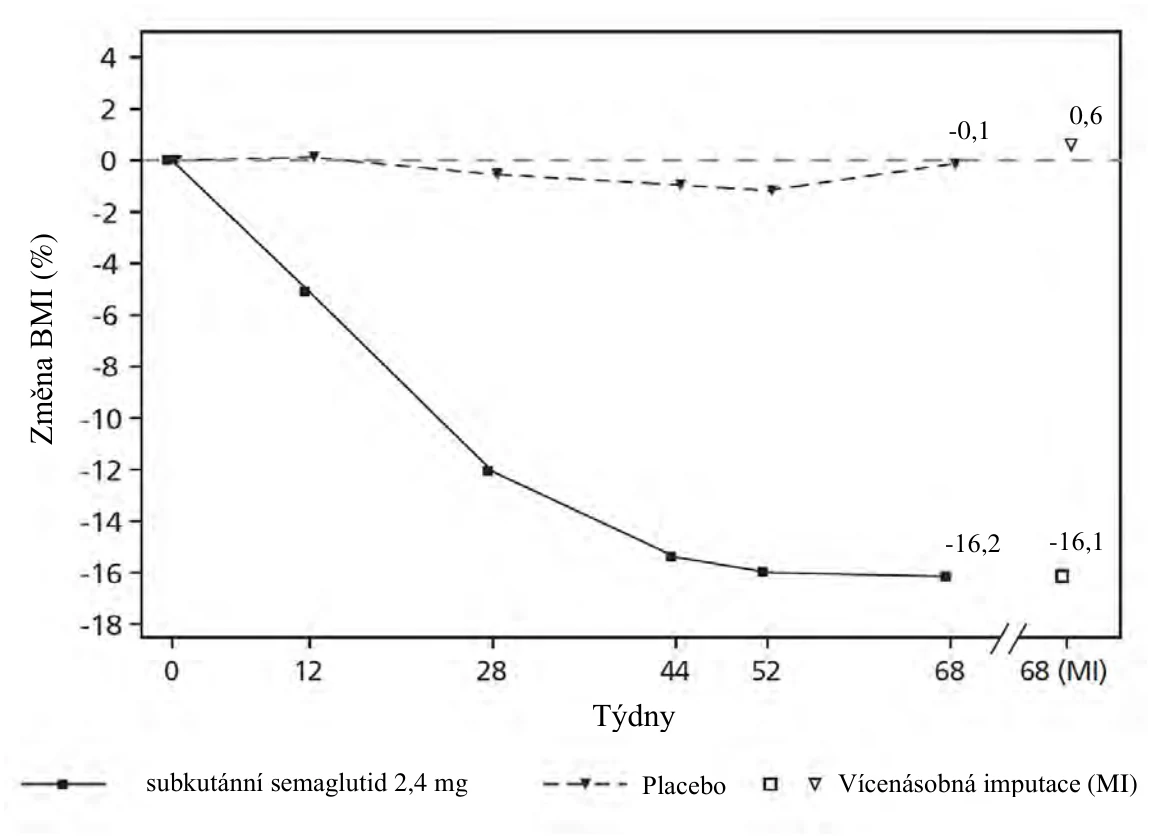
 Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) z předčasných odstoupení
Obrázek 10 STEP TEENS: Průměrná změna v BMI (%) v 68. týdnu oproti výchozí hodnotě
5.2 Farmakokinetické vlastnosti
Ve srovnání s přirozeným GLP-1 má semaglutid prodloužený poločas přibližně na 1 týden, takže je vhodný pro subkutánní podávání jednou týdně. Základní mechanismus prodloužení délky účinku je vazba na albumin, což vede ke snížené renální clearance a ochraně před metabolickou degradací. Kromě toho je semaglutid stabilizovaný proti degradaci enzymem DPP-4.
Absorpce
Průměrná koncentrace semaglutidu v ustáleném stavu po subkutánním podání udržovacích dávek 2,4 mg a 7,2 mg semaglutidu byla přibližně 75 nmol/l, respektive 236 nmol/l u pacientů s nadváhou (BMI ≥ 27 kg/m2 až <30 kg/m2) nebo obezitou (BMI ≥ 30 kg/m2) na základě údajů z klinických hodnocení fáze 3a, kde 90 % pacientů mělo průměrné koncentrace mezi 51 nmol/l a 110 nmol/l u dávky 2,4 mg a mezi 164 nmol/l a 332 nmol/l u dávky 7,2 mg. Expozice semaglutidu v ustáleném stavu se úměrně zvyšovala při dávkách od 0,25 mg až po 7,2 mg jednou týdně. Expozice v ustáleném stavu byla stabilní v průběhu času, jak bylo hodnoceno až do 72. týdne. Při subkutánním podání semaglutidu do břicha, stehna nebo nadloktí bylo dosaženo obdobné expozice. Absolutní biologická dostupnost semaglutidu byla 89 %.
Distribuce
Průměrný distribuční objem semaglutidu po subkutánním podání pacientům s nadváhou nebo obezitou byl přibližně 12,4 l. Semaglutid se ve značné míře vázal na albumin v plazmě (> 99 %).
Metabolismus/biotransformace
Před exkrecí se semaglutid ve značné míře metabolizuje cestou proteolytického štěpení hlavního peptidového řetězce a sekvenční beta-oxidací postranního řetězce mastné kyseliny. Enzym neutrální endopeptidáza (NEP) byl identifikován jako jeden z aktivních metabolických enzymů.
Eliminace
Primárními cestami exkrece materiálu souvisejícího se semaglutidem jsou moč a stolice. Přibližně 3 % absorbované dávky byla vyloučena močí ve formě intaktního semaglutidu.
Clearance semaglutidu u pacientů s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) nebo obezitou (BMI ≥ 30 kg/m2) byla přibližně 0,05 l/h. Při poločasu eliminace přibližně 1 týden bude semaglutid přítomen v krevním oběhu asi 7 týdnů po poslední dávce 2,4 mg.
Zvláštní skupiny pacientů
Starší pacienti
Podle údajů ze studií fáze 3, které zahrnovaly pacienty ve věku 18–86 let, neměl věk žádný vliv na farmakokinetiku semaglutidu.
Pohlaví, rasa a etnická příslušnost
Pohlaví, rasa (bílá, černá nebo afroamerická, asijská) ani etnická příslušnost (hispánská či latinskoamerická, nehispánská či nelatinskoamerická) neměly podle údajů ze studie fáze 3a žádný vliv na farmakokinetiku semaglutidu.
Tělesná hmotnost
Tělesná hmotnost měla vliv na expozici semaglutidu. Vyšší tělesná hmotnost vedla k nižší expozici; 20% rozdíl v tělesné hmotnosti jednotlivců povede přibližně k 18% rozdílu v expozici. Při týdenní dávce 2,4 mg a 7,2 mg semaglutidu byla v klinických studiích zjištěna adekvátní systémová expozice v rozmezí tělesné hmotnosti 54,4 − 251,2 kg hodnocená pro odpověď na expozici.
Porucha funkce ledvin
Porucha funkce ledvin neměla klinicky relevantní vliv na farmakokinetiku semaglutidu. Tato skutečnost byla prokázána jednorázovou dávkou 0,5 mg semaglutidu podanou pacientům s různými stupni poruchy funkce ledvin (lehkou, středně těžkou, těžkou poruchou funkce ledvin nebo u pacientů na dialýze) v porovnání s pacienty s normální funkcí ledvin. Toto bylo také prokázáno u pacientů s nadváhou (BMI ≥ 27 kg/m2 až <30 kg/m2) nebo obezitou (BMI ≥ 30 kg/m2) a lehkou až středně těžkou poruchou funkce ledvin na základě údajů ze studií fáze 3a.
Porucha funkce jater
Porucha funkce jater neměla žádný vliv na expozici semaglutidu. Farmakokinetika semaglutidu byla hodnocena ve studii s jednorázovou dávkou 0,5 mg semaglutidu u pacientů s různými stupni poruchy funkce jater (lehkou, středně těžkou, těžkou poruchou) v porovnání s pacienty s normální funkcí jater.
Jaterní fibróza při MASH
Stadium jaterní fibrózy (F1 až F4c) nemělo na základě dat z klinických studií fáze 2 a fáze 3 žádný vliv na expozici semaglutidu.
Prediabetes a diabetes
Prediabetes a diabetes neměly na základě údajů ze studií fáze 3 žádný klinicky významný účinek na expozici semaglutidu.
Imunogenita
Vývoj protilátek proti semaglutidu při léčbě semaglutidem se vyskytl jen zřídka (viz bod 4.8) a nezdálo se, že by tato reakce ovlivňovala farmakokinetiku semaglutidu.
Pediatrická populace
Farmakokinetické vlastnosti semaglutidu byly hodnoceny v klinickém hodnocení u dospívajících pacientů s obezitou nebo s nadváhou a alespoň jednou komorbiditou související s tělesnou hmotností ve věku 12 až < 18 let (124 pacientů, tělesná hmotnost 61,6 − 211,9 kg). Expozice semaglutidu u dospívajících byla podobná jako u dospělých s obezitou nebo nadváhou.
Bezpečnost a účinnost semaglutidu u dětí do 12 let nebyla hodnocena.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání a genotoxicity neodhalily žádné zvláštní riziko pro člověka.
Neletální tumory C-buněk štítné žlázy pozorované u hlodavců jsou skupinovým účinkem agonistů receptoru GLP-1. Ve 2letých studiích kancerogenity na potkanech a myších způsoboval semaglutid při klinicky významných expozicích tumory C-buněk štítné žlázy. Žádné jiné tumory spojené s léčbou nebyly pozorovány. Tumory C-buněk u hlodavců jsou způsobeny negenotoxickým, specifickým receptorem GLP-1 zprostředkovaným mechanismem, na který jsou hlodavci zvláště citliví. Význam pro člověka je považován za nízký, ale nemůže být zcela vyloučen.
Ve studiích fertility u potkanů neovlivnil semaglutid páření ani samčí fertilitu. U potkaních samic bylo při dávkách, které byly spojeny s úbytkem tělesné hmotnosti matky, pozorováno prodloužení estrálního cyklu a malý pokles žlutých tělísek (ovulací).
Ve studiích embryofetálního vývoje u potkanů způsoboval semaglutid embryotoxicitu při nižších než klinicky významných expozicích. Semaglutid způsoboval značná snížení tělesné hmotnosti matek a snižoval přežívání a růst embryí. U plodů byly pozorovány závažné kosterní a viscerální malformace, včetně účinků na dlouhé kosti, žebra, obratle, ocas, krevní cévy a mozkové komory. Mechanistická hodnocení naznačují, že na embryotoxicitě se podílela receptorem GLP-1 zprostředkovaná porucha nutričního zásobování embrya přes žloutkový váček potkanů. Vzhledem k druhovým rozdílům v anatomii a funkci žloutkového váčku a vzhledem k nedostatečné expresi receptoru GLP-1 v žloutkovém váčku nehumánních primátů je nepravděpodobné, že by tento mechanismus měl význam pro člověka. Přímý účinek semaglutidu na plod však nelze vyloučit.
Ve studiích vývojové toxicity u králíků a makaků jávských byla při klinicky významných expozicích pozorována zvýšená ztráta březosti a mírně zvýšený výskyt fetálních abnormalit. Tato zjištění jsou ve shodě se značným úbytkem tělesné hmotnosti matek až o 16 %. Zda mají tyto účinky souvislost se sníženým příjmem potravy u matek v důsledku přímého vlivu GLP-1, není známo.
Postnatální růst a vývoj se hodnotil u makaků jávských. Mláďata byla při porodu trochu menší, ale během období kojení se zotavila.
U juvenilních potkanů způsoboval semaglutid opožděné pohlavní dospívání u samců i u samic. Toto opoždění nemělo žádný dopad na fertilitu a reprodukční schopnost žádného z pohlaví, ani na schopnost samic donosit plod.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Předplněná injekční stříkačka a předplněné pero, jednodávkové
Dihydrát hydrogenfosforečnanu sodného
Chlorid sodný
Kyselina chlorovodíková (k úpravě pH)
Hydroxid sodný (k úpravě pH)
Voda pro injekci
Předplněné pero, FlexTouch
Dihydrát hydrogenfosforečnanu sodného
Propylenglykol
Fenol
Kyselina chlorovodíková (k úpravě pH)
Hydroxid sodný (k úpravě pH)
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Předplněné pero, jednodávkové
Wegovy 0,25 mg injekční roztok
Wegovy 0,5 mg injekční roztok
Wegovy 1 mg injekční roztok
Wegovy 1,7 mg injekční roztok
Wegovy 2,4 mg injekční roztok
2 roky
Přípravek Wegovy lze uchovávat v nechlazeném stavu až 28 dnů při teplotě do 30 °C. Pokud bylo pero mimo chladničku déle než 28 dnů, zlikvidujte ho.
Wegovy 7,2 mg injekční roztok
3 roky
Přípravek Wegovy lze uchovávat v nechlazeném stavu až 28 dnů při teplotě do 30 °C. Pokud bylo pero mimo chladničku déle než 28 dnů, zlikvidujte ho.
Předplněné pero, FlexTouch
Přípravek Wegovy lze pacientovi distribuovat při teplotě do 30 °C po dobu až 48 hodin.
Před použitím: 3 roky
Po prvním použití: 6 týdnů. Uchovávejte při teplotě do 30 °C nebo v chladničce (2 ºC – 8 ºC).
Předplněná injekční stříkačka
2 roky
Přípravek Wegovy lze uchovávat mimo chladničku po dobu až 28 dnů při teplotě do 30 °C. Pokud byla injekční stříkačka uchovávána mimo chladničku déle než 28 dnů, musí být zlikvidována.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC až 8 ºC). Neuchovávejte v blízkosti chladicího zařízení. Chraňte před mrazem.
Předplněné pero, jednodávkové
Uchovávejte pero v původním obalu, aby byl přípravek chráněn před světlem.
Předplněné pero, FlexTouch
Pokud pero nepoužíváte, ponechte na něm uzávěr, aby bylo chráněno před světlem.
Předplněná injekční stříkačka
Uchovávejte injekční stříkačku v původním obalu, aby byl přípravek chráněn před světlem.
6.5 Druh obalu a obsah balení
Předplněné pero, jednodávkové
1ml skleněná injekční stříkačka (sklo třídy I) s připojenou jehlou z nerezové oceli, pevným krytem jehly (typ II/polyisopren) a pryžovým pístem (typ I/chlorbutyl).
Předplněné pero, FlexTouch (0,25 mg, 0,5 mg) 1,5 ml předplněné pero
1,5ml skleněná zásobní vložka (sklo třídy I) na jednom konci uzavřená pryžovým pístem (chlorbutyl) a na druhém konci hliníkovým víčkem s laminovaným pryžovým uzávěrem (brombutyl/polyisopren). Zásobní vložka je vložena do jednorázového předplněného pera vyrobeného z polypropylenu, polyoxymethylenu, polykarbonátu a akrylonitrilbutadienstyrenu.
Předplněné pero, FlexTouch (0,5 mg, 1 mg, 1,7 mg a 2,4 mg) 3 ml předplněné pero
3ml skleněná zásobní vložka (sklo třídy I) na jednom konci uzavřená pryžovým pístem (chlorbutyl) a na druhém konci hliníkovým víčkem s laminovaným pryžovým uzávěrem (brombutyl/polyisopren). Zásobní vložka je vložena do jednorázového předplněného pera vyrobeného z polypropylenu, polyoxymethylenu, polykarbonátu a akrylonitrilbutadienstyrenu.
Předplněná injekční stříkačka
1ml skleněná injekční stříkačka (sklo třídy I) s připojenou jehlou z nerezové oceli, pevným krytem jehly (třída II/polyisopren) a pryžovým pístem (třída I/chlorbutyl). Předplněná injekční stříkačka je dále doplněna o polypropylenový nástavec pístu a polypropylenový úchyt pro prsty.
Velikosti balení
Předplněné pero, jednodávkové (0,25 mg, 0,5 mg, 1 mg, 1,7 mg , 2,4 mg a 7,2 mg)
Velikost balení 4 předplněná pera.
Předplněné pero, FlexTouch (0,25 mg, 0,5 mg, 1 mg a 1,7 mg)
Velikost balení 1 předplněné pero a 4 jednorázové jehly NovoFine Plus.
Předplněné pero, FlexTouch (2,4 mg)
Velikosti balení:
1 předplněné pero a 4 jednorázové jehly NovoFine Plus
3 předplněná pera a 12 jednorázových jehel NovoFine Plus
Předplněná injekční stříkačka (0,25 mg, 0,5 mg, 1 mg, 1,7 mg a 2,4 mg)
Balení obsahuje 4 předplněné injekční stříkačky.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Přípravek Wegovy injekční roztok nesmí být použit v případě, že není čirý a bezbarvý nebo téměř bezbarvý.
Přípravek Wegovy nesmí být použit v případě, že byl zmrazen.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Předplněné pero, jednodávkové
Pero je určeno pouze k jednorázovému použití.
Předplněné pero, FlexTouch
Pero je určeno k vícečetnému použití. Obsahuje 4 dávky. Po podání 4 dávek může v peru zůstat zbytek roztoku, i když bylo podání prováděno správně. Jakýkoli zbylý roztok je pro dávku nedostatečný a pero je třeba zlikvidovat.
Pacient má být poučen, aby po podání každé injekce zlikvidoval injekční jehlu v souladu s místními požadavky a pero s přípravkem Wegovy uchovával bez nasazené injekční jehly. Lze tím zamezit ucpání jehel, kontaminaci, infekci, unikání roztoku a nepřesnému dávkování.
Pero je určeno k použití pouze jednou osobou.
Přípravek Wegovy lze aplikovat jednorázovými jehlami 30G, 31G a 32G o délce do 8 mm.
Předplněná injekční stříkačka
Injekční stříkačka je určena pouze k jednorázovému použití.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dánsko
8. REGISTRAČNÍ ČÍSLA
EU/1/21/1608/001
EU/1/21/1608/002
EU/1/21/1608/003
EU/1/21/1608/004
EU/1/21/1608/005
EU/1/21/1608/006
EU/1/21/1608/007
EU/1/21/1608/008
EU/1/21/1608/009
EU/1/21/1608/010
EU/1/21/1608/011
EU/1/21/1608/012
EU/1/21/1608/025
EU/1/21/1608/026
EU/1/21/1608/027
EU/1/21/1608/028
EU/1/21/1608/029
EU/1/21/1608/030
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 6. ledna 2022
Datum posledního prodloužení registrace: 21. září 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Wegovy 1,5 mg tabletyWegovy 4 mg tabletyWegovy 9 mg tablety
1. NÁZEV PŘÍPRAVKU
Wegovy 1,5 mg tablety
Wegovy 4 mg tablety
Wegovy 9 mg tablety
Wegovy 25 mg tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Wegovy 1,5 mg tablety
Jedna tableta obsahuje 1,5 mg semaglutidu*.
Wegovy 4 mg tablety
Jedna tableta obsahuje 4 mg semaglutidu*.
Wegovy 9 mg tablety
Jedna tableta obsahuje 9 mg semaglutidu*.
Wegovy 25 mg tablety
Jedna tableta obsahuje 25 mg semaglutidu*.
*Analog lidského glukagonu podobného peptidu-1 (GLP-1) vyrobený technologií rekombinantní DNA v buňkách Saccharomyces cerevisiae.
Pomocná látka se známým účinkem
Wegovy 25 mg tablety
Jedna tableta obsahuje 23 mg sodíku.
Úplný seznam pomocných látek viz bod 6. 1.
3. LÉKOVÁ FORMA
Tableta
Wegovy 1,5 mg tablety
Bílá až světle žlutá tableta kulatého tvaru (6,5 mm v průměru) s vyraženým označením „1,5“ na jedné straně a „novo“ na druhé straně.
Wegovy 4 mg tablety
Bílá až světle žlutá tableta kulatého tvaru (6,5 mm v průměru) s vyraženým označením „4“ na jedné straně a „novo“ na druhé straně.
Wegovy 9 mg tablety
Bílá až světle žlutá tableta kulatého tvaru (6,5 mm v průměru) s vyraženým označením „9“ na jedné straně a „novo“ na druhé straně.
Wegovy 25 mg tablety
Bílá až světle žlutá tableta oválného tvaru (6,8 mm x 12 mm) s vyraženým označením „25“ na jedné straně a „novo“ na druhé straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Wegovy je indikován jako doplňková léčba k dietě se sníženým obsahem kalorií a zvýšené fyzické aktivitě za účelem úpravy tělesné hmotnosti, včetně úbytku tělesné hmotnosti a udržování tělesné hmotnosti u dospělých s počáteční hodnotou indexu tělesné hmotnosti (Body Mass Index, BMI)
- ≥ 30 kg/m2 (obezita) nebo
- ≥ 27 kg/m2 až < 30 kg/m2 (nadváha) za přítomnosti alespoň jedné komorbidity související s tělesnou hmotností, např. dysglykemie (prediabetes nebo diabetes mellitus 2. typu), hypertenze, dyslipidemie, obstrukční spánkové apnoe nebo kardiovaskulárního onemocnění.
Výsledky studií s ohledem na studované populace viz bod 5.1.
4.2 Dávkování a způsob podání
Dávkování
Počáteční dávka perorálně podávaného semaglutidu je 1,5 mg jednou denně. Po čtyřech týdnech užívání této dávky se dávka perorálně podávaného semaglutidu jednou denně zvyšuje na 4 mg, 9 mg a 25 mg, přičemž každá dávka se užívá po dobu nejméně čtyř týdnů. Dávka se má zvyšovat až na 25 mg (udržovací dávka). V případě potřeby lze dávku ponechat na předchozí úrovni.
Maximální doporučená jednorázová denní dávka perorálně podávaného semaglutidu je 25 mg. Perorálně podávaný semaglutid má být vždy užíván jako jedna tableta jednou denně. Nemá se užívat více než jedna tableta jednou denně za účelem dosažení účinku vyšší dávky.
Přechod ze subkutánního na perorální semaglutid
Účinek přechodu mezi subkutánním a perorálním semaglutidem nelze snadno předvídat, protože perorální semaglutid vykazuje vyšší farmakokinetickou variabilitu v absorpci ve srovnání se subkutánním semaglutidem.
Pacienti léčení subkutánním semaglutidem v dávce 2,4 mg jednou týdně mohou být převedeni na perorální semaglutid 25 mg jednou denně.
Pacienti mohou zahájit léčbu perorálním semaglutidem (tablety Wegovy) jeden týden po podání poslední dávky subkutánního semaglutidu.
Pacienti s diabetem 2. typu
Riziko hypoglykemie lze snížit snížením dávky derivátů sulfonylurey nebo inzulinu při zahájení léčby semaglutidem (viz body 4.4 a 4.8).
Opomenutá dávka
Jestliže dojde k opomenutí dávky, opomenutá dávka se má vynechat a další dávka se má podat následující den.
Zvláštní skupiny pacientů
Starší pacienti (ve věku ≥ 65 let)
Z důvodu věku není nutná žádná úprava dávkování. Terapeutické zkušenosti u pacientů ve věku ≥ 85 let jsou omezené.
Porucha funkce ledvin
U pacientů s lehkou či středně těžkou poruchou funkce ledvin není nutná žádná úprava dávkování. Zkušenosti s podáváním semaglutidu pacientům s těžkou poruchou funkce ledvin jsou omezené. Semaglutid se nedoporučuje používat u pacientů s těžkou poruchou funkce ledvin (eGFR <30 ml/min/1,73 m2), včetně pacientů v terminálním stadiu selhání ledvin (viz body 4.4, 4.8 a 5.2).
Porucha funkce jater
U pacientů s lehkou či středně těžkou poruchou funkce jater není nutná žádná úprava dávkování. Zkušenosti s podáváním semaglutidu pacientům s těžkou poruchou funkce jater jsou omezené. Semaglutid se nedoporučuje používat u pacientů s těžkou poruchou funkce jater a u pacientů s lehkou nebo středně těžkou poruchou funkce jater má být používán s opatrností (viz body 4.4 a 5.2).
Pediatrická populace
Bezpečnost a účinnost perorálně podávaného semaglutidu u dětí a dospívajících do 18 let nebyla stanovena. Nejsou dostupné žádné údaje.
Způsob podání
Tableta Wegovy je určena k perorálnímu podání.
Tento léčivý přípravek se má užívat na lačný žaludek po doporučené době nalačno alespoň
8 hodin (viz bod 5.2).
Tableta se má polykat v celku a zapít douškem vody (až polovinou sklenice vody odpovídající
120 ml). Tablety se nesmí dělit, drtit ani kousat, protože není známo, zda to má vliv na absorpci semaglutidu.
- Pacienti mají počkat nejméně 30 minut před jídlem, pitím nebo užitím jiných perorálních léčivých přípravků. Čekání kratší než 30 minut snižuje absorpci semaglutidu (viz body 4.5 a 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Aspirace ve spojení s celkovou anestezií nebo hlubokou sedací
U pacientů, kterým byly podávány agonisté receptoru GLP-1 a kteří podstoupili celkovou anestezii nebo hlubokou sedaci, byly hlášeny případy plicní aspirace. Před provedením výkonů s celkovou anestezií nebo hlubokou sedací je proto zapotřebí zvážit zvýšené riziko reziduálního obsahu žaludku v důsledku opožděného vyprazdňování žaludku (viz bod 4.8).
Gastrointestinální účinky a dehydratace
Použití agonistů receptoru GLP-1 může být spojeno s gastrointestinálními nežádoucími účinky. To je potřeba zohlednit při léčbě pacientů s poruchou funkce ledvin, protože nauzea, zvracení a průjem mohou způsobit dehydrataci, což může ve vzácných případech vést ke zhoršení funkce ledvin (viz bod 4.8). Pacienti léčení semaglutidem mají být v souvislosti s gastrointestinálními nežádoucími účinky upozorněni na potenciální riziko dehydratace a musí učinit opatření, aby zabránili ztrátě tekutin.
Akutní pankreatitida
Při použití agonistů receptoru GLP-1 byla pozorována akutní pankreatitida (viz bod 4.8). Pacienty je třeba informovat o charakteristických příznacích akutní pankreatitidy. Je-li podezření na pankreatitidu, je třeba semaglutid vysadit; pokud se pankreatitida potvrdí, nesmí být léčba semaglutidem znovu zahájena. U pacientů s pankreatitidou v anamnéze je nutno dbát zvláštní opatrnosti. Při absenci dalších známek a příznaků akutní pankreatitidy není samotné zvýšení hladin pankreatických enzymů predikcí akutní pankreatitidy.
Nearteritická přední optická ischemická neuropatie (NAION)
Výsledky epidemiologických studií naznačují zvýšené riziko vzniku nearteritické přední optické ischemické neuropatie (NAION) během léčby semaglutidem. Nebyl stanoven časový interval, kdy se NAION po zahájení léčby může rozvinout. Pokud dojde k náhlé ztrátě zraku, je třeba provést oftalmologické vyšetření a v případě, že je NAION potvrzena, má být léčba semaglutidem ukončena (viz bod 4.8).
Pacienti s diabetem 2. typu
Semaglutid se nemá používat jako náhrada za inzulin u pacientů s diabetem 2. typu.
Semaglutid se nemá používat v kombinaci s jinými přípravky obsahujícími agonisty receptoru GLP-1. Taková kombinace nebyla hodnocena a je považováno za pravděpodobné zvýšené riziko nežádoucích účinků spojených s předávkováním.
Pro dosažení optimálního účinku semaglutidu se doporučuje dodržování dávkovacího režimu. Pokud je léčebná odpověď na podání semaglutidu nižší, než se očekávalo, má ošetřující lékař vědět, že absorpce semaglutidu je vysoce variabilní a může být minimální a že absolutní biologická dostupnost semaglutidu je nízká.
Navíc se předpokládá, že u pacientů s diabetem je expozice léčivého přípravku nižší a úbytek tělesné hmotnosti menší, než u pacientů bez diabetu.
U pacientů s diabetem 2. typu, u nichž perorální semaglutid nevyvolává dostatečnou odezvu, zvažte přechod na subkutánní podávání semaglutidu.
Hypoglykemie u pacientů s diabetem 2. typu
Je známo, že inzulin a deriváty sulfonylurey způsobují hypoglykemii. Pacienti léčení semaglutidem v kombinaci s deriváty sulfonylurey nebo inzulinem mohou mít zvýšené riziko hypoglykemie. Riziko hypoglykemie se může zmenšit snížením dávky derivátů sulfonylurey nebo inzulinu při zahájení léčby agonistou GLP-1 receptoru.
Diabetická retinopatie u pacientů s diabetem 2. typu
U pacientů s diabetickou retinopatií léčených semaglutidem bylo pozorováno zvýšené riziko rozvoje komplikací diabetické retinopatie (viz bod 4.8). Rychlé zlepšení kontroly glukózy bylo spojeno s dočasným zhoršením diabetické retinopatie, avšak ani jiné mechanismy nelze vyloučit. Pacienty s diabetickou retinopatií, kteří užívají semaglutid, je třeba pečlivě monitorovat a léčit podle klinických doporučení. Nejsou žádné zkušenosti s podáváním přípravku Wegovy pacientům s diabetem 2. typu s nekontrolovanou nebo potenciálně nestabilní diabetickou retinopatií. U těchto pacientů se léčba přípravkem Wegovy nedoporučuje.
Pacienti s gastroparézou
U pacientů s gastroparézou, kteří jsou léčeni semaglutidem, se mohou vyskytnout závažnější nebo těžší gastrointestinální nežádoucí účinky. Semaglutid má být u těchto pacientů používán s opatrností a v případě těžké gastroparézy se jeho použití nedoporučuje (viz bod 4.8).
Populace, které nebyly studovány
Bezpečnost a účinnost subkutánního nebo perorálního semaglutidu nebyla zkoumána u pacientů:
- léčených dalšími přípravky k úpravě tělesné hmotnosti,
- s diabetem 1. typu,
- s těžkou poruchou funkce ledvin (viz bod 4.2),
- s těžkou poruchou funkce jater (viz bod 4.2),
s městnavým srdečním selháním třídy IV podle Newyorské kardiologické asociace (New York
Heart Association, NYHA).
Použití u těchto pacientů se nedoporučuje.
Se subkutánním nebo perorálním semaglutidem jsou jen omezené zkušenosti u pacientů:
- ve věku 85 let nebo výše (viz bod 4.2),
- s lehkou nebo středně těžkou poruchou funkce jater (viz bod 4.2),
- se zánětlivým střevním onemocněním,
- s diabetem 2. typu a HbA1c < 8 % u perorálního semaglutidu o síle 25 mg,
s diabetem 2. typu, u nichž je současně podáván inzulin s perorálním semaglutidem o síle
25 mg.
U těchto pacientů používejte přípravek s opatrností.
Pomocná látka se známým účinkem
Sodík
Wegovy 1,5 mg, 4 mg a 9 mg tablety obsahují méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že jsou v podstatě „bez sodíku“.
Wegovy 25 mg tablety obsahují 23 mg sodíku v jedné tabletě, což odpovídá 1 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Semaglutid zpožďuje vyprazdňování žaludku, což může ovlivnit absorpci jiných perorálních léčivých přípravků.
Účinky semaglutidu na jiné léčivé přípravky
Thyroxin
Celková expozice (plocha pod křivkou (AUC)) thyroxinu (po úpravě na endogenní hladiny) byla po podání jednorázové dávky levothyroxinu zvýšena o 33 %. Maximální expozice (Cmax) byla beze změny. Při léčbě pacientů semaglutidem a současně levothyroxinem je třeba zvážit monitorování parametrů štítné žlázy.
Warfarin a další deriváty kumarinu
Semaglutid neměnil hodnoty AUC ani Cmax R- a S-warfarinu po jednorázové dávce warfarinu a farmakodynamické účinky warfarinu měřené podle mezinárodního normalizovaného poměru (international normalised ratio, INR) nebyly ovlivněny klinicky relevantním způsobem. Nicméně, při současném užívání acenokumarolu a semaglutidu byly hlášeny případy snížení INR. Po zahájení léčby semaglutidem se u pacientů užívajících warfarin nebo jiné deriváty kumarinu doporučuje časté monitorování INR.
Rosuvastatin
AUC rosuvastatinu byla při souběžném podávání se semaglutidem zvýšena o 41 % [90 % CI: 24; 60]. Vzhledem k širokému terapeutickému indexu rosuvastatinu se rozsah změn v expozici nepovažuje za klinicky relevantní.
Digoxin, perorální antikoncepce, metformin, furosemid
Při souběžném podávání se semaglutidem nebyla pozorována žádná klinicky relevantní změna AUC ani Cmax digoxinu, perorální antikoncepce (obsahující ethinylestradiol a levonorgestrel), metforminu, nebo furosemidu.
Interakce s léčivými přípravky s velmi nízkou biologickou dostupností (1 %) nebyly hodnoceny.
Účinky jiných léčivých přípravků na semaglutid
Omeprazol
Při užívání s omeprazolem nebyla pozorována žádná klinicky relevantní změna AUC ani Cmax semaglutidu.
Ve studii hodnotící farmakokinetiku semaglutidu souběžně podávaného s pěti dalšími tabletami se AUC semaglutidu snížila o 34 % a Cmax o 32 %. Z toho vyplývá, že přítomnost několika tablet v žaludku ovlivňuje absorpci semaglutidu, pokud jsou podány souběžně ve stejnou dobu. Po podání semaglutidu mají pacienti počkat 30 minut před užitím dalších perorálních léčivých přípravků (viz bod 4.2).
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženám ve fertilním věku se při léčbě semaglutidem doporučuje používat antikoncepci (viz bod 4.5).
Těhotenství
Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Údaje o podávání semaglutidu těhotným ženám jsou omezené. Semaglutid se proto nemá v těhotenství používat. Pokud si pacientka přeje otěhotnět nebo otěhotní, léčba semaglutidem se musí přerušit. Vzhledem k dlouhému poločasu se léčba semaglutidem musí přerušit nejméně 2 měsíce před plánovaným těhotenstvím (viz bod 5.2).
Kojení
V mateřském mléce kojících žen nebyly zjištěny žádné měřitelné koncentrace semaglutidu. Natrium-salkaprozát byl přítomen v mateřském mléce a některé jeho metabolity byly vylučovány do mateřského mléka v nízkých koncentracích. Jelikož riziko pro kojené novorozence/děti nelze vyloučit, nemá se přípravek Wegovy v období kojení podávat.
Fertilita
Účinek semaglutidu na fertilitu u člověka není znám. Semaglutid neovlivnil fertilitu u potkaních samců. U potkaních samic bylo při dávkách, které byly spojeny s úbytkem tělesné hmotnosti matky, pozorováno prodloužení říje a malý pokles počtu ovulací.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Semaglutid nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje. Nicméně hlavně během období zvyšování dávky se mohou vyskytnout závratě. Pokud se závratě objeví, je třeba řídit nebo obsluhovat stroje s opatrností.
Pacienti s diabetem 2. typu
Při použití semaglutidu v kombinaci s deriváty sulfonylurey nebo inzulinem se pacientům doporučuje provést opatření, aby během řízení a obsluhy strojů předešli hypoglykemii (viz bod 4.4).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky byly gastrointestinální poruchy včetně nauzey, průjmu, zácpy, bolesti břicha, dyspepsie a zvracení. Tyto nežádoucí účinky se vyskytovaly hlavně v období zvyšování dávky (viz „Popis vybraných nežádoucích účinků“).
Bezpečnostní profil perorálního semaglutidu byl shodný s bezpečnostním profilem subkutánního semaglutidu.
Seznam nežádoucích účinků v tabulce
V tabulce 1 jsou uvedeny nežádoucí účinky zjištěné v klinických studiích u dospělých a z postmarketingových hlášení. Pokud není uvedeno jinak, frekvence výskytu vycházejí ze souboru studií fáze 3a se subkutánně podávaným semaglutidem (STEP 1–4), kde bylo přípravku Wegovy vystaveno 2 650 dospělých pacientů. Studie trvaly 68 týdnů. Nežádoucí účinky zaznamenané ve studii OASIS 4 (204 dospělých osob s obezitou nebo nadváhou, u nichž se vyskytovala alespoň jedna komorbidita související s nadváhou, bylo po dobu 64 týdnů léčeno perorálním semaglutidem) se vyskytovaly s podobnou četností jako ve studiích fáze 3a u subkutánního podání, s výjimkou dyspepsie, u níž byla zaznamenána vyšší kategorie frekvence.
Údaje, které nejsou relevantní pro perorální podání, jsou v následujícím přehledu vynechány.
Nežádoucí účinky jsou seřazeny podle tříd orgánových systémů databáze MedDRA a frekvence výskytu. Kategorie frekvence výskytu jsou definovány takto: velmi časté (≥ 1/10), časté (≥ 1/100 až <1/10), méně časté (≥ 1/1 000 až <1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit). V rámci jednotlivých frekvenčních kategorií jsou nežádoucí účinky seřazeny dle klesající závažnosti.
Tabulka 1: Nežádoucí účinky
Třída orgánových systémů podle databáze MedDRA | Velmi časté | Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Poruchy imunitního systému | Anafylaktic ká reakce | |||||
Poruchy metabolismu a výživy | Hypoglykemie u pacientů s diabetem 2. typua | |||||
| Poruchy nervového systému | Bolest hlavyb | Závraťb Dysgeuzieb,c Dysesteziea,c,g |
Třída orgánových systémů podle databáze MedDRA | Velmi časté | Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Poruchy oka | Diabetická retinopatie u pacientů s diabetem 2. typua | Nearteritick á přední optická ischemická neuropatie (NAION) | ||||
| Srdeční poruchy | Zvýšená srdeční frekvencea, c | |||||
| Cévní poruchy | Hypotenze Ortostatická hypotenze | |||||
| Gastrointestinál ní poruchy | Zvracenía, b Průjema, b Zácpaa, b Dyspepsieb ,d Nauzeaa, b Bolest břichab, c | Gastritidab, c Gastroezofageál ní refluxní chorobab Říháníb Flatulenceb Abdominální distenzeb | Akutní pankreatitida a Opožděné vyprazdňová ní žaludku | Střevní obstrukcec, e,f | ||
| Poruchy jater a žlučových cest | Cholelitiázaa | |||||
| Poruchy kůže a podkožní tkáně | Vypadávání vlasůa | Angioedém | ||||
Celkové poruchy a reakce v místě aplikace | Únavab, c | |||||
| Vyšetření | Zvýšené hladiny amylázyc Zvýšené hladiny lipázyc |
- a) Viz popis vybraných nežádoucích účinků níže
- b) Pozorované zejména v období zvyšování dávky
- c) Upřednostňované skupinové termíny
- d) Frekvence je založena na výsledcích studie fáze 3 OASIS 4 s perorálním semaglutidem.
- e) Z postmarketingových hlášení
- f) Seskupený termín zahrnující PT střevní obstrukce, ileus a obstrukce tenkého střeva
- g) Seskupený termín zahrnující PT dysestezie, hyperestezie, parestezie, pocit pálení kůže, pocit pálení, bolestivost kůže, citlivá kůže, kožní diskomfort, senzibilizace kůže, alodynie a hyperpatie
Popis vybraných nežádoucích účinků
Níže uvedené nežádoucí účinky souvisejí s perorálním semaglutidem. Frekvence konkrétních nežádoucích účinků, pokud není uvedeno jinak, se týkají studie fáze 3 OASIS 4.
Gastrointestinální nežádoucí účinky
K těmto nežádoucím účinkům nejčastěji docházelo během období zvyšování dávky. Během 68 týdnů trvání studie se nauzea vyskytla u 46,6 % pacientů léčených perorálním semaglutidem (18,6 % u placeba), zvracení u 30,9 % pacientů (5,9 % u placeba), dyspepsie u 18,1 % pacientů (8,8 % u placeba), průjem u 17,6 % pacientů (8,8 % u placeba) a bolest břicha u 16,7 % pacientů (7,8 % u placeba). Většina příhod byla mírná až středně závažná a trvala krátce. Zácpa se vyskytla u 20,1 % pacientů léčených semaglutidem (9,8 % u placeba) a byla mírná až středně závažná a trvala déle.
Pacienti s gastroparézou v anamnéze mohou při léčbě semaglutidem pociťovat závažnější nebo těžší gastrointestinální účinky.
U pacientů se středně těžkou poruchou funkce ledvin (eGFR ≥ 30 až < 60 ml/min/1,73 m2) se může při léčbě semaglutidem projevit více gastrointestinálních účinků.
Gastrointestinální příhody vedly k trvalému ukončení léčby u 3,4 % pacientů léčených perorálním semaglutidem.
Akutní pankreatitida
Akutní pankreatitida byla hlášena u 0 % pacientů léčených perorálním semaglutidem a u 1 % pacientů léčených placebem. Frekvence výskytu akutní pankreatitidy potvrzené odborným posouzením hlášené v klinických studiích fáze 3a studie STEP, byla 0,2 % u semaglutidu a < 0,1 % u placeba. Ve studii SELECT, hodnotící kardiovaskulární výsledky, byla frekvence akutní pankreatitidy potvrzené odborným posouzením 0,2 % pro semaglutid a 0,3 % pro placebo.
Akutní onemocnění související se žlučovými kameny / cholelitiáza
Cholelitiáza byla hlášena u 2,5 % pacientů a vedla k cholecystitidě u 0 % pacientů léčených perorálním semaglutidem. Cholelitiáza byla hlášena u 1 % pacientů léčených placebem a cholecystitida u 0 % pacientů léčených placebem.
Vypadávání vlasů
Vypadávání vlasů bylo hlášeno u 6,4 % pacientů léčených perorálním semaglutidem a u 2,0 % pacientů léčených placebem. Všechny příhody byly mírné až střední závažnosti a polovina pacientů se do konce klinické studie zotavila. Vypadávání vlasů bylo hlášeno častěji u pacientů s větším úbytkem tělesné hmotnosti (≥ 20 %).
Zvýšená srdeční frekvence
U pacientů léčených perorálním semaglutidem bylo pozorováno průměrné zvýšení o 2 tepy/min oproti výchozímu průměru 72 tepů/min. Podíl subjektů se zvýšením tepu oproti výchozí hodnotě ≥ 20 tepů za minutu v kterémkoli časovém bodě během léčebného období byl 26,5 % ve skupině se semaglutidem oproti 20,8 % ve skupině s placebem.
Imunogenita
V souladu s potenciálně imunogenními vlastnostmi léčivých přípravků obsahujících proteiny nebo peptidy se mohou u pacientů léčených semaglutidem tvořit protilátky. Podíl pacientů s pozitivními výsledky testů na protilátky proti semaglutidu při dávce 14 mg a 50 mg perorálně v kterémkoli časovém bodě po zahájení léčby byl nízký (0,5 % u tablet Rybelsus a 0,3 % u tablet Wegovy) a žádný pacient neměl neutralizační protilátky proti semaglutidu ani protilátky proti semaglutidu s neutralizačním účinkem na endogenní GLP-1. Během léčby mohly vysoké koncentrace semaglutidu snižovat citlivost testů, a proto nelze vyloučit riziko falešně negativních výsledků. U subjektů, u nichž byly během léčby a po ní při testech zjištěny pozitivní protilátky proti semaglutidu, však byla přítomnost těchto protilátek bez zjevného vlivu na účinnost a bezpečnost.
Hypoglykemie u pacientů s diabetem 2. typu
Ve studii STEP 2 byla pozorována klinicky významná hypoglykemie u 6,2 % (0,1 příhod/pacientorok) subjektů léčených subkutánním semaglutidem ve srovnání s 2,5 % (0,03 příhod/pacientorok) subjektů léčených placebem. Hypoglykemie u semaglutidu byla pozorována jak při současném užívání derivátů sulfonylurey, tak bez nich. Jedna epizoda (0,2 % subjektů, 0,002 příhod/pacientorok) byla hlášena jako těžká. Projevila se u subjektu, který neužíval současně deriváty sulfonylurey. Riziko hypoglykemie se zvýšilo při použití semaglutidu s deriváty sulfonylurey.
Diabetická retinopatie u pacientů s diabetem 2. typu
Ve 2letém klinickém hodnocení byl zkoumán subkutánní semaglutid 0,5 mg a 1 mg v porovnání s placebem u 3 297 pacientů s diabetem 2. typu, s vysokým kardiovaskulárním rizikem, dlouhým trváním diabetu a špatně kontrolovanou glykemií. V této studii se vyskytly příhody komplikací diabetické retinopatie potvrzené odborným posouzením u více pacientů léčených semaglutidem (3,0 %) než ve skupině s placebem (1,8 %). Bylo to pozorováno u pacientů léčených inzulinem se zjištěnou diabetickou retinopatií. Rozdíl v léčbě se objevil záhy a přetrvával po celou dobu studie. Ve studii STEP 2 byly poruchy sítnice hlášeny u 6,9 % pacientů léčených semaglutidem 2,4 mg, u 6,2 % pacientů léčených subkutánním semaglutidem 1 mg a u 4,2 % pacientů léčených placebem. Většina příhod byla hlášena jako diabetická retinopatie (4,0 %, 2,7 %, resp. 2,7 %) a neproliferativní retinopatie (0,7 %, 0 %, resp. 0 %).
Dysestezie
Příhody související s klinickým obrazem změněného kožního vnímání, jako je citlivá kůže, hyperestezie, parestezie, pocit pálení kůže a alodynie, byly hlášeny u 4,9 % pacientů léčených perorálním semaglutidem. U pacientů léčených placebem nebyly hlášeny žádné příhody. Příhody byly lehké až středně závažné a většina pacientů se zotavila během pokračující léčby.
Nearteritická přední optická ischemická neuropatie (NAION)
Výsledky z několika rozsáhlých epidemiologických studií naznačují, že expozice semaglutidu u dospělých pacientů s diabetem 2. typu je spojena s přibližně dvojnásobným zvýšením relevantního rizika vzniku NAION. To odpovídá přibližně jednomu nadpočetnému případu na 10 000 pacientoroků léčby.
Další zvláštní skupiny pacientů
Ve studii SELECT byl u dospělých s prokázaným kardiovaskulárním onemocněním profil nežádoucích účinků podobný tomu, který byl pozorován ve studiích fáze 3a zaměřených na úpravu tělesné hmotnosti u semaglutidu podávaného subkutánně.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Předávkování semaglutidem může být spojeno s gastrointestinálními poruchami, které mohou vést k dehydrataci. V případě předávkování je nutné pacienta sledovat s ohledem na klinické známky a má být zahájena vhodná podpůrná léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Léčiva k terapii diabetu, analoga GLP-1 (peptidu podobného glukagonu 1), ATC kód: A10BJ06
Mechanismus účinku
Semaglutid je analog GLP-1 s 94% sekvenční homologií s lidským GLP-1. Semaglutid působí jako agonista receptoru GLP-1, který se selektivně váže na receptor GLP-1, cíl přirozeného GLP-1, a aktivuje jej.
GLP-1 je fyziologický regulátor chuti k jídlu a příjmu kalorií a receptor GLP-1 je přítomen v několika oblastech mozku, které se podílejí na regulaci chuti k jídlu.
Studie na zvířatech ukazují, že semaglutid působí v mozku prostřednictvím receptoru GLP-1. Semaglutid má přímý vliv na oblasti mozku, které se podílejí na homeostatické regulaci příjmu potravy v hypotalamu a mozkovém kmenu. Semaglutid může ovlivňovat systém hédonické odměny prostřednictvím přímých a nepřímých účinků v oblastech mozku včetně septa, thalamu a amygdaly.
Klinické studie ukazují, že semaglutid snižuje příjem energie, zvyšuje pocity sytosti, plnosti a kontroly nad jídlem, snižuje pocity hladu a četnost a intenzitu touhy. Kromě toho semaglutid snižuje preferenci potravin s vysokým obsahem tuku.
Semaglutid organizuje homeostatický a hédonický přínos s výkonnou funkcí regulující příjem kalorií, chuť k jídlu, odměnu a výběr jídla.
V klinických studiích se navíc prokázalo, že semaglutid snižuje glykemii v závislosti na koncentraci glukózy tak, že při vysoké glykemii stimuluje vylučování inzulinu a snižuje sekreci glukagonu. Mechanismus snižování glykemie zahrnuje rovněž mírné zpoždění vyprazdňování žaludku v časné postprandiální fázi. Při hypoglykemii snižuje semaglutid sekreci inzulinu a neovlivňuje sekreci glukagonu.
Receptory GLP-1 jsou rovněž exprimovány v srdci, cévách, imunitním systému a ledvinách. V klinických studiích má semaglutid příznivý vliv na plazmatické lipidy, snižuje systolický krevní tlak a redukuje zánět. Kromě toho studie na zvířatech ukázaly, že semaglutid zeslabuje rozvoj aterosklerózy a vykazuje protizánětlivý účinek v kardiovaskulárním systému.
Mechanismus účinku semaglutidu na snížení kardiovaskulárního rizika je pravděpodobně multifaktoriální, částečně způsobený účinky snížení tělesné hmotnosti a účinky na známé kardiovaskulární rizikové faktory (snížení krevního tlaku, zlepšení lipidového profilu a metabolismu glukózy a protizánětlivé účinky, jak bylo prokázáno snížením vysoce citlivého C-reaktivního proteinu (hsCRP)). Přesný mechanismus snížení kardiovaskulárního rizika nebyl doposud stanoven.
Farmakodynamické účinky
Chuť k jídlu, příjem energie a volba jídla
Semaglutid snižuje chuť k jídlu tím, že zvyšuje pocit plnosti a sytosti a zároveň snižuje hlad a potenciální konzumaci jídla.
Lipidy nalačno a po jídle
U pacientů s diabetem 2. typu snížil perorálně podávaný semaglutid v dávce odpovídající 9 mg v porovnání s placebem koncentrace triacylglycerolů a VLDL cholesterolu nalačno o 19 % [8; 28], resp. 20 % [5; 33]. Postprandiální odpověď triacylglycerolů a VLDL cholesterolu na jídlo s vysokým obsahem tuku byla snížena o 24 % [9; 36], resp. 21 % [7; 32]. Hladina ApoB48 byla snížena ve stavu nalačno i postprandiálně o 25 % [2; 42], resp. 30 % [15; 43].
Klinická účinnost a bezpečnost
Účinnost a bezpečnost perorálně podávaného semaglutidu (tablety) v dávce 25 mg jednou denně pro úpravu tělesné hmotnosti ve spojení se sníženým příjmem kalorií a zvýšenou fyzickou aktivitou byly hodnoceny v 64 týdnů trvajících dvojitě zaslepené randomizované placebem kontrolované studii fáze 3b (OASIS 4), do které bylo zařazeno 307 pacientů (205 randomizovaných k léčbě perorálně podávaným semaglutidem).
Léčba perorálním semaglutidem prokázala superiorní, klinicky významný a trvalý úbytek tělesné hmotnosti ve srovnání s placebem u pacientů s obezitou (BMI ≥ 30 kg/m2) nebo nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností. Navíc v rámci klinických hodnocení vyšší podíl pacientů dosáhl úbytku tělesné hmotnosti ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % se semaglutidem ve srovnání s placebem. Ke snížení tělesné hmotnosti došlo bez ohledu na přítomnost gastrointestinálních příznaků, jako je nauzea, zvracení nebo průjem.
Léčba perorálním semaglutidem také prokázala statisticky významné zlepšení obvodu pasu a fyzických funkcí ve srovnání s placebem.
Účinnost perorálního semaglutidu byla prokázána bez ohledu na věk, pohlaví, rasu, etnický původ, výchozí tělesnou hmotnost, BMI, přítomnost diabetu 2. typu a úroveň renálních funkcí. Ve všech podskupinách existovaly rozdíly v účinnosti. Relativně větší úbytek tělesné hmotnosti byl pozorován u žen a u pacientů bez diabetu 2. typu a také u pacientů s nižší oproti vyšší výchozí tělesné hmotnosti.
Kromě toho byly účinnost a bezpečnost subkutánně podávaného semaglutidu pro úpravu tělesné hmotnosti ve spojení se sníženým příjmem kalorií a zvýšenou fyzickou aktivitou hodnoceny ve čtyřech 68 týdnů trvajících dvojitě zaslepených randomizovaných placebem kontrolovaných studiích fáze 3a (STEP 1–4). Do těchto klinických hodnocení bylo zařazeno celkem 4 684 dospělých pacientů (2 652 randomizovaných k léčbě subkutánně podávaným semaglutidem). Účinnost a bezpečnost byly ve studiích OASIS 4 a STEP 1 podobné bez ohledu na cestu podání.
OASIS 4: Úprava tělesné hmotnosti – Wegovy 25 mg tableta jednou denně (semaglutid 25 mg)
V 64týdenní studii fáze 3b bylo randomizováno 307 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností do skupiny s perorálně podávaným semaglutidem jednou denně nebo do skupiny s placebem. Všichni pacienti drželi po celou dobu studie dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu.
Brzy došlo k úbytku tělesné hmotnosti, který pokračoval v průběhu celého klinického hodnocení. Na konci léčby (64. týden) byl úbytek tělesné hmotnosti superiorní a klinicky významný ve srovnání s placebem (viz tabulka 2 a obrázek 1).
Navíc vyšší podíl pacientů dosáhl úbytku tělesné hmotnosti ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % s perorálně podávaným semaglutidem ve srovnání s placebem (viz tabulka 2). U pacientů s prediabetem na počátku léčby měl vyšší podíl pacientů na konci léčby s perorálně podávaným semaglutidem normoglykemický stav ve srovnání s placebem (71,1 % vs. 33,3 %).
Tabulka 2 OASIS 4: Výsledky v 64. týdnu
| Semaglutid 25 mg tableta | Placebo | |
| Úplný analyzovaný soubor (n) | 205 | 102 |
| Tělesná hmotnost | ||
| Výchozí hodnota (kg) | 106,4 | 104,8 |
| Změna (%) oproti výchozí hodnotě1, 2 | -13,6 | -2,2 |
| Rozdíl (%) oproti placebu1 [95 % CI] | -11,4 [-13,9; -9]* | |
| Změna (kg) oproti výchozí hodnotě | -14,2 | -2,2 |
| Rozdíl (%) oproti placebu1 [95 % CI] | -12,0 [-14,6; -9,5]* | |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 5 %3 | 76,3* | 30,5 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 10 %3 | 59,8* | 14,1 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 15 %3 | 47,0* | 5,4 |
| Pacienti (%) dosahující úbytku tělesné hmotnosti ≥ 20 %3 | 27,5* | 3 |
| Obvod pasu (cm) | ||
| Výchozí hodnota | 114 | 113,6 |
| Změna oproti výchozí hodnotě1 | -12,2 | -2,8 |
| Rozdíl oproti placebu1 [95% CI] | -9,5 [-12,4; -6,6]* | |
| Systolický krevní tlak (mm Hg) | ||
| Výchozí hodnota | 131 | 131 |
| Změna oproti výchozí hodnotě1 | -6,8 | -5,4 |
| Rozdíl oproti placebu1 [95% CI] | -1,4 [-4,6; 1,8] | |
* p< 0,0001 (neupravené 2stranné) pro superioritu.
1 Odhad pomocí modelu ANCOVA s využitím vícenásobné imputace na základě všech dat bez ohledu na ukončení randomizované léčby nebo zahájení podávání jiných antiobezitik nebo bariatrické operace.
2 V průběhu studie byla randomizovaná léčba trvale ukončena u 18 % a 25,5 % pacientů randomizovaných k léčbě perorálním semaglutidem 25 mg respektive placebem. Předpokládá se, že všichni randomizovaní pacienti zůstali v léčbě a nedostali další antiobezitní terapii, odhadované změny tělesné hmotnosti od randomizace do 64. týdne na základě smíšeného modelu opakovaných měření včetně všech pozorování až do prvního vysazení léčby byly -16,6 % a -2,8 % u perorálního semaglutidu 25 mg respektive placeba.
3 Odhad z binárního regresního modelu založeného na stejném imputačním postupu jako v primární analýze.
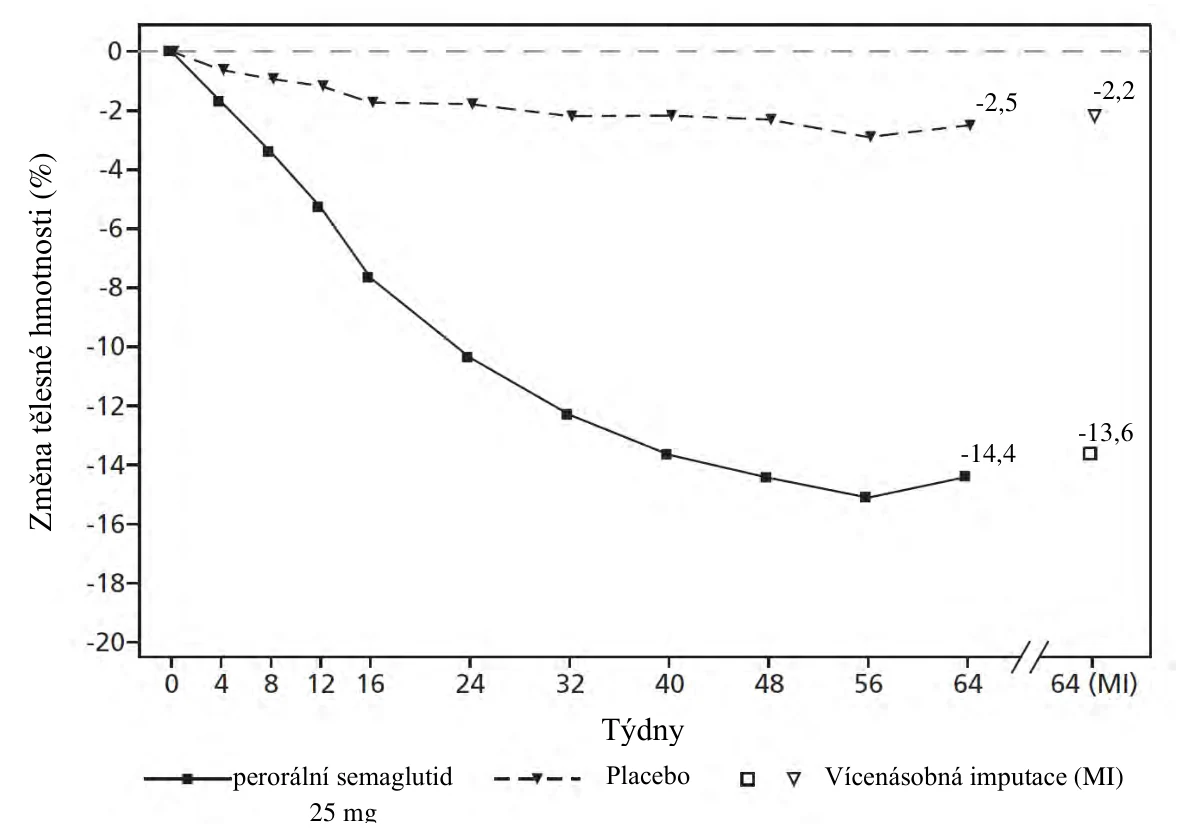
 Pozorované hodnoty u pacientů, kteří dokončili všechny plánované návštěvy, a odhady s vícenásobnými imputacemi (MI) z předčasných odstoupení.
Obrázek 1 OASIS 4: Průměrná změna tělesné hmotnosti (%) v 64. týdnu oproti výchozí hodnotě
Ačkoli u některých pacientů nebylo dosaženo stejné expozice u perorálního semaglutidu v dávce 25 mg a subkutánního semaglutidu v dávce 2,4 mg, údaje z následujících studií se subkutánní formou se považují za relevantní i pro perorální formu.
STEP 1: Úprava tělesné hmotnosti
V 68týdenní dvojitě zaslepené studii bylo randomizováno 1 961 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností do skupiny se subkutánním semaglutidem nebo do skupiny s placebem. Všichni pacienti drželi po celou dobu studie dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu.
Brzy došlo k úbytku tělesné hmotnosti, který pokračoval v průběhu celého klinického hodnocení. Na konci léčby (68. týden) byl úbytek tělesné hmotnosti superiorní a klinicky významný ve srovnání s placebem. Navíc vyšší podíl pacientů dosáhl úbytku tělesné hmotnosti ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % se semaglutidem ve srovnání s placebem.
STEP 2: Úprava tělesné hmotnosti u pacientů s diabetem 2. typu
V 68týdenní, dvojitě zaslepené studii bylo 1 210 pacientů s nadváhou nebo obezitou (BMI ≥ 27 kg/m2) a diabetem 2. typu randomizováno k léčbě semaglutidem 2,4 mg, semaglutidem 1 mg jednou týdně nebo placebem. Pacienti zařazení do klinického hodnocení měli nedostatečně kontrolovaný diabetes (HbA1c 7–10 %) a byli léčeni buď pouze dietou a cvičením, nebo 1–3 perorálními antidiabetiky. Všichni pacienti drželi po celou dobu klinického hodnocení dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu.
Léčba semaglutidem po dobu 68 týdnů vedla k superiornímu a klinicky významnému snížení tělesné hmotnosti a HbA1c ve srovnání s placebem.
STEP 3: Úprava tělesné hmotnosti s intenzivní behaviorální terapií
V 68týdenním dvojitě zaslepeném klinickém hodnocení bylo randomizováno 611 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností do skupiny se subkutánním semaglutidem nebo do skupiny s placebem. Během klinického hodnocení podstoupili všichni pacienti intenzivní behaviorální terapii (IBT), která se skládá z velmi restriktivní diety, zvýšené fyzické aktivity a poradenství v behaviorální oblasti.
Léčba semaglutidem a IBT po dobu 68 týdnů vedla k superiornímu a klinicky významnému snížení tělesné hmotnosti ve srovnání s placebem.
STEP 4: Trvalá úprava tělesné hmotnosti
Do 68týdenního dvojitě zaslepeného klinického hodnocení bylo zařazeno 902 pacientů s obezitou (BMI ≥ 30 kg/m2) nebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a nejméně jednou komorbiditou související s tělesnou hmotností. Všichni pacienti drželi po celou dobu klinického hodnocení dietu se sníženým obsahem kalorií a měli zvýšenou fyzickou aktivitu. Od 0. týdne do 20. týdne (přípravné období) dostávali všichni pacienti subkutánní semaglutid. Ve 20. týdnu (výchozí hodnota) byli pacienti, kteří dosáhli udržovací dávky subkutánního semaglutidu 2,4 mg, randomizováni k pokračování v léčbě nebo k přechodu na placebo.
Pacienti, kteří dosáhli udržovací dávky 2,4 mg ve 20. týdnu (výchozí hodnota) a pokračovali v léčbě semaglutidem po dobu 48 týdnů (20. – 68. týden), pokračovali v úbytku tělesné hmotnosti a dosáhli superiorního a klinicky významného snížení tělesné hmotnosti ve srovnání s pacienty převedenými na placebo
Zlepšení fyzického fungování
Perorální semaglutid vykázal statisticky významné zlepšení ve skóre fyzického fungování a v porovnání s placebem dosáhlo klinicky významného zlepšení více pacientů užívajících perorální semaglutid. Fyzické fungování bylo hodnoceno pomocí dotazníku specifického pro obezitu (Impact of Weight on Quality of Life Lite Clinical Trials, IWQOL-Lite-CT).
Kardiovaskulární vyhodnocení
SELECT: Studie kardiovaskulárních výsledků u pacientů s nadváhou nebo obezitou
Dosud nebyly provedeny žádné klinické studie zaměřené na kardiovaskulární výsledky u osob s prokázaným kardiovaskulárním onemocněním a BMI ≥ 27 kg/m² při podávání perorálního semaglutidu v dávce 25 mg.
Studie SELECT byla randomizovaná, dvojitě zaslepená, placebem kontrolovaná, příhodami řízená studie, která zahrnovala 17 604 pacientů s prokázaným kardiovaskulárním onemocněním a BMI ≥ 27 kg/m2. Pacienti byli navíc ke standartní péči randomizováni buďto k léčbě subkutánním semaglutidem 2,4 mg (n = 8 803) nebo placebem (n = 8 801). Medián doby trvání studie byl 41,8 měsíce.
Populace studie se skládala z žen a mužů s průměrným věkem 61,6 let. Průměrné BMI bylo 33,3 kg/m2 a průměrná tělesná hmotnost byla 96,7 kg. Pacienti s anamnézou diabetu 1. a 2. typu byli vyloučeni.
Primárním cílovým parametrem byl čas od randomizace do prvního výskytu závažných nežádoucích kardiovaskulárních příhod (MACE), definovaných jako složený cílový parametr sestávající se z kardiovaskulárního úmrtí (včetně neurčené příčiny úmrtí), nefatálního infarktu myokardu nebo nefatální cévní mozkové příhody.
Pro MACE byla potvrzena superiorita subkutánního semaglutidu 2,4 mg vs. placebo s poměrem rizik 0,80 [0,72; 0,90][95% CI], což odpovídá snížení relativního rizika u MACE o 20 %. Snížení MACE subkutánním semaglutidem 2,4 mg nebylo ovlivněno věkem, pohlavím, rasou, etnickým původem, počáteční hodnotou BMI nebo úrovní poruchy funkce ledvin.
5.2 Farmakokinetické vlastnosti
Absorpce
Perorálně podávaný semaglutid má nízkou absolutní biologickou dostupnost a variabilní absorpci. Denní podávání podle doporučeného dávkování v kombinaci s dlouhým poločasem snižuje každodenní fluktuaci expozice.
Farmakokinetický profil perorálně podávaného semaglutidu byl charakterizován u zdravých osob a u pacientů s nadváhou nebo obezitou pomocí populačního farmakokinetického modelování. Po perorálním podání semaglutidu bylo dosaženo maximální plazmatické koncentrace přibližně za 1 hodinu po podání dávky. Poločas semaglutidu je přibližně 1 týden, což naznačuje, že ustáleného stavu bude dosaženo po 4 – 5 týdnech při podávání jednou denně. Průměrná předpokládaná koncentrace byla přibližně 77 nmol/l, přičemž 90 % subjektů léčených semaglutidem v dávce 25 mg mělo průměrnou koncentraci mezi 27 a 186 nmol/l.
Koncentrace v ustáleném stavu se zvyšovaly přibližně úměrně s dávkami až do 25 mg jednou denně. Celková variabilita AUC u jednotlivých účastníků i mezi nimi po perorálním podání semaglutidu byla po podání jedné dávky odhadnuta na 166 %. V ustáleném stavu se variabilita AUC snižuje díky dennímu dávkování a dlouhému poločasu semaglutidu, což vede k celkové variabilitě 68 % (33 % variabilita u jednotlivých účastníků).
Podle údajů získaných in vitro přispívá natrium-salkaprozát k absorpci semaglutidu. K absorpci semaglutidu dochází převážně v žaludku.
Odhadovaná biologická dostupnost semaglutidu po perorálním podání je přibližně 1-2 %.
Absorpce perorálně podávaného semaglutidu se snižuje, pokud se užívá s jídlem nebo s velkým množstvím vody. Byly zkoumány různé režimy dávkování semaglutidu. Studie ukazují, že delší období nalačno před a po podání dávky vede k vyšší absorpci.
Distribuce
Absolutní distribuční objem semaglutidu u pacientů s nadváhou nebo obezitou je přibližně 8,9 l. Semaglutid se ve značné míře váže na plazmatické proteiny (> 99 %).
Metabolismus/biotransformace
Před exkrecí se semaglutid ve značné míře metabolizuje cestou proteolytického štěpení hlavního peptidového řetězce a sekvenční beta-oxidací postranního řetězce mastné kyseliny. Enzym neutrální endopeptidáza (NEP) byl identifikován jako jeden z aktivních metabolických enzymů.
Eliminace
Primárními cestami exkrece materiálu souvisejícího se semaglutidem jsou moč a stolice. Přibližně 3 % absorbované dávky byla vyloučena močí ve formě intaktního semaglutidu.
Celková clearance semaglutidu u pacientů s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) nebo obezitou (BMI ≥ 30 kg/m2) byla přibližně 0,04 l/h. Při poločasu eliminace přibližně 1 týden bude semaglutid přítomen v krevním oběhu asi 7 týdnů po poslední dávce perorálního semaglutidu (tablety).
Zvláštní skupiny pacientů
Starší pacienti
Podle údajů ze studií fáze 3, které zahrnovaly pacienty ve věku 18–92 let, neměl věk žádný vliv na farmakokinetiku semaglutidu.
Pohlaví, rasa a etnická příslušnost
Pohlaví, rasa (bílá, černá nebo afroamerická, asijská) ani etnická příslušnost (hispánská či latinskoamerická, nehispánská či nelatinskoamerická) neměly podle údajů ze studie fáze 3a žádný vliv na farmakokinetiku semaglutidu.
Tělesná hmotnost
Tělesná hmotnost měla vliv na expozici semaglutidu. Vyšší tělesná hmotnost vedla k nižší expozici; 20% rozdíl v tělesné hmotnosti mezi jednotlivci povede k přibližně 18% rozdílu v expozici na základě údajů o subkutánním podání semaglutidu. Subkutánní i perorální podání semaglutidu vedlo v klinických studiích ke klinicky účinné expozici v rozmezí tělesné hmotnosti 54,4 – 245,6 kg.
Porucha funkce ledvin
Porucha funkce ledvin neměla klinicky relevantní vliv na farmakokinetiku semaglutidu. Tato skutečnost byla prokázána v 10 po sobě následujících dnech podávání jedné perorální dávky semaglutidu jednou denně pacientům s různými stupni poruchy funkce ledvin (lehkou, středně těžkou, těžkou poruchou funkce ledvin nebo u pacientů na dialýze) v porovnání s pacienty s normální funkcí ledvin. Toto bylo také prokázáno u pacientů s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) nebo obezitou (BMI ≥ 30 kg/m2) a lehkou až středně těžkou poruchou funkce ledvin na základě údajů ze studií fáze 3.
Porucha funkce jater
Porucha funkce jater neměla žádný vliv na expozici semaglutidu. Farmakokinetika semaglutidu byla hodnocena u pacientů s různými stupni poruchy funkce jater (lehkou, středně těžkou, těžkou poruchou) v porovnání s pacienty s normální funkcí jater v rámci studií, v nichž byl semaglutid podáván perorálně jednou denně po dobu 10 po sobě následujících dnů.
Onemocnění horního gastrointestinálního traktu
Onemocnění horního gastrointestinálního traktu (chronická gastritida a/nebo refluxní choroba jícnu) neovlivnila farmakokinetiku perorálně podávaného semaglutidu v klinicky relevantní míře. Farmakokinetika byla hodnocena u pacientů s diabetem 2. typu s onemocněním horního gastrointestinálního traktu nebo bez něj, kterým byl podáván perorální semaglutid jednou denně po dobu 10 po sobě následujících dní. To bylo u subjektů s diabetem 2. typu a onemocněním horního gastrointestinálního traktu prokázáno také na základě údajů ze studií fáze 3.
Imunogenita
Vývoj protilátek proti semaglutidu při léčbě semaglutidem se vyskytl jen zřídka (viz bod 4.8) a nezdálo se, že by tato reakce ovlivňovala farmakokinetiku semaglutidu.
Pediatrická populace
Bezpečnost a účinnost perorálně podávaného semaglutidu u dětí a dospívajících mladších 18 let nebyla hodnocena.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání a genotoxicity neodhalily žádné zvláštní riziko pro člověka.
Neletální tumory C-buněk štítné žlázy pozorované u hlodavců jsou skupinovým účinkem agonistů receptoru GLP-1. Ve 2letých studiích kancerogenity na potkanech a myších způsoboval semaglutid při klinicky významných expozicích tumory C-buněk štítné žlázy. Žádné jiné tumory spojené s léčbou nebyly pozorovány. Tumory C-buněk u hlodavců jsou způsobeny negenotoxickým, specifickým receptorem GLP-1 zprostředkovaným mechanismem, na který jsou hlodavci zvláště citliví. Význam pro člověka je považován za nízký, ale nemůže být zcela vyloučen.
Ve studiích fertility u potkanů neovlivnil semaglutid páření ani samčí fertilitu. U potkaních samic bylo při dávkách, které byly spojeny s úbytkem tělesné hmotnosti matky, pozorováno prodloužení estrálního cyklu a malý pokles žlutých tělísek (ovulací).
Ve studiích embryofetálního vývoje u potkanů způsoboval semaglutid embryotoxicitu při nižších než klinicky významných expozicích. Semaglutid způsoboval značná snížení tělesné hmotnosti matek a snižoval přežívání a růst embryí. U plodů byly pozorovány závažné kosterní a viscerální malformace, včetně účinků na dlouhé kosti, žebra, obratle, ocas, krevní cévy a mozkové komory. Mechanistická hodnocení naznačují, že na embryotoxicitě se podílela receptorem GLP-1 zprostředkovaná porucha nutričního zásobování embrya přes žloutkový váček potkanů. Vzhledem k druhovým rozdílům v anatomii a funkci žloutkového váčku a vzhledem k nedostatečné expresi receptoru GLP-1 v žloutkovém váčku nehumánních primátů je nepravděpodobné, že by tento mechanismus měl význam pro člověka. Přímý účinek semaglutidu na plod však nelze vyloučit.
Ve studiích vývojové toxicity u králíků a makaků jávských byla při klinicky významných expozicích pozorována zvýšená ztráta březosti a mírně zvýšený výskyt fetálních abnormalit. Tato zjištění jsou ve shodě se značným úbytkem tělesné hmotnosti matek až o 16 %. Zda mají tyto účinky souvislost se sníženým příjmem potravy u matek v důsledku přímého vlivu GLP-1, není známo.
Postnatální růst a vývoj se hodnotil u makaků jávských. Mláďata byla při porodu trochu menší, ale během období kojení se zotavila.
U juvenilních potkanů způsoboval semaglutid opožděné pohlavní dospívání u samců i u samic. Toto opoždění nemělo žádný dopad na fertilitu a reprodukční schopnost žádného z pohlaví, ani na schopnost samic donosit plod.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Natrium-salkaprozát
Magnesium-stearát
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem a vlhkostí. Tento léčivý přípravek nevyžaduje žádné zvláštní teplotní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Al/Al blistry po 10 tabletách.
Velikosti balení: 10, 30 a 90 tablet.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dánsko
8. REGISTRAČNÍ ČÍSLA
EU/1/21/1608/013
EU/1/21/1608/014
EU/1/21/1608/015
EU/1/21/1608/016
EU/1/21/1608/017
EU/1/21/1608/018
EU/1/21/1608/019
EU/1/21/1608/020
EU/1/21/1608/021
EU/1/21/1608/022
EU/1/21/1608/023
EU/1/21/1608/024
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 6. ledna 2022
Datum posledního prodloužení registrace: 21. září 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Wegovy