


Souhrn údajů o přípravku (SPC) - Rhapsido
1. NÁZEV PŘÍPRAVKU
Rhapsido 25 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje 25 mg remibrutinibu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta)
Světle žlutá, kulatá, zaoblená potahovaná tableta o průměru 6,7 až 7,6 mm, na jedné straně s vyraženým „LV“ a s firemním logem na druhé straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Rhapsido je indikován k léčbě chronické spontánní urtikárie (CSU) u dospělých pacientů, kteří nedostatečně reagují na léčbu H1 antihistaminiky.
4.2 Dávkování a způsob podání
Léčba má být zahájena lékařem se zkušenostmi s diagnostikou a léčbou chronické spontánní urtikárie.
Dávkování
Doporučená dávka remibrutinibu je 25 mg, užívaná perorálně 2x denně (ráno a večer).
Pokud pacient vynechá jednu nebo více dávek remibrutinibu, má být poučen, aby užil další dávku v pravidelném čase. Vynechaná dávka nebo dávky nemají být nahrazovány užitím dodatečných dávek remibrutinibu.
Předepisujícím lékařům se doporučuje pravidelně přehodnocovat potřebu pokračování v léčbě. U pacientů, kteří po 24 týdnech neodpovídají na léčbu CSU, je třeba zvážit ukončení léčby.
Přerušení léčby
V závislosti na typu operace a riziku krvácení se doporučuje vysadit remibrutinib na 3 až 7 dní před operací a na 3 až 7 dní po operaci (viz body 4.4, 4.5 a 4.8).
Zvláštní populace
Starší pacienti
U starších pacientů (věk ≥ 65 let) není nutná specifická úprava dávkování (viz bod 5.2). Jsou k dispozici omezené údaje o použití remibrutinibu u pacientů starších 65 let.
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin není nutná úprava dávkování (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou nebo středně těžkou poruchou funkce jater není nutná úprava dávkování. Remibrutinib se nedoporučuje používat u pacientů s těžkou poruchou funkce jater (viz bod 5.2).
Pediatrická populace
Rhapsido nemá být používán u kojenců a dětí mladších 6 let, protože není znám jeho potenciální vliv na zrání humorální imunity (např. tvorbu ochranných imunoglobulinů a paměťových B-lymfocytů).
Bezpečnost a účinnost remibrutinibu u dětí a dospívajících ve věku od 6 do 18 let nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Perorální podání.
Remibrutinib se může užívat s jídlem nebo bez jídla. Pacienty je třeba poučit, aby tablety polykali celé a zapili je vodou. Tablety se nemají dělit, drtit ani kousat, aby se zajistilo správné podání celé dávky.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Riziko krvácení
U pacientů léčených remibrutinibem se vyskytly lehké až středně těžké mukokutánní krvácivé příhody. Nejčastěji hlášené příhody souvisely s tvorbou podlitin jako jsou petechie a kontuze (viz bod 4.8).
Pacienti současně užívající antitrombotika a remibrutinib mohou mít zvýšené riziko krvácení. Je nutné zvážit rizika a přínosy antitrombotické léčby při současném podávání s remibrutinibem (viz bod 4.5).
Pacienti mají být poučeni, aby vyhledali lékařskou pomoc, pokud se objeví známky a příznaky naznačující významné krvácení. Pokud existuje podezření na významné krvácení, je nutné přerušit léčbu remibrutinibem. Po vyřešení může být léčba obnovena, pokud se očekává, že přínos převáží riziko.
Doporučuje se přerušit léčbu remibrutinibem na 3 až 7 dní před operací a na 3 až 7 dní po operaci v závislosti na typu operace a riziku krvácení (viz bod 4.2).
Očkování
Bezpečnost remibrutinibu při očkování živými vakcínami nebo živými atenuovanými vakcínami nebyla studována. Očkování živými vakcínami nebo živými atenuovanými vakcínami se proto během léčby remibrutinibem nedoporučuje (viz bod 4.5).
Bezpečnost remibrutinibu při očkování neživými vakcínami byla studována, proto lze během léčby remibrutinibem podávat neživé vakcíny. Pro optimalizaci imunitní odpovědi na neživé vakcíny je třeba zvážit přerušení léčby remibrutinibem (na období od 1 týdne před plánovaným očkováním do 2 týdnů po očkování) (viz bod 4.5).
Interakce
Remibrutinib je substrát enzymu CYP3A4 cytochromu P450, proto existuje možnost interakcí s dalšími současně užívanými léčivými přípravky, které jsou metabolizovány prostřednictvím CYP3A4 nebo modulují aktivitu CYP3A4 (viz bod 4.5).
Současné užívání se silnými inhibitory CYP3A4 zvyšuje expozici remibrutinibu a může tak zvýšit riziko jeho nežádoucích účinků. Je nutné vyhnout se současnému užívání se silnými inhibitory CYP3A4 (viz bod 4.5).
Současné užívání se středně silnými nebo silnými induktory CYP3A4 snižuje expozici remibrutinibu a může tak snížit jeho účinnost. Je nutné vyhnout se současnému užívání se středně silnými nebo silnými induktory CYP3A4 (viz bod 4.5).
Doporučuje se častější monitorování pacientů kvůli možným nežádoucím účinkům, pokud je remibrutinib používán se substráty P-glykoproteinu (P-gp) a se substráty BCRP (breast-cancer resistance protein) s úzkým terapeutickým indexem (viz bod 4.5).
Pomocné látky se známým účinkem
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné potahované tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Remibrutinib je primárně metabolizován enzymem CYP3A4 cytochromu P450.
Léčivé látky, které mohou zvýšit koncentraci remibrutinibu v krvi
Inhibitory CYP3A4
Je nutné vyhnout se současnému užívání remibrutinibu se silnými inhibitory CYP3A4. Současné užívání ritonaviru, silného inhibitoru CYP3A4/P-gp, vede k 4,3násobnému zvýšení AUC a 3,3násobnému zvýšení Cmax remibrutinibu.
Léčivé látky, které mohou snížit koncentraci remibrutinibu v krvi
Induktory CYP3A4
Je nutné vyhnout se současnému užívání remibrutinibu se silnými nebo středně silnými induktory CYP3A4. Současné užívání karbamazepinu (silného až středně silného induktoru CYP3A4) snížilo expozici remibrutinibu v krvi o 74 % (Cmax) a 78 % (AUC).
Léčivé látky, jejichž plazmatické koncentrace mohou být ovlivněny remibrutinibem
Substráty/inhibitory transportérů
Doporučuje se častější monitorování pacientů kvůli možným nežádoucím účinkům při současném užívání remibrutinibu se substráty P-gp a BCRP s úzkým terapeutickým indexem, zvláště pokud minimální změny koncentrace mohou vést k nežádoucím účinkům. Současné užívání digoxinu (substrát P-gp s úzkým terapeutickým indexem) s remibrutinibem vedlo k 1,4násobnému zvýšení AUC a 2,1násobnému zvýšení Cmax digoxinu. Současné užívání rosuvastatinu (substrát BCRP bez úzkého terapeutického indexu) s remibrutinibem vedlo k 1,7násobnému zvýšení AUC a 1,6násobnému zvýšení Cmax rosuvastatinu.
Ve studii lékových interakcí ovlivnilo podávání remibrutinibu (100 mg dvakrát denně) farmakokinetiku midazolamu (citlivý substrát CYP3A4) a vedlo ke zvýšení AUC o 43 % a zvýšení Cmax midazolamu o 27 %. Účinek klinické dávky remibrutinibu (25 mg dvakrát denně) nebyl studován a může být odlišný. Remibrutinib nemá být používán při současném podávání substrátů CYP3A4 s úzkým terapeutickým indexem (např. cyklosporin, takrolimus, digoxin, warfarin, karbamazepin).
Perorální antikoncepce
Neočekává se, že by současné užívání remibrutinibu mělo nepříznivý vliv na účinnost perorální antikoncepce obsahující ethinylestradiol a levonorgestrel (substráty CYP3A4), protože jejich expozice nebyla snížena v přítomnosti remibrutinibu v dávce 100 mg dvakrát denně (1,28násobné a 1,36násobné zvýšení Cmax, a 1,16násobné a 1,39násobné zvýšení AUC).
Vliv remibrutinibu na imunitní odpověď po očkování
Nejsou k dispozici žádné údaje o účincích živých vakcín nebo živých atenuovaných vakcín u pacientů léčených remibrutinibem a tyto vakcíny nemají být podávány současně s remibrutinibem (viz bod 4.4).
Na základě studie imunitní odpovědi na očkování u zdravých dobrovolníků mohou být během léčby remibrutinibem podávány neživé vakcíny. Pro optimalizaci imunitní odpovědi na neživé vakcíny je třeba zvážit přerušení léčby remibrutinibem (na období od 1 týdne před plánovaným očkováním do 2 týdnů po očkování).
Studie imunitní odpovědi na očkování
V placebem kontrolované studii u zdravých dobrovolníků užívajících remibrutinib v dávce 100 mg dvakrát denně nebyla imunitní odpověď na neživé vakcíny významně ovlivněna, pokud bylo užívání remibrutinibu přerušeno na období od 1 týdne před očkováním do 2 týdnů po očkování. Současná léčba remibrutinibem však byla spojena s 60% snížením počtu respondérů na T-independentní polysacharidovou vakcínu PPV23, s 21% snížením IgG odpovědi na vakcínu na bázi KLH (keyhole limpet hemocyanin, T-dependentní neoantigen), srovnatelnou mírou odpovědi (snížení o 1 až 14 %) na 3 ze 4 antigenů vakcíny proti chřipce (T-dependentní) a 27% snížením odpovědi na 1 ze 4 antigenů vakcíny proti chřipce.
Vliv remibrutinibu na antitrombotika
Nejsou k dispozici žádné údaje o současném užívání remibrutinibu s antikoagulancii. Je třeba vzít v úvahu rizika a přínosy současného užívání antitrombotik s remibrutinibem (viz body 4.2, 4.4 a 4.8).
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Sexuálně aktivní ženy ve fertilním věku musí během léčby remibrutinibem a ještě nejméně jeden týden po ukončení léčby používat účinnou antikoncepci (metody, které vedou k méně než 1% míře těhotenství). Ženy ve fertilním věku musí být poučeny o tom, že studie na zvířatech prokázaly, že remibrutinib má škodlivé účinky na vyvíjející se plod (viz bod 5.3).
Těhotenství
Údaje o podávání remibrutinibu těhotným ženám jsou omezené. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Podávání přípravku Rhapsido se v těhotenství nedoporučuje.
Kojení
Není známo, zda se remibrutinib/metabolity vylučují do lidského mateřského mléka. Riziko pro novorozence/kojence nelze vyloučit. Kojení má být během léčby remibrutinibem a ještě jeden týden po ukončení léčby přerušeno.
Fertilita
Nejsou k dispozici údaje o vlivu remibrutinibu na fertilitu člověka. U samců a samic potkanů nebyly pozorovány nežádoucí účinky na fertilitu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Rhapsido nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky jsou infekce horních cest dýchacích (14,7 %) jako jsou nazofaryngitida (6,6 %) a influenza (2,5 %).
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky jsou uvedeny podle třídy orgánových systémů MedDRA. V každé třídě orgánových systémů jsou nežádoucí účinky seřazeny podle frekvence, přičemž nejčastější nežádoucí účinky jsou uvedeny jako první. Odpovídající kategorie frekvence pro každý nežádoucí účinek je definována jako: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
Tabulka 1 Nežádoucí účinky*
| Třída orgánových systémů | Nežádoucí účinek | Frekvence |
| Infekce a infestace | infekce horních cest dýchacích1 | velmi časté |
| herpetické virové infekce2 | časté | |
| Poruchy nervového systému | bolest hlavy | časté |
| Cévní poruchy | podlitiny petechie kontuze3 ekchymóza purpura | časté časté časté časté méně časté |
krvácení hematurie epistaxe subkonjunktivální krvácení krvácení z dásní | časté časté méně časté méně časté méně časté | |
| Gastrointestinální poruchy | nauzea | časté |
| abdominální bolest | časté | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | bolest zad | časté |
| Celkové poruchy a reakce v místě aplikace | pyrexie | časté |
* 24týdenní placebem kontrolovaná studie fáze III u CSU 1 infekce horních cest dýchacích zahrnují preferované termíny: infekci horních cest dýchacích, akutní sinusitidu, chronickou sinusitidu, chřipku H1N1, chřipku, laryngitidu, nazofaryngitidu, farynfitidu, streptokokovou faryngitidu, rinitidu, sinusitidu, tonzilitidu, bakteriální tonzilitidu, bakteriální infekci horních cest dýchacích, virovou infekci horních cest dýchacích 2 herpetické virové infekce zahrnují preferované termíny: herpes simplex, herpes zoster, orální herpes 3 kontuze zahrnují preferované termíny: zhmoždění, zvýšenou tvorbu podlitin, hematomy | ||
Bezpečnostní profil remibrutinibu u pacientů léčených po dobu až 52 týdnů ve studiích REMIX-1 a REMIX-2 zůstal konzistentní s nežádoucími účinky uvedenými v tabulce 1.
Popis vybraných nežádoucích účinků
Mukokutánní krvácivé příhody
Ve 24týdenním placebem kontrolovaném, dvojitě zaslepeném léčebném období souhrnného souboru dat (studií REMIX-1 a REMIX-2 fáze III) se mukokutánní krvácivé příhody (uvedené v tabulce 1 v části „Cévní poruchy“) vyskytly u 7,8 % pacientů léčených remibrutinibem. Nejčastěji hlášené příhody souvisely s tvorbou podlitin: petechie (3,8 %) a kontuze (2,3 %). Celkově bylo u pacientů léčených remibrutinibem 92,0 % těchto příhod lehkých a 8,0 % středně těžkých. Medián doby do nástupu byl 25 dní a medián trvání byl 22 dní. Všechny případy byly vyřešeny spontánně bez dodatečné léčby. Nebyla pozorována žádná souvislost mezi mukokutánním krvácením a nízkým počtem krevních destiček. Současné užívání remibrutinibu s antikoagulancii nebylo v klinických studiích povoleno, ale bylo povoleno současné užívání s antiagregancii (kyselina acetylsalicylová (≤ 100 mg/den) nebo klopidogrel (≤ 75 mg/den)) (viz body 4.4 a 4.5).
U 0,5 % pacientů léčených remibrutinibem se vyskytly mukokutánní krvácivé příhody, které vedly k vysazení remibrutinibu, a u 1,0 % pacientů vedly k přerušení léčby remibrutinibem (viz body 4.2, 4.4 a 4.5).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických studiích fáze I nebyly pozorovány nežádoucí účinky omezující dávku remibrutinibu až do dávky 600 mg denně. Nebyly stanoveny známky a příznaky předávkování remibrutinibem a neexistuje žádná specifická léčba při předávkování.
Při předávkování má být pacient léčen symptomaticky a podle potřeby mají být zavedena podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresiva, selektivní imunosupresiva; ATC kód: L04AA60
Mechanismus účinku
Remibrutinib je selektivní inhibitor Brutonovy tyrosinkinázy (BTK), který tvoří kovalentní vazbu s cysteinovým reziduem v aktivním místě BTK, což vede k trvalé inaktivaci BTK. Terapeutický účinek remibrutinibu u CSU je dosažen inhibicí degranulace mastocytů a bazofilů, včetně uvolnění histaminu a dalších mediátorů zánětu, zprostředkovanou patogenním IgE nebo IgG namířeným proti receptoru FcεRI nebo IgE.
Farmakodynamické účinky
Srdeční elektrofyziologie
Vliv remibrutinibu na prodloužení QTc intervalu byl predikován pomocí analýzy koncentrace-QTc (concentration-QTc analysis). Horní hranice 90% intervalu spolehlivosti pro předpokládanou průměrnou změnu hodnot QTcF byla nižší než 10 ms při očekávané Cmax při supraterapeutických expozicích. Proto se při terapeutickém dávkování remibrutinibu neočekává žádné klinicky významné prodloužení QTcF intervalu.
Klinická účinnost a bezpečnost
Klinická bezpečnost a účinnost remibrutinibu byly hodnoceny ve dvou identických multicentrických, randomizovaných, dvojitě zaslepených a placebem kontrolovaných studiích fáze III (REMIX-1 a REMIX-2) u dospělých pacientů s nedostatečně kontrolovanou CSU navzdory léčbě H1 antihistaminiky druhé generace.
Ve studiích REMIX-1 a REMIX-2 byli pacienti randomizováni v poměru 2:1 tak, aby dostávali buď remibrutinib v dávce 25 mg nebo placebo dvakrát denně perorálně po dobu 24 týdnů v dvojitě zaslepeném léčebném období a pokračovali ve 28týdenním otevřeném léčebném období, během kterého všichni pacienti dostávali remibrutinib v dávce 25 mg dvakrát denně.
Do studií REMIX-1 a REMIX-2 bylo zařazeno celkem 925 dospělých pacientů s diagnózou CSU, která byla nedostatečně kontrolovaná navzdory léčbě standardní dávkou H1 antihistaminik druhé generace, což bylo definováno přítomností svědění a výskytem pomfů po dobu ≥ 6 týdnů. Všichni pacienti museli mít týdenní skóre závažnosti projevů kopřivky (UAS7; urticaria activity score) ≥ 16 (rozmezí 0-42), týdenní skóre závažnosti svědění (ISS7; itch severity score) ≥ 6 (rozmezí 0-21) a týdenní skóre výskytu pomfů (HSS7; hives severity score) ≥ 6 (rozmezí 0-21) po dobu 7 dnů před randomizací. Kromě toho, že všichni pacienti dostávali stabilní dávku H1 antihistaminika druhé generace (základní terapie), bylo pacientům umožněno užívat další H1 antihistaminikum druhé generace podle potřeby (záchranná terapie) v dávkách až čtyřnásobně vyšších než standardní dávka. Pacienti byli z těchto studií vyloučeni, pokud měli záznam o klinicky významném kardiovaskulárním onemocnění, významné riziko krvácení, poruchy srážlivosti krve, probíhající, chronickou nebo rekurentní infekci, chronické nebo akutní onemocnění jater s prokázanou probíhající hepatitidou C nebo B, onemocnění ledvin v anamnéze, gastrointestinální krvácení v anamnéze nebo malignitu v anamnéze v posledních 5 letech.
Demografické údaje a výchozí charakteristiky byly obecně dobře vyváženy ve všech skupinách. Ve studii REMIX-1 byl medián věku 45 let (rozmezí 18-79 let), přičemž 9,6 % pacientů bylo ve věku ≥ 65 let a 68,3 % byly ženy; ve studii REMIX-2 byl medián věku 41 let (rozmezí 18-81 let), přičemž 7,7 % pacientů bylo ve věku ≥ 65 let a 65,3 % byly ženy. Ve studii REMIX-1 měli pacienti průměrnou hodnotu UAS7 30,28 a průměrné hodnoty ISS7 14,59 a HSS7 15,69; ve studii REMIX-2 měli pacienti průměrnou hodnotu UAS7 29,99 a průměrné hodnoty ISS7 14,15 a HSS7 15,84. Na začátku studií mělo 63,4 % (REMIX-1) a 59,1 % (REMIX-2) pacientů těžký průběh onemocnění (UAS7 ≥ 28) a 35,1 % (REMIX-1) a 38,7 % (REMIX-2) pacientů mělo středně těžký průběh onemocnění (UAS7 > 16 a < 28). Ve studii REMIX-1 bylo 51,7 % pacientů s angioedémem v anamnéze, ve studii REMIX-2 bylo takových pacientů 46,6 %. Žádnou biologickou léčbu cílenou proti IgE dosud neužívalo 68,1 % pacientů ve studii REMIX-1 a 69,2 % pacientů ve studii REMIX-2. Nejčastěji používanou biologickou léčbou cílenou proti IgE byl omalizumab (19,5 % ve studii REMIX-1 a 19,0 % ve studii REMIX-2).
Hlášená průměrná doba trvání CSU při zařazení do studie byla napříč léčebnými skupinami 6,6 let ve studii REMIX-1 a 5,2 let ve studii REMIX-2, přičemž 39,4 % pacientů (REMIX-1) a 29,5 % pacientů (REMIX-2) mělo dobu trvání CSU > 5 let.
Primární cílový parametr pivotních studií byl:
- absolutní změna od počáteční hodnoty UAS7 ve 12. týdnu.
Sekundární cílové parametry pivotních studií byly:
- absolutní změna od počátečních hodnot ISS7 a HSS7 ve 12. týdnu
- podíl pacientů, kteří dosáhli dobře kontrolovaného onemocnění (UAS7 ≤ 6) ve 2. a 12. týdnu
- podíl pacientů, kteří dosáhli úplné absence svědění a výskytu pomfů (UAS7 = 0) ve 12. týdnu
podíl pacientů, kteří dosáhli skóre DLQI (dermatologický index kvality života) = 0-1 (ano/ne)
ve 12. týdnu
- počet týdnů s trvalou kontrolou aktivity onemocnění (UAS7 ≤ 6) až do 12. týdne
- počet týdnů bez angioedému (týdenní skóre aktivity angioedému [AAS7; angioedema activity score] = 0) až do 12. týdne.
Klinická odpověď
V obou studiích REMIX-1 i REMIX-2 byly splněny primární a všechny sekundární cílové parametry a bylo prokázáno statisticky a klinicky významné zlepšení svědění a výskytu pomfů u pacientů léčených remibrutinibem ve srovnání s pacienty, kteří užívali placebo. Výsledky jsou uvedeny v tabulce 2 a na obrázku 1.
Tabulka 2 Výsledky účinnosti ve studiích REMIX-1 a REMIX-2 ve 12. týdnua,b
| REMIX-1 | REMIX-2 | |||
Remibrutinib (n = 309) | Placebo (n = 153) | Remibrutinib (n = 297) | Placebo (n = 153) | |
| Změna od počáteční hodnoty UAS7 ve 12. týdnu | ||||
| Průměr LS (SE) CFB | -20,02 (0,716) | -13,79 (0,980) | -19,41 (0,702) | -11,73 (0,948) |
| Rozdíl průměru LS (SE) CFB oproti placebu | -6,22 (1,136) | -7,68 (1,136) | ||
| 95% CI pro rozdíl | -8,45; -4,00 | -9,91; -5,46 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Změna od počáteční hodnoty ISS7 ve 12. týdnu | ||||
| Průměr LS (SE) CFB | -9,52 (0,343) | -6,89 (0,470) | -8,95 (0,335) | -5,72 (0,454) |
| Rozdíl průměru LS (SE) CFB oproti placebu | -2,63 (0,544) | -3,23 (0,545) | ||
| 95% CI pro rozdíl | -3,70; -1,56 | -4,29; -2,16 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Změna od počáteční hodnoty HSS7 ve 12. týdnu | ||||
| Průměr LS (SE) CFB | -10,47 (0,401) | -6,86 (0,548) | -10,47 (0,394) | -6,00 (0,531) |
| Rozdíl průměru LS (SE) CFB oproti placebu | -3,61 (0,635) | -4,47 (0,634) | ||
| 95% CI pro rozdíl | -4,85; -2,36 | -5,71; -3,23 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Podíl pacientů s UAS7 ≤ 6 ve 2. týdnu | ||||
| n (%) | 104 (33,7) | 5 (3,3) | 89 (30,0) | 9 (5,9) |
| Rozdíl mezi léčbou a placebem | 30,20 | 24,55 | ||
| (95% CI) | 24,30; 36,10 | 18,31; 30,80 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Podíl pacientů s UAS7 ≤ 6 ve 12. týdnu | ||||
| n (%) | 154 (49,8) | 38 (24,8) | 139 (46,8) | 30 (19,6) |
| Rozdíl mezi léčbou a placebem | 25,44 | 27,61 | ||
| (95% CI) | 16,48; 34,39 | 19,14; 36,08 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Podíl pacientů s UAS7 = 0 ve 12. týdnu | ||||
| n (%) | 96 (31,1) | 16 (10,5) | 83 (27,9) | 10 (6,5) |
| Rozdíl mezi léčbou a placebem | 20,55 | 21,60 | ||
| (95% CI) | 13,35; 27,75 | 15,10; 28,10 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Podíl pacientů se skóre DLQI = 0-1 ve 12. týdnu | ||||
| n (%) | 120 (39,0) | 34 (22,2) | 106 (35,7) | 28 (18,3) |
| Rozdíl mezi léčbou a placebem | 17,65 | 18,21 | ||
| (95% CI) | 9,14; 26,16 | 9,96; 26,45 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| REMIX-1 | REMIX-2 | |||
Remibrutinib (n = 309) | Placebo (n = 153) | Remibrutinib (n = 297) | Placebo (n = 153) | |
| Kumulativní počet týdnů s UAS7 ≤ 6 v době od výchozího stavu do 12. týdne | ||||
| Průměr LS (SE) | 5,17 (0,414) | 1,92 (0,241) | 4,50 (0,464) | 1,38 (0,216) |
| Poměr četnosti | 2,69 | 3,26 | ||
| (95% CI) | (2,01; 3,61) | (2,26; 4,71) | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Kumulativní počet týdnů s AAS7 = 0 v době od výchozího stavu do 12. týdne | ||||
| Průměr LS (SE) | 8,43 (0,274) | 6,72 (0,330) | 8,81 (0,308) | 6,68 (0,343) |
| Poměr četnosti | 1,25 | 1,32 | ||
| (95% CI) | (1,12; 1,41) | (1,17; 1,49) | ||
| p-hodnota | < 0,001 | < 0,001 | ||
Průměr LS: průměr nejmenších čtverců, SE: standardní chyba, CFB: změna od počáteční hodnoty, CI: interval spolehlivosti, p-hodnota: jednostranná p-hodnota, UAS7: týdenní skóre závažnosti projevů kopřivky, ISS7: týdenní skóre závažnosti svědění, HSS7: týdenní skóre výskytu pomfů, DLQI: dermatologický index kvality života, AAS7: týdenní skóre aktivity angioedému. a Všechny cílové parametry s nominální jednostrannou hodnotou p< 0,001 b Jeden cílový parametr od 2. týdne (všechny ostatní cílové parametry jsou od 12. týdne) | ||||
Obrázek 1 Průměrná změna UAS7 od počáteční hodnoty do 12. týdne ve studiích REMIX-1 a
REMIX-2 (pozorovaná data)
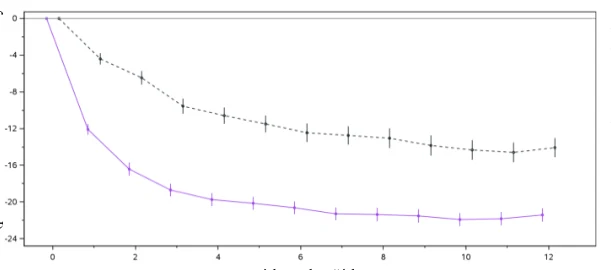
b.i.d. = dvakrát denně
Analýzy podskupin prokázaly konzistentní přínos léčby remibrutinibem oproti placebu napříč všemi podskupinami, včetně předchozí expozice biologické léčbě cílené proti IgE a celkové hladiny IgE.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Rhapsido u jedné nebo více podskupin pediatrické populace s CSU (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Remibrutinib je rychle absorbován a dosahuje Cmax v krvi přibližně za 1 hodinu po podání dávky u všech studovaných dávek (0,5 mg až 600 mg). Absorpce se považuje za téměř úplnou (86,9 %). Absolutní perorální biologická dostupnost je 33,8 %.
REMIX-2 změna
UAS
7
od
počáteční
hodnoty
(průměr s úsečkou směrodatné chyby) 
týdny od počátku 
Remibrutinib 25 mg b.i.d. (n=297) 
Placebo (n=153) 
REMIX-1
změna
UAS
7
od
počáteční
hodnoty
(
pr
ůměr
s
úsečkou
směr
odatné
chyby
) 
týdny od počátku 
Remibrutinib 25 mg b.i.d. (n=309)
Placebo (n=153) 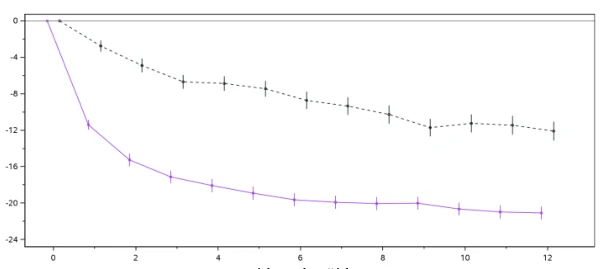 Vliv potravy
Jídlo s vysokým obsahem tuku zvýšilo AUC remibrutinibu o 33 % a snížilo Cmax remibrutinibu o 5 % ve srovnání s užitím remibrutinibu nalačno. Remibrutinib může být užíván s jídlem nebo bez jídla (viz bod 4.2).
Distribuce
Remibrutinib je snadno distribuován do krevních buněk v poměru krev/plazma 0,813. Vazba na plazmatické bílkoviny dosahuje 95,4 % bez závislosti na koncentraci. Na základě shromážděných údajů z populační farmakokinetické analýzy (PopPK) byl distribuční objem v ustáleném stavu 58 litrů (centrální kompartment) a 1 180 litrů (periferní kompartment).
Biotransformace
Remibrutinib je primárně metabolizován cytochromem CYP3A4 za vzniku 18 neaktivních metabolitů, všech v malém množství v oběhu. Remibrutinib byl nejvíce zastoupenou sloučeninou v krvi (16,7 %).
In vitro studie
In vitro metabolismus je převážně řízen cytochromem CYP3A4. Data in vitro ukázala, že remibrutinib je substrátem P-gp.
Eliminace
Remibrutinib má v ustáleném stavu průměrný eliminační poločas mezi 1-2 hodinami. Průměrná zdánlivá perorální clearance v ustáleném stavu (CLss/F) stanovená analýzou PopPK je 160 litrů/h. Po intravenózním podání dávky 100 mg [14C]-remibrutinibu byla radioaktivita (remibrutinib a metabolity) vyloučena stolicí v množství přibližně 72,9 % podané dávky a močí v množství přibližně 27,1 % podané dávky. Renální exkrece nezměněného remibrutinibu po perorálním podání byla nižší než 1 % dávky.
Linearita/nelinearita
Farmakokinetika remibrutinibu v ustáleném stavu je přibližně lineární při celkové denní dávce v rozmezí od 10 do 200 mg.
Farmakokinetické/farmakodynamické vztahy
Klinické farmakokinetické a farmakodynamické (PK/PD) údaje odhadovaly obsazenost BTK v krvi ≥ 96 % udržovanou po celý den při dávkování 25 mg remibrutinibu dvakrát denně.
Zvláštní populace
| Analýza PopPK ukázala, že věk (18-80 let), pohlaví (63,5 % ženy, 36,5 % muži), rasa/etnikum | |||
| (59,3 % neasijská populace, 8,8 % pevninští Číňané, 12,2 % Japonci a 19,7 % jiní Asijci) a tělesná | |||
| hmotnost (39-162 kg, průměr 74,8 kg) nemají klinicky významný vliv na farmakokinetiku | |||
| remibrutinibu. | |||
Porucha funkce ledvin
Vliv poruchy funkce ledvin na farmakokinetiku remibrutinibu nebyl hodnocen ve specializované studii. V analýze PopPK nebyl pozorován žádný klinicky významný vztah mezi testy funkce ledvin a farmakokinetikou remibrutinibu. V analýze PopPK bylo 19,3 % subjektů s lehkou poruchou funkce ledvin, 2,2 % subjektů se středně těžkou poruchou funkce ledvin a 0,1 % subjektů s těžkou poruchou funkce ledvin.
Porucha funkce jater
U subjektů s lehkou poruchou funkce jater (třída A dle Childa a Pugha) se Cmax remibrutinibu v rovnovážném stavu zvýšila 1,85násobně a AUC 2,15násobně, u subjektů se středně těžkou poruchou funkce jater (třída B dle Childa a Pugha) se Cmax zvýšila 1,65násobně a AUC 2,07násobně, a u subjektů s těžkou poruchou funkce jater (třída C dle Childa a Pugha) se Cmax zvýšila 1,99násobně a AUC 3,12násobně ve srovnání se subjekty s normální funkcí jater po perorální dávce 25 mg remibrutinibu dvakrát denně. U subjektů s poruchou funkce jater nedošlo k žádné změně ve vazbě remibrutinibu na proteiny ve srovnání se subjekty s normální funkcí jater (viz bod 4.2).
Pediatrická populace
Nebyly provedeny žádné farmakokinetické studie s remibrutinibem u pacientů mladších 18 let.
5.3 Předklinické údaje vztahující se k bezpečnosti
Remibrutinib inhiboval primární protilátkovou odpověď ve farmakologických studiích na hlodavcích a při hodnocení hemostázy prodloužil dobu krvácení z ocasu potkanů. Tato pozorování, která nastala při farmakologicky a klinicky významných expozicích, byla považována za související s účinky remibrutinibu na specifické funkce B-lymfocytů a krevních destiček. Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, kancerogenity a fototoxicity neodhalily žádné zvláštní riziko pro člověka.
Reprodukční toxicita
Ve studiích embryonálního a fetálního vývoje (EFD) na březích králících se objevil zvýšený výskyt externích malformací plodu (otevřené/zakalené oči, hypoplazie čelistí, hyperflexe předních končetin) a toxicity u matky (přechodné snížení příjmu potravy a nežádoucí klinické příznaky) při přibližně 141násobku maximální doporučené dávky pro člověka (MRHD) 25 mg dvakrát denně s bezpečnostní rezervou založenou na úrovni NOAEL (nejvyšší dávka bez pozorovaného nežádoucího účinku) při 23násobku MRHD 25 mg dvakrát denně na základě AUC. Považuje se za nepravděpodobné, že by nálezy na plodu byly sekundární k toxicitě u matky. U potkanů nebyl pozorován žádný vliv na EFD s bezpečnostní rezervou založenou na úrovni NOAEL při 126násobku na základě AUC v rovnovážném stavu ve srovnání s expozicí u člověka při MRHD.
Ve studii prenatálního a postnatálního vývoje (PPND) na potkanech vyvolal remibrutinib nežádoucí účinky u matek (úmrtnost a klinické známky toxicity, lehce prodloužená délka březosti) a potomstva až do prvního dne laktace (lehce vyšší průměrný počet mrtvě narozených, uhynulých nebo chybějících mláďat a menší průměrná velikost vrhu) s bezpečnostní rezervou založenou na úrovni NOAEL pro matky a potomky přibližně při 67násobku MRHD 25 mg dvakrát denně na základě AUC. Ve vývoji přeživších potomků do dospělosti nebyly zaznamenány žádné nežádoucí účinky.
Ve studii fertility na potkanech neovlivnil remibrutinib fertilitu samic nebo samců potkanů do maximální dosažitelné expozice při 79násobku a 15násobku MHRD 25 mg dvakrát denně na základě AUC.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Mannitol
Mikrokrystalická celulosa
Kopovidon
Sodná sůl kroskarmelosy
Natrium-stearyl-fumarát
Natrium-lauryl-sulfát
Potahová vrstva tablety
Polyvinylalkohol
Makrogol 4000
Mastek
Oxid titaničitý (E 171)
Žlutý oxid železitý (E 172)
Červený oxid železitý (E 172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí.
6.5 Druh obalu a obsah balení
Rhapsido je dodáván v PA/Al/PVC/Al (polyamid/hliník/polyvinylchlorid/hliník) blistrech s hliníkovou folií a je dostupný v balení obsahujícím 30, 60 nebo 180 potahovaných tablet.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/26/2024/001-003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Rhapsido