Souhrn údajů o přípravku (SPC) - OMIDRIA
1. NÁZEV PŘÍPRAVKU
Omidria 10 mg/ml + 3 mg/ml koncentrát pro roztok k nitroočnímu výplachu
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Čtyři ml koncentrátu pro roztok v injekční lahvičce obsahují phenylephrini hydrochloridum odpovídající phenylephrinum 40,6 mg (10,2 mg/ml) a ketorolacum trometamolum odpovídající ketorolacum 11,5 mg (2,88 mg/ml).
Po naředění v 500 ml roztoku k výplachu obsahuje 1 ml roztoku phenylephrinum 0,081 mg a ketorolacum 0,023 mg.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Koncentrát pro roztok k nitroočnímu výplachu.
Čirý bezbarvý až nažloutlý roztok s hodnotou pH 6,3 ± 0,3.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Omidria je indikován u dospělých k udržení intraoperační mydriázy, prevenci intraoperační miózy a snížení akutní pooperační bolesti očí při implantaci nitrooční čočky.
4.2 Dávkování a způsob podání
Přípravek Omidria musí být používán za kontrolovaných operačních podmínek kvalifikovaným očním chirurgem se zkušenostmi s implantací nitroočních čoček.
Dávkování
Doporučená dávka jsou 4,0 ml přípravku Omidria, koncentrátu pro roztok, naředěné v 500 ml roztoku k výplachu při použití k nitroočním výplachům postiženého oka během chirurgického výkonu.
Návod k naředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
Zvláštní populace
Starší pacienti
V klinických studiích byla hodnocena i starší populace. Úprava dávkování není nutná.
Porucha funkce ledvin nebo jater
U pacientů s poruchou funkce ledvin nebo jater nebyly s přípravkem Omidria provedeny žádné oficiální studie. Nepředpokládá se žádná úprava dávky ani zvláštní upozornění u pacientů s poruchou funkce ledvin nebo jater (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Omidria u dětí a dospívajících ve věku do 18 let nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Nitrooční podání (po naředění).
Pouze k jednorázovému použití.
Přípravek Omidria nebyl hodnocen bez použití standardních předoperačně podaných mydriatik a anestetik. Podle rozhodnutí ošetřujícího oftalmologa mohou být předoperačně podány oční kapky obsahující antibiotika, anestetika, kortikosteroidy, mydriatika a nesteroidní protizánětlivá léčiva (NSAID).
Před podáním léčivého přípravku
Před použitím musí být přípravek Omidria naředěn v 500 ml roztoku k výplachu. Pokyny k ředění viz bod 6.6.
Roztok k výplachu obsahující přípravek Omidria je určen k použití během chirurgického výkonu stejným způsobem, jako se používá standardní roztok k výplachu.
4.3 Kontraindikace
Hypersenzitivita na léčivé látky nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Pacienti s glaukomem s uzavřeným úhlem.
4.4 Zvláštní upozornění a opatření pro použití
Tento léčivý přípravek musí být před nitroočním podáním naředěn.
Přípravek Omidria je indikován k přidání do roztoku k výplachu používaného výhradně při implantaci nitrooční čočky.
Přípravek Omidria není indikován k použití bez ředění, k intravitreální injekci, obecnému topickému očnímu použití ani k systémovému použití mimo oko.
Bezpečnost a účinnost přípravku Omidria nebyly hodnoceny u pacientů s uveitidou nebo poraněním duhovky v anamnéze ani při užívání alfa-adrenergních antagonistů.
Při používání přípravku Omidria je třeba vzít v úvahu následující zvláštní upozornění a opatření týkající se topického očního použití fenylefrinu a ketorolaku:
Kardiovaskulární reakce
U pacientů byly při očním použití fenylefrinu hlášeny závažné kardiovaskulární reakce, včetně komorových arytmií a infarktů myokardu. Tyto příhody, z nichž byly některé fatální, se obvykle objevily u pacientů s preexistujícími kardiovaskulárními chorobami.
Po instilaci topického očního fenylefrinu byly hlášeny případy významného zvýšení krevního tlaku. Předpokládaná systémová expozice je minimální a přechodná, nicméně při léčbě pacientů s nedostatečně kontrolovanou hypertenzí je třeba opatrnosti. Riziko zvýšení krevního tlaku může být vyšší u pacientů, u nichž je nutný delší chirurgický výkon.
Před chirurgickým výkonem je třeba řešit hypertyreózu a nestabilní kardiovaskulární onemocnění. Zkřížená senzitivita
Existuje potenciální zkřížená senzitivita s kyselinou acetylsalicylovou, deriváty kyseliny fenyloctové a dalšími NSAID. V souvislosti s použitím ketorolaku ve formě očního roztoku byly u pacientů, u nichž je buď známa hypersenzitivita na kyselinu acetylsalicylovou/NSAID, nebo kteří mají v předchozí anamnéze astma, hlášeny případy bronchospasmu nebo exacerbace astmatu. U osob, které dříve vykázaly senzitivitu na tyto léčivé látky, proto používejte přípravek Omidria s opatrností.
Je známo, že při topickém očním použití fenylefrinu a ketorolaku se mohou vyskytnout kardiovaskulární reakce a reakce zkřížené senzitivity, pokud byly tyto látky použity v monoterapii v koncentracích vyšších, než je jejich koncentrace v přípravku Omidria.
Použití přípravku Omidria během implantace nitrooční čočky může vést k dočasnému zhoršení zraku. (viz bod 4.7).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Nitrooční metabolické interakce jsou nepravděpodobné, protože fenylefrin a ketorolak jsou z přední komory odstraněny výplachy během chirurgického výkonu a normálním oběhem nitrooční tekutiny po chirurgickém výkonu. Rozsah mydriatického účinku přípravku Omidria může být narušen u pacientů, kteří současně užívají léčivé přípravky ovlivňující velikost pupily, jako jsou opioidy (miotika) nebo nesedativní antihistaminika (mydriatika).
Současné používání fenylefrinu a atropinu může u některých pacientů zvýšit presorické účinky a navodit tachykardii. Fenylefrin může potencovat kardiovaskulární depresorické účinky některých inhalačních anestetik. Ve studii, která hodnotila farmakokinetiku přípravku Omidria, byla systémová expozice fenylefrinu i ketorolaku minimální a přechodná. Proto se neočekávají žádné interakce.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Přípravek Omidria není doporučen u žen, které mohou otěhotnět a nepoužívají antikoncepci.
Těhotenství
Údaje o podávání fenylefrin-hydrochloridu a/nebo ketorolak-trometamolu těhotným ženám jsou omezené nebo nejsou k dispozici. Přípravek Omidria se nedoporučuje podávat během těhotenství.
Kojení
Není známo, zda se fenylefrin vylučuje do lidského mateřského mléka. Ketorolak se po systémovém podání vylučuje do lidského mateřského mléka. Riziko pro kojené novorozence/děti nelze vyloučit. Přípravek Omidria nemá být používán v těhotenství a během kojení.
Fertilita
Údaje o účincích podávání fenylefrin-hydrochloridu a/nebo ketorolak-trometamolu na fertilitu u člověka jsou omezené nebo nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Omidria má výrazný vliv na schopnost řídit nebo obsluhovat stroje. Vzhledem k tomu, že po implantaci nitrooční čočky může u pacientů, u nichž byl podán přípravek Omidria, dojít k dočasnému zhoršení zraku, je třeba pacienty poučit, že nemají řídit ani obsluhovat stroje, dokud nebudou vidět jasně. Další podrobnosti týkající se možných poruch zraku uvádí bod 4.8.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Bezpečnostní profil přípravku Omidria vychází z údajů od 459 dospělých pacientů, které byly získány během klinického vývoje v randomizovaných kontrolovaných studiích. Nežádoucí účinky hlášené u pacientů, jimž byl podán přípravek Omidria, byly typické pro pooperační stav a většinou byly mírné až střední závažnosti a odezněly bez intervence nebo bez jakýchkoliv následků. Nejčastěji hlášenými nežádoucími účinky byly bolest oka (4,8 %), zánět přední komory (3,9 %), hyperemie spojivky (2,2 %), fotofobie (1,7 %), edém rohovky (1,3 %) a zánět (1,3 %). Každý z těchto účinků byl hlášen s podobnou frekvencí i u pacientů s placebem.
Po expozici přípravku Omidria v době po uvedení na trh, zejména ve Spojených státech amerických (USA), se vyskytlo jen velice málo případů podezření na nežádoucí účinky. Nejčastějšími nežádoucími účinky byl nízký počet případů edému rohovky; tyto případy byly většinou nezávažné a spontánně vymizely. Celkový bezpečnostní profil přípravku Omidria na trhu je podobný zkušenostem z klinických studií tohoto léčivého přípravku.
Tabulkový seznam nežádoucích účinků
Frekvence nežádoucích účinku jsou definovány následovně: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit).
| Třída orgánových systémů | Časté | Méně časté |
| Poruchy nervového systému | Bolest hlavy | |
| Poruchy oka | Bolest oka Zánět přední komory Hyperemie spojivky Edém rohovky Fotofobie | Oční diskomfort Zánět oka Podráždění oka Edém spojivky Onemocnění rohovky Mydriáza Rozmazané vidění Snížená zraková ostrost Sklivcové zákaly Svědění očí Bolest očních víček Pocit cizího tělesa v oku Oslnění Zvýšený nitrooční tlak |
| Gastrointestinální poruchy | Nauzea | |
| Celkové poruchy a reakce v místě aplikace | Zánět | Bolest |
Popis specifických nežádoucích účinků
Je známo, že při topickém očním použití fenylefrinu a ketorolaku se mohou vyskytnout kardiovaskulární reakce a reakce zkřížené senzitivity, pokud byly tyto látky použity v monoterapii v koncentracích vyšších, než je jejich koncentrace v přípravku Omidria.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě náhodné nitrokomorové injekce koncentrovaného roztoku je třeba přední komoru okamžitě vyprázdnit a vypláchnout standardním oftalmologickým roztokem k výplachu.
Systémové předávkování fenylefrinem může vést k rychlému zvýšení krevního tlaku. Může také vyvolat bolest hlavy, úzkost, nauzeu a zvracení a komorové arytmie. V případě předávkování fenylefrinem je doporučeno okamžité podání injekce rychle působícího alfa-adrenergního blokátoru, jako je fentolamin.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Oftalmologika, sympatomimetika, kromě antiglaukomatik, ATC kód: S01FB51
Mechanismus účinku
Fenylefrin a ketorolak v přípravku Omidria působí odlišnými mechanismy. Udržují intraoperační mydriázu, předcházejí intraoperační mióze a snižují akutní pooperační bolest.
Fenylefrin je agonista α1-adrenergních receptorů a působí jako mydriatikum kontrakci radiálního svalu duhovky a dilataci pupily s malou nebo žádnou cykloplegií. V cirkulaci spojivky a dalších cévách oka nastává vazokonstrikce takového rozsahu, jaký odpovídá expozici léčivému přípravku.
Ketorolak je nesteroidní protizánětlivé léčivo (NSAID), které inhibuje oba enzymy cyklooxygenázy (COX1 a COX2), zmírňuje bolest a zánět snížením tkáňové koncentrace prostaglandinů v tkáni, která je důsledkem chirurgického traumatu. Ketorolak může také sekundárně přispívat k prevenci chirurgicky navozené miózy díky inhibici syntézy prostaglandinů v důsledku chirurgického poranění oka nebo přímé mechanické stimulace duhovky.
Klinická účinnost a bezpečnost
Účinnost a bezpečnost přípravku Omidria byla hodnocena ve dvou randomizovaných multicentrických placebem kontrolovaných dvojitě maskovaných klinických studiích fáze III u 808 dospělých pacientů podstupujících implantaci nitrooční čočky. Věk populace ve studiích se pohyboval od 26 do 90 let (59 % žen, 41 % mužů; 80 % osob bílé rasy, 12 % osob černé rasy a 8 % osob jiné rasy). Devatenáct procent případů katarakty bylo stupně 2 nebo 3 dle nukleárního gradingu LOCS II. 53 % pacientů mělo hnědé duhovky, 28 % modré duhovky a 19 % duhovky jiné barvy.
Pacienti byli randomizováni k používání přípravku Omidria nebo placeba (1:1). Všichni pacienti byli léčeni standardizovanými předoperačně podanými topickými mydriatiky a anestetiky. Během celého chirurgického výkonu byl měřen průměr pupily. Pooperační bolest byla hodnocena pomocí samostatně vyplňované vizuální analogové škály (VAS) 0-100 mm.
Statistické hodnocení změny průměru pupily oproti vstupní hodnotě (mm) během chirurgického výkonu bylo provedeno pomocí Cochran-Mantel-Haenszelova (CMH) testu s úpravou na znáhodnění ve stratech. V 1. studii byl průměrný vážený rozdíl (Omidria – placebo) průměrné plochy pod křivkou (AUC) 0,58 mm [95 % interval spolehlivosti: 0,48; 0,68] (P < 0,0001). Ve 2. studii byl průměrný vážený rozdíl (Omidria – placebo) průměrné AUC dle CMH 0,59 mm [95 % interval spolehlivosti: 0,49; 0,69] (P < 0,0001).
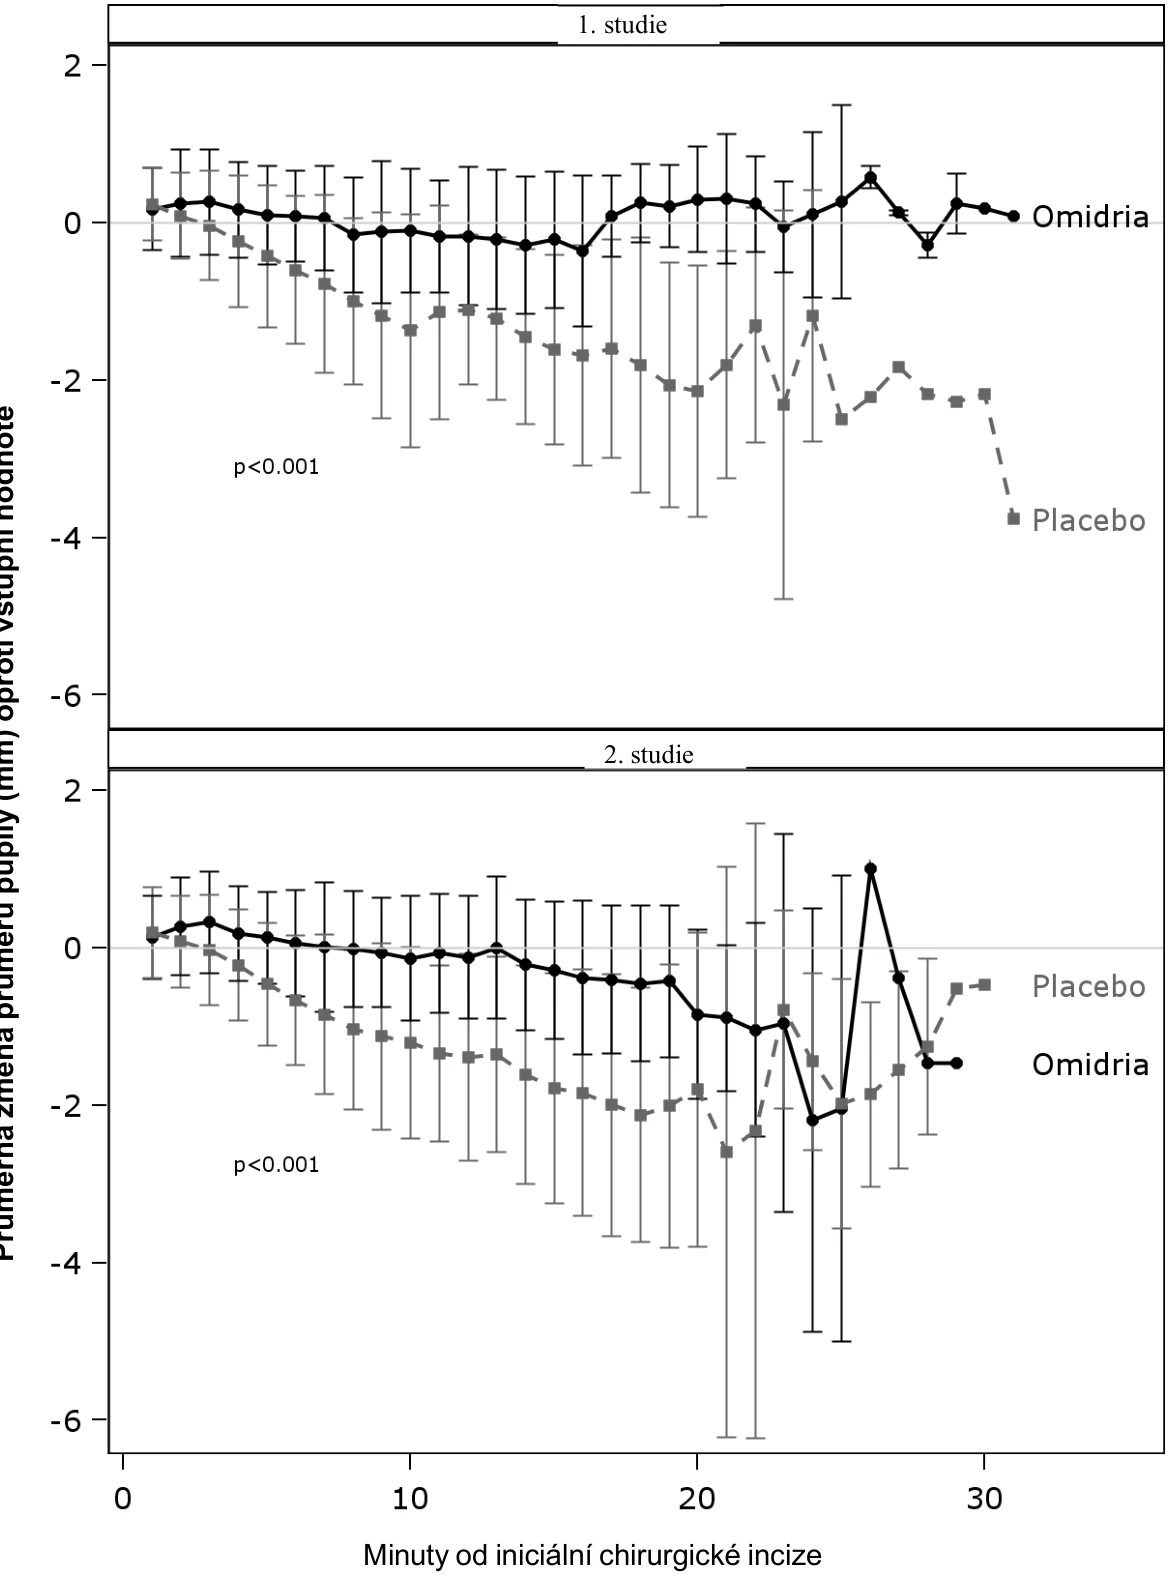
Ve skupině léčené přípravkem Omidria přetrvávala mydriáza, zatímco ve skupině s placebem došlo k progresivní konstrikci pupily (viz obrázek 1).
Obrázek 1: Intraoperační změna průměru pupily (mm) oproti vstupní hodnotě
Prevence miózy byla potvrzena v kategoriální analýze. V 1. studii měla v době odsátí hmoty kortexu průměr pupily < 6 mm pouze 4 % pacientů ve skupině s přípravkem Omidria v porovnání s 23 % pacientů ve skupině s placebem a konstrikci pupily ≥ 2,5 mm 3 % pacientů ve skupině s přípravkem Omidria v porovnání s 28 % pacientů ve skupině s placebem (p < 0,0001 v obou případech, chí- kvadrát test). Ve 2. studii měla při odsátí hmoty kortexu průměr pupily < 6 mm pouze 4 % pacientů ve skupině s přípravkem Omidria v porovnání s 23 % pacientů ve skupině s placebem a konstrikci pupily ≥ 2,5 mm 1 % pacientů ve skupině s přípravkem Omidria v porovnání s 27 % pacientů ve skupině s placebem (p < 0,0001, chí-kvadrát test).
| Placebo | Přípravek Omidria | |
Analyzovaný soubor (n) | N=201 (n=180) | N=201 (n=184) |
| Změna AUC průměru pupily (mm) během chirurgického výkonu oproti vstupní hodnotě (ko- primární cílový parametr) [průměr (SD)] | -0,5 (0,58) | 0,1 (0,41) |
| Průměr < 6 mm kdykoliv | 85 (47 %) | 19 (10 %) |
| Průměr < 6 mm při odsátí hmot kortexu | 41 (23 %) | 7 (4 %) |
| Konstrikce pupily ≥ 2,5 mm | 50 (28 %) | 6 (3 %) |
Analyzovaný soubor (n) | N=204 (n=200) | N=202 (n=195) |
| Změna AUC průměru pupily (mm) během chirurgického výkonu oproti vstupní hodnotě (ko- primární cílový parametr) [průměr (SD)] | -0,5 (0,57) | 0,1 (0,43) |
| Průměr < 6 mm kdykoliv | 76 (38 %) | 18 (9 %) |
| Průměr < 6 mm při odsátí hmot kortexu | 46 (23 %) | 8 (4 %) |
| Konstrikce pupily ≥ 2,5 mm | 53 (27 %) | 2 (1 %) |
Během prvních 10 až 12 hodin po chirurgickém výkonu bylo také prokázáno významné zmírnění bolesti oka. Statistické hodnocení bolesti určené podle 100 mm VAS bylo provedeno pomocí CMH testu s úpravou na znáhodnění ve stratech. V 1. studii byl průměrný vážený rozdíl (Omidria
- placebo) průměrné AUC dle CMH -5,20 mm [95 % interval spolehlivosti: -7,31, -3,09] (P < 0,001). Ve 2. studii byl průměrný vážený rozdíl (Omidria – placebo) průměrné AUC dle CMH -4,58 mm [95 % interval spolehlivosti: -6,92, -2,24] (P < 0,001).
| Placebo | Přípravek Omidria | |
Analyzovaný soubor (n) | N=201 (n=201) | N=201 (n=201) |
| AUC 12 hodinové bolest oka dle skóre VAS (ko- primární cílový parametr) [průměr±SD] | 9,2±12,9 | 4,1±8,07 |
| Subjekty s VAS = 0 po celou dobu | 28 (14 %) | 48 (24 %) |
| Subjekty s VAS ≥ 40 kdykoliv | 30 (15 %) | 13 (7 %) |
Analyzovaný soubor (n) | N=204 (n=202) | N=202 (n=202) |
| AUC 12hodinové bolest oka dle skóre VAS (ko- primární cílový parametr) [průměr±SD] | 8,9±15,19 | 4,3±8,75 |
| Subjekty s VAS = 0 po celou dobu | 41 (20 %) | 56 (28 %) |
| Subjekty s VAS ≥ 40 kdykoliv | 27 (13 %) | 16 (8 %) |
Histologické vyšetření v neklinických toxikologických studiích neprokázalo žádné účinky na rohovku související s léčbou a v klinických studiích s přípravkem Omidria nebyly pozorovány žádné nepříznivé účinky na nejlépe korigovanou zrakovou ostrost (BCVA). V průběhu klinických studií nebyl zjišťován počet endoteliálních buněk.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Omidria u jedné nebo více podskupin pediatrické populace u terapeutických výkonů na čočce (informace o použití u dětí viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Ve studii, která hodnotila farmakokinetiku přípravku Omidria, byla systémová expozice fenylefrinu i ketorolaku minimální a přechodná.
Absorpce
Detekovatelná plazmatická koncentrace fenylefrinu byla zjištěna pouze u jednoho ze 14 pacientů. Maximální koncentrace pozorovaná u tohoto pacienta byla 1,7 ng/ml a objevila se po instilaci topických předoperačně podaných kapek fenylefrinu ještě před expozicí přípravku Omidria.
Plazmatická koncentrace ketorolaku byla detekována u 11 ze 14 pacientů. Maximální zjištěná koncentrace ketorolaku byla 4,2 ng/ml.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje uváděné v literatuře týkající se jednotlivých složek přípravku Omidria získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, kancerogenního potenciálu a reprodukční a vývojové toxicity neodhalily žádné zvláštní riziko pro člověka.
Toxikologická studie s jednorázovou dávkou byla provedena u afrických zelených opic s expozicí očním roztokům k výplachu obsahujícím kombinaci fenylefrinu a ketorolaku použitým během implantace nitrooční čočky. Při podání kombinace fenylefrinu a ketorolaku v roztoku k výplachu o koncentraci až 7 200 µM fenylefrinu a 900 µM ketorolaku nebyly pozorovány žádné nežádoucí účinky související s lékem ani patologické nálezy. Tyto koncentrace jsou více než 10 krát vyšší než koncentrace každé z látek podávaných klinicky u pacientů léčených přípravkem Omidria.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Monohydrát kyseliny citronové,
dihydrát natrium-citrátu,
hydroxid sodný (k úpravě pH),
kyselina chlorovodíková (k úpravě pH),
voda pro injekci.
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Neotevřené: 5 roky
Po otevření musí být léčivý přípravek okamžitě naředěn.
Chemická a fyzikální stabilita po naředění byla prokázána na dobu 6 hodin při 25 ˚C. Spotřebujte do 6 hodin po naředění. Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, jsou doba a podmínky uchovávání po otevření před použitím v odpovědnosti uživatele.
6.4 Zvláštní opatření pro uchovávání
Neuchovávejte při teplotě nad 25 ºC.
Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem.
Po naředění: Uchovávejte při teplotě do 25 ˚C.
6.5 Druh obalu a obsah balení
Bezbarvá 5ml skleněná injekční lahvička třídy I se zátkou z butylové pryže a polypropylenovým odtrhovacím víčkem. Každá injekční lahvička je samostatně zabalená v krabičce.
Velikost balení: Vícečetné balení (1 balení po 10 ks) obsahuje 10 injekčních lahviček k jednorázovému použití.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Přípravek Omidria se připravuje k nitroočnímu výplachu naředěním 4,0 ml (obsahu jedné injekční lahvičky) koncentrátu pro roztok v 500 ml standardního oftalmologického roztoku k výplachu.
Je třeba dodržet následující pokyny:
- Injekční lahvičku je třeba vizuálně zkontrolovat, zda neobsahuje pevné částice. Použít lze pouze čirý, bezbarvý až nažloutlý koncentrát pro roztok bez viditelných částic.
- Za aseptických podmínek odeberte 4,0 ml koncentrátu pro roztok pomocí vhodné sterilní jehly.
- 4,0 ml koncentrátu pro roztok je třeba vstříknout do 500 ml vaku/lahve s roztokem k výplachu.
- Vak/lahev je třeba jemně převrátit, aby se roztok promísil. Roztok je nutné podat do 6 hodin od přípravy.
- Vak/lahev je nutné vizuálně zkontrolovat, zda neobsahuje pevné částice. Použít lze pouze čirý, bezbarvý roztok bez viditelných částic.
- Do připraveného roztoku k výplachu se nemají přidávat žádné jiné léčivé přípravky.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Rayner Surgical (Irsko) Limited
Mill Enterprise Hub
Newtown Link Road
Drogheda
A92 CD3D
Co. Louth
Irsko
Tel +353 12654985
fax +44 (0) 1903 751 470
E-mail: Pharma-ra@rayner.com
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/15/1018/001
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 28. července 2015
Datum obnovení: 23. července 2020
10. DATUM REVIZE TEXTU
03/2024
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky na adrese http://www.ema.europa.eu.
Další informace o léčivu OMIDRIA
Jak
se OMIDRIA
podává: nitrooční podání - koncentrát pro roztok k nitroočnímu výplachu
Výdej
léku: na lékařský předpis
Balení: Injekční lahvička
Velikost
balení: 10X4ML
Držitel rozhodnutí o registraci daného léku v České republice:
Omeros London Limited, Londýn
E-mail: medinfo@omeros.com