


Souhrn údajů o přípravku (SPC) - Nemluvio
1. NÁZEV PŘÍPRAVKU
Nemluvio 30 mg prášek a rozpouštědlo pro injekční roztok v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Nemluvio 30 mg prášek a rozpouštědlo pro injekční roztok v předplněném peru
Jedno předplněné pero k jednorázovému použití obsahuje po rekonstituci 30 mg nemolizumabu v jedné dávce 0,49 ml.
Nemolizumab je humánní monoklonální modifikovaná protilátka typu imunoglobulinu G (IgG) produkovaná ovariálními buňkami křečíka čínského pomocí rekombinantní DNA technologie.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok
Prášek pro injekční roztok: lyofilizovaný bílý prášek.
Rozpouštědlo pro injekční roztok: čirý, bezbarvý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Atopická dermatitida (AD)
Přípravek Nemluvio je indikován k léčbě středně těžké až těžké atopické dermatitidy u pacientů ve věku 12 let a starších, kteří jsou vhodnými kandidáty na systémovou léčbu.
Prurigo nodularis (PN)
Přípravek Nemluvio je indikován k léčbě dospělých se středně těžkým až těžkým prurigo nodularis, kteří jsou vhodnými kandidáty na systémovou léčbu.
4.2 Dávkování a způsob podání
| Léčba nemolizumabem má být zahájena a probíhat pod dohledem lékaře se zkušenostmi v |
diagnostice
| a léčbě onemocnění, pro které je nemolizumab indikován. |
Dávkování
Atopická dermatitida (AD)
Doporučená dávka je:
Počáteční dávka 60 mg (dvě injekce po 30 mg), následovaná dávkou 30 mg podávanou každé
4 týdny (Q4W)
- Po 16 týdnech léčby je u pacientů, kteří dosáhnou klinické odpovědi, doporučená udržovací dávka 30 mg každých 8 týdnů (Q8W).
Nemolizumab lze používat s lokálními kortikosteroidy nebo bez nich. Lze používat lokální inhibitory kalcineurinu, ale ty mají být vyhrazeny pouze pro problémové oblasti, jako je obličej, krk, intertriginózní a genitální oblasti. Jakékoli použití lokálních léků má být postupně omezováno a následně ukončeno, když se onemocnění dostatečně zlepší.
U pacientů, u kterých po 16 týdnech léčby atopické dermatitidy nedošlo k žádné odpovědi, je třeba zvážit ukončení léčby. Někteří pacienti s počáteční částečnou odpovědí se mohou při léčbě pokračující po 16. týdnu dále zlepšit.
Po dosažení klinické odpovědi je doporučená udržovací dávka nemolizumabu 30 mg každých 8 týdnů.
Prurigo nodularis (PN)
Doporučená počáteční dávka pro pacienty s tělesnou hmotností < 90 kg je dávka 60 mg (dvě injekce po 30 mg), následovaná dávkou 30 mg podanou každé 4 týdny (Q4W).
Doporučená počáteční dávka pro pacienty s tělesnou hmotností ≥ 90 kg je dávka 60 mg (dvě injekce po 30 mg), následovaná dávkou 60 mg každé 4 týdny (Q4W).
Pokračovat v léčbě za účelem udržení terapeutické odpovědi.
U pacientů, u kterých po 16 týdnech léčby prurigo nodularis nedošlo k žádné odpovědi na pruritus, je třeba zvážit ukončení léčby.
Vynechaná dávka
Pokud dojde k vynechání dávky, má být podána co nejdříve. Potom má být dávkování obnoveno v pravidelném plánovaném čase.
Speciální populace
Starší pacienti (≥ 65 let)
U starších pacientů se nedoporučuje žádná úprava dávkování (viz bod 5.2).
Porucha funkce jater a ledvin
U pacientů s poruchou funkce jater nebo ledvin není nutná žádná úprava dávkování (viz bod 5.2).
Pediatrická populace
Atopická dermatitida
Bezpečnost a účinnost nemolizumabu u dětí mladších 12 let a s tělesnou hmotností < 30 kg nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Prurigo nodularis
Bezpečnost a účinnost nemolizumabu u dětí ve věku do 18 let nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Subkutánní podání.
Subkutánní injekce má být podána do přední horní části stehen nebo břicha, přičemž je nutné se vyhnout oblasti 5 cm kolem pupku. Injekci do horní části paže má podávat pouze pečovatel nebo zdravotnický pracovník.
U následných dávek se doporučuje místa vpichu pro každou dávku pravidelně střídat. Nemolizumab se nemá injekčně aplikovat do kůže, která je citlivá, zanícená, oteklá, poškozená nebo jsou na ní modřiny, jizvy nebo otevřené rány.
Nemolizumab je určen k použití pod vedením zdravotnického pracovníka. Pacient si může aplikovat nemolizumab sám nebo jej může podávat pacientův pečovatel, pokud zdravotnický pracovník rozhodne, že je to vhodné. Před první injekcí mají být pacienti a/nebo pečovatelé v přípravě a podávání nemolizumabu řádně proškoleni podle návodu k použití na konci příbalové informace.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Hypersenzitivita
Byly hlášeny případy hypersenzitivity 1. typu, včetně angioedému. Pokud dojde k systémové hypersenzitivní reakci (okamžité nebo opožděné), je třeba podávání nemolizumabu okamžitě přerušit a zahájit vhodnou léčbu (viz bod 4.8).
Zhoršení astmatu (včetně snížení PEF)
V populaci pacientů s PN s preexistujícím astmatem bylo po zahájení léčby nemolizumabem hlášeno mírné až středně těžké zhoršení astmatu. Toto bylo pozorováno častěji u pacientů s tělesnou hmotností > 90 kg, kteří dostávali 60 mg nemolizumabu každé 4 týdny, ve srovnání s pacienty s tělesnou hmotností < 90 kg, kteří dostávali 30 mg nemolizumabu každé 4 týdny (viz bod 4.8).
Z klinických studií byli vyloučeni pacienti s exacerbací astmatu vyžadující hospitalizaci v předchozích 12 měsících, pacienti s nekontrolovaným astmatem během předchozích 3 měsíců a pacienti s aktuální anamnézou CHOPN a/nebo chronické bronchitidy. Nejsou k dispozici žádné informace o účinnosti nebo bezpečnosti nemolizumabu u těchto pacientů.
Očkování
Doporučuje se, aby pacienti před zahájením léčby absolvovali všechna očkování odpovídající věku v souladu se současnými doporučeními pro imunizaci. U pacientů léčených nemolizumabem je třeba se vyhnout souběžnému podání živých vakcín. Není známo, zda podání živých vakcín během léčby ovlivní bezpečnost nebo účinnost těchto vakcín. Imunitní odpovědi na neživou kombinovanou vakcínu proti tetanu, záškrtu a acelulární pertusi (TdaP) a meningokokovou polysacharidovou vakcínu byly hodnoceny (viz bod 4.5).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Živé vakcíny
Bezpečnost a účinnost souběžného podávání nemolizumabu s živými atenuovanými vakcínami nebyly studovány. Živé vakcíny se nemají podávat současně s nemolizumabem (viz bod 4.4).
Neživé vakcíny
Imunitní odpovědi na neživé vakcíny byly hodnoceny ve studii, ve které byli dospělí a dospívající pacienti s atopickou dermatitidou léčeni počáteční dávkou nemolizumabu 60 mg (dvě injekce po 30 mg) následovanou 30 mg podávanými jednou za 4 týdny (Q4W) po dobu 16 týdnů. Po 12 týdnech podávání nemolizumabu byli pacienti očkováni kombinovanou vakcínou proti tetanu, difterii a acelulární pertusi s vakcínou TdaP (závislá na T buňkách) a vakcínou proti meningokokovému polysacharidu (nezávislá na T buňkách) a imunitní odpovědi byly hodnoceny o 4 týdny později. Protilátkové odpovědi na obě neživé vakcíny nebyly souběžnou léčbou nemolizumabem negativně ovlivněny. Ve studii nebyly zaznamenány žádné nežádoucí interakce mezi neživými vakcínami a nemolizumabem. Proto mohou být pacienti dostávající nemolizumab souběžně očkováni inaktivovanými nebo neživými vakcínami (viz bod 4.4).
Interakce s cytochromem P450
Účinky nemolizumabu na farmakokinetiku midazolamu (substrát CYP3A4/5), warfarinu (substrát CYP2C9), omeprazolu (substrát CYP2C19), metoprololu (substrát CYP2D6) a kofeinu (substrát CYP1A2) byly hodnoceny v jedné studii u subjektů se středně těžkou až těžkou AD. Nebyly pozorovány žádné klinicky významné změny v expozici substrátům CYP450 v porovnání s dobou před léčbou nemolizumabem. Úprava dávky není zapotřebí.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání nemolizumabu těhotným ženám jsou omezené. Studie reprodukční toxicity na zvířatech nenaznačují přímé nebo nepřímé škodlivé účinky (viz bod 5.3). V rámci preventivních opatření je vhodnější vyhnout se používání nemolizumabu během těhotenství.
Kojení
Nejsou k dispozici žádné údaje o vylučování nemolizumabu do mateřského mléka. U lidí dochází k vylučování IgG protilátek do mléka během prvních několika dnů po porodu a brzy po porodu klesá na nízké koncentrace. V důsledku toho může během prvních několika dnů dojít k přenosu IgG protilátek na novorozence prostřednictvím mléka. V tomto krátkém období nelze vyloučit riziko pro kojené dítě. Potom má být nemolizumab v období kojení používán, pokud je to z klinického hlediska zapotřebí.
Fertilita
Studie na zvířatech neprokázaly žádné narušení fertility (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Nemluvio nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastějšími nežádoucími účinky při léčbě atopické dermatitidy a prurigo nodularis jsou hypersenzitivita typu I (1,1 %; zahrnuje kopřivku 1,0 % a angioedém 0,1 %) a reakce v místě vpichu (1,2 %) (viz bod 4.4). Při léčbě prurigo nodularis byly hlášeny další nežádoucí účinky, jako je bolest hlavy (7,0 %), atopická dermatitida (4,6 %), ekzém (3,8 %), numulární ekzém (3,5 %), povrchové plísňové infekce (3,0 %) a zhoršení astmatu (2,2 %).
Tabulkový seznam nežádoucích účinků
Tabulka 1 zahrnuje všechny nežádoucí účinky pozorované v klinických studiích, uvedené podle třídy orgánových systémů a frekvence, s použitím následujících kategorií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000). V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1: Seznam nežádoucích účinků
| Třída orgánového systému podle MedDRA | Frekvence | Nežádoucí účinky |
| Infekce a infestace | Časté | Povrchové plísňové infekce*# |
| Poruchy krve a lymfatického systému | Méně časté | Eozinofilie† |
| Poruchy imunitního systému | Časté | Hypersenzitivita I. typu (včetně kopřivky† a angioedému*) |
Poruchy nervového systému | Časté | Bolest hlavy* (včetně tenzní bolesti hlavy) |
| Respirační, hrudní a mediastinální poruchy | Časté | Zhoršení astmatu* (zahrnuje astma, sípot, snížení vrcholové výdechové rychlosti) |
| Poruchy kůže a podkožní tkáně | Časté Méně časté | Atopická dermatitida* Ekzém* Numulární ekzém* Bulózní pemfigoid§ |
| Celkové poruchy a reakce v místě aplikace | Časté | Reakce v místě injekce (zahrnuje erytém, pruritus, hematom†, bolest†, podráždění†, modřinu* a edém v místě injekce†) |
†Vyskytlo se ve studiích atopické dermatitidy
*Vyskytlo se ve studiích prurigo nodularis
#Povrchové plísňové infekce zahrnují: tinea corporis, tinea pedis, onychomykózu, plísňové infekce, tinea versicolor, tinea cruris, plísňové infekce kůže a plísňové infekce nohou §Z hlášení nežádoucích účinků po uvedení na trh
U atopické dermatitidy je dlouhodobá bezpečnost nemolizumabu dále hodnocena v otevřené prodloužené studii (ARCADIA LTE) po dobu až 200 týdnů léčby u dospělých a dospívajících se středně těžkou až těžkou AD. Průběžné údaje o bezpečnosti až do 104 týdnů byly obecně konzistentní s bezpečnostním profilem pozorovaným až do 16. týdne v pivotních studiích.
U prurigo nodularis je dlouhodobá bezpečnost nemolizumabu dále hodnocena v otevřené prodloužené studii (OLYMPIA LTE) po dobu až 184 týdnů léčby u dospělých se středně těžkým až těžkým PN. Průběžné údaje o bezpečnosti až do 100 týdnů byly obecně konzistentní s bezpečnostním profilem pozorovaným až do 16. týdne v pivotních studiích.
Popis vybraných nežádoucích účinků
Hypersenzitivita
U subjektů léčených nemolizumabem byly během klinických studií často pozorovány hypersenzitivní reakce typu 1 (reakce zprostředkované IgE), včetně mírné kopřivky a mírného obličejového (periokulárního) angioedému. Tyto reakce nevedly k ukončení léčby (viz bod 4.4).
Bolest hlavy
U pacientů s prurigo nodularis byla u pacientů léčených nemolizumabem (7,0 %) ve srovnání s pacienty léčenými placebem častěji hlášena bolest hlavy. Bolest hlavy byla v obou skupinách častěji pozorována u pacientek. Ve skupině s nemolizumabem byla bolest hlavy většinou mírná nebo středně těžká a nevedla k ukončení léčby.
Zhoršení astmatu
U pacientů s PN s preexistujícím astmatem (n = 51) došlo u 8 (15,7 %) pacientů ke zhoršení astmatu po zahájení léčby nemolizumabem, z nichž 5 mělo tělesnou hmotnost > 90 kg a dostávali 60 mg nemolizumabu každé 4 týdny. V populaci pacientů s PN s preexistujícím astmatem byla zhoršení astmatu 3krát častější u pacientů s tělesnou hmotností > 90 kg, kteří dostávali 60 mg nemolizumabu každé 4 týdny, než u pacientů s tělesnou hmotností < 90 kg, kteří dostávali 30 mg nemolizumabu každé 4 týdny.
Většina příhod zhoršení astmatu se objevila během prvních dvou měsíců od zahájení léčby a všechny byly hlášeny jako mírné nebo středně závažné. U většiny pacientů se během léčby vyskytla jediná příhoda zhoršení astmatu a příhoda vymizela standardní léčbou léky na astma (inhalátory) bez použití systémových steroidů. Žádný nevedl k trvalému přerušení léčby. Incidence zhoršení astmatu se nezvyšovala při dlouhodobé expozici nemolizumabu (až do 52. týdne) v otevřené dlouhodobé prodloužené studii PN.
Ekzematózní reakce
U pacientů s prurigo nodularis byly u pacientů léčených nemolizumabem ve srovnání s pacienty léčenými placebem častěji hlášeny ekzematózní reakce, jako je atopická dermatitida, numulární ekzém nebo ekzém: atopická dermatitida (4,6 %), ekzém (3,8 %) a numulární ekzém (3,5 %). Tyto ekzematózní reakce byly mírné nebo středně těžké. Atopická dermatitida vedla k ukončení podávání nemolizumabu u 2 (0,5 %) pacientů. U pacientů ve věku > 65 let byl vyšší výskyt ekzematózních reakcí.
Eozinofilie
Podíl pacientů s klinicky významným zvýšením eozinofilů (> 700 buněk/μl) byl 10,2 % v populaci AD (v počátečním období) a 5,5 % v populaci s PN. Těžká eozinofilie (> 5000 buněk/μl) nebyla pozorována u pacientů s AD léčených nemolizumabem v počátečním období léčby. Nežádoucí účinky eozinofilie byly hlášeny u 0,2 % pacientů s AD léčených nemolizumabem během počátečního léčebného období až do 16. týdne. Všechny příhody u subjektů s AD byly mírné intenzity a nebyly spojeny s klinickými příznaky. Žádná TEAE eozinofilie nevedla k přerušení léčby. Kromě jednoho případu eozinofilní kolitidy u subjektu s AD s jinými atopickými komorbiditami nebyly hlášeny žádné další eozinofilní poruchy.
Pediatrická populace
Atopická dermatitida
Dospívající (věk 12 až 17 let)
Bezpečnost nemolizumabu byla hodnocena u 176 pediatrických subjektů ve věku 12 až 17 let se středně těžkou až těžkou atopickou dermatitidou zařazených do studií ARCADIA 1 a ARCADIA 2. Bezpečnostní profil nemolizumabu u těchto subjektů byl až do 16. týdne podobný bezpečnostnímu profilu pozorovanému u dospělých s atopickou dermatitidou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Neexistuje žádná specifická léčba předávkování nemolizumabem. V případě předávkování má být pacient sledován s ohledem na jakékoli známky nebo příznaky nežádoucích účinků a má být okamžitě zahájena vhodná symptomatická léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Jiné dermatologické přípravky, látky k terapii dermatitidy, kromě kortikosteroidů, ATC kód: D11AH12
Mechanismus účinku
Nemolizumab je humanizovaná monoklonální protilátka IgG2, která inhibuje signální dráhu interleukinu‑31 (IL-31) selektivní vazbou na receptor alfa interleukinu-31 (IL-31 RA). IL-31 je přirozeně se vyskytující cytokin, který se podílí na pruritu, zánětu, epidermální dysregulaci a fibróze. Nemolizumab inhiboval reakce vyvolané IL-31 včetně uvolňování prozánětlivých cytokinů a chemokinů.
V klinických studiích atopické dermatitidy bylo zjištěno, že nemolizumab moduluje genovou expresi související s patofyziologií atopické dermatitidy, s primárním dopadem na procesy imunitního systému, a to tak, že snižuje zánětlivý a proliferativní profil specifických imunitních buněk (T-buněk a monocytů/makrofágů), aniž by to vedlo k imunosupresi.
V klinických studiích prurigo nodularis bylo zjištěno, že nemolizumab moduluje molekulární procesy související s patofyziologií prurigo nodularis, s dopadem na pruritus, zánět, epidermální diferenciaci a fibrózu.
Farmakodynamické účinky
Imunogenita
Odpovědi na protilátky proti léku (antidrug antibodies, ADA) obecně nebyly spojeny s dopadem na farmakokinetiku, účinnost ani bezpečnost.
Klinická účinnost a bezpečnost u atopické dermatitidy
Dospělí a dospívající s atopickou dermatitidou
Účinnost a bezpečnost nemolizumabu se souběžnou lokální základní léčbou byly hodnoceny ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných pivotních studiích (ARCADIA 1 a ARCADIA 2), do nichž bylo zařazeno celkem 1 728 subjektů ve věku 12 let a starších se středně těžkou až těžkou atopickou dermatitidou, která nebyla dostatečně kontrolována lokální léčbou. Závažnost onemocnění byla definována jako skóre celkového hodnocení zkoušejícím (Investigator’s Global Assessment, IGA) 3 (středně těžké) a 4 (těžké) při celkovém hodnocení atopické dermatitidy, skóre indexu plochy a závažnosti ekzému (Eczema Area and Severity Index, EASI) ≥ 16, minimální postižení plochy povrchu těla (body surface area, BSA) ≥ 10 % a skóre číselné hodnotící škály pro maximální pruritus (Peak Pruritus Numeric Rating Scale, PP NRS) ≥ 4.
Subjekty ve studiích dostávaly počáteční subkutánní injekce buď s 60 mg nemolizumabu, následované injekcemi s 30 mg nemolizumabu každé 4 týdny (Q4W), nebo odpovídající placebo. Souběžné nízce a/nebo středně silné TCS a/nebo TCI byly podávány ve skupinách s nemolizumabem a placebem po dobu nejméně 14 dnů před výchozím stavem a podávání pokračovalo v průběhu studie. Na základě aktivity onemocnění mohly být tyto souběžné léčby podle uvážení zkoušejícího lékaře postupně omezeny a/nebo ukončeny.
Subjekty, které v 16. týdnu dosáhly úspěchu ve skóre EASI-75 nebo IGA, pokračovaly do udržovacího období studie po dobu dalších 32 týdnů, aby se vyhodnotila udržovací odpověď dosažená v 16. týdnu. Respondéři na nemolizumab byli znovu randomizováni buď do skupiny s nemolizumabem v dávce 30 mg každé 4 týdny, nemolizumabem v dávce 30 mg každých 8 týdnů, nebo do skupiny s placebem každé 4 týdny (všechny skupiny pokračovaly v léčbě TCS/TCI). Subjekty randomizované v počátečním léčebném období do skupiny s placebem, které dosáhly v 16. týdnu stejné klinické odpovědi, pokračovaly v používání placeba každé 4 týdny. Nonrespondéři v 16. týdnu, subjekty, které během udržovacího období ztratily klinickou odpověď, a subjekty, které dokončily udržovací období, měly možnost být zařazeny do otevřené studie (ARCADIA LTE) a dostávat léčbu nemolizumabem 30 mg každé 4 týdny až do 200 týdnů.
Cílové parametry
Ve studiích ARCADIA 1 i ARCADIA 2 se hodnotily tyto primární cílové parametry:
Podíl subjektů s úspěchem ve skóre IGA (definovaným jako IGA 0 [čistá] nebo 1 [téměř čistá]
a ≥ 2bodové snížení oproti výchozímu stavu) v 16. týdnu
- Podíl subjektů s EASI-75 (≥ 75% zlepšení EASI oproti výchozímu stavu) v 16. týdnu
Klíčové sekundární cílové parametry zahrnovaly zlepšení PP NRS ≥ 4 oproti výchozímu stavu v 1., 2., 4. a 16. týdnu, PP NRS < 2 ve 4. a 16. týdnu, zlepšení číselné hodnotící škály pro poruchy spánku (Sleep Disturbance Numeric Rating Scale, SD NRS) ≥ 4 oproti výchozímu stavu v 16. týdnu, subjekty se zlepšením EASI-75 i PP NRS ≥ 4 oproti výchozímu stavu v 16. týdnu a subjekty s úspěchem ve skóre IGA i zlepšením PP NRS ≥ 4 oproti výchozímu stavu v 16. týdnu.
Výchozí charakteristiky
V těchto studiích bylo ve výchozím stavu 51,0 % subjektů mužského pohlaví, 79,9 % bělochů a průměrná hmotnost byla 75,0 kg. Průměrný věk byl 34,1 let, 15,4 % subjektů byli dospívající (12‑17 let) a 5,3 % bylo ve věku 65 let nebo starší. 70 % subjektů mělo výchozí skóre IGA 3 (středně těžká AD) a 30 % subjektů mělo výchozí skóre IGA 4 (těžká AD). Průměrné (SD) výchozí skóre EASI bylo 27,5 (10,5), výchozí týdenní průměr (SD) PP NRS byl 7,1 (1,5) (těžké svědění), průměrné (SD) týdenní výchozí SD NRS bylo 5,8 (2,2). Celkově 63,3 % subjektů podstoupilo jinou předchozí systémovou léčbu atopické dermatitidy.
Klinická odpověď
ARCADIA 1 a ARCADIA 2 – dospělí a dospívající – indukční období, 0. týden až 16. týden
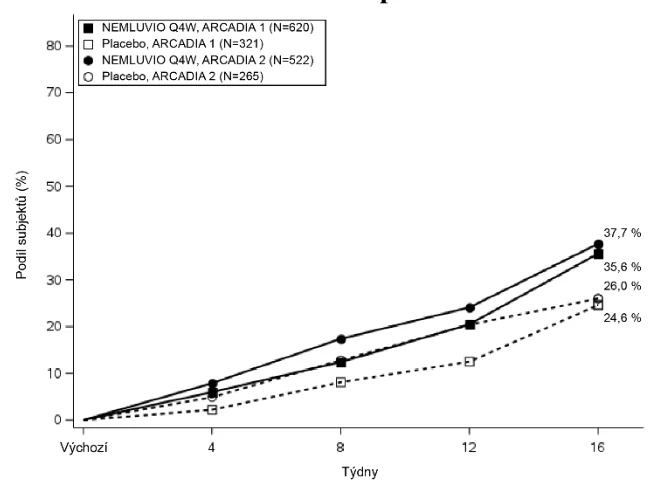
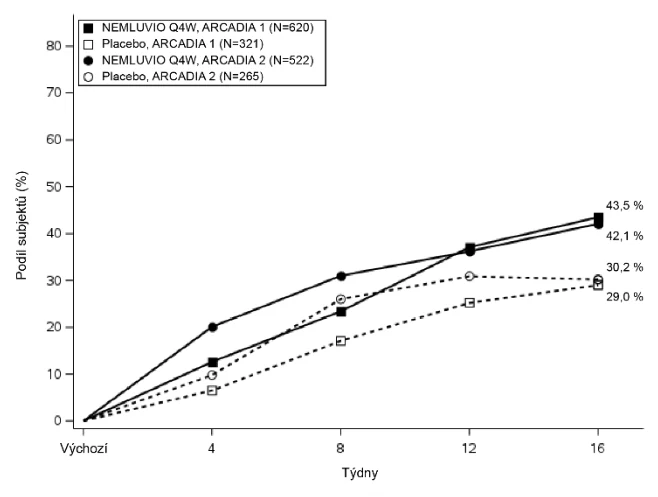
Nemolizumab byl statisticky významně lepší než placebo s ohledem na koprimární cílové parametry související s kůží – úspěch ve skóre IGA a EASI-75 během 16 týdnů (tabulka 2). Výsledky pro oba koprimární cílové parametry byly v populaci s těžkým pruritem (výchozí PP NRS ≥ 7) konzistentní.
Tabulka 2 – Výsledky účinnosti nemolizumabu (30 mg Q4W) se souběžným podáváním TCS/TCI ve studiích ARCADIA 1 a ARCADIA 2 v 16. týdnu
| ARCADIA 1 | ARCADIA 2 | |||
| Nemolizumab + TCS/ TCI | Placebo + TCS/TCI | Nemolizumab + TCS/ TCI | Placebo + TCS/TCI | |
| Počet randomizovaných subjektů a subjektů, kterým byla podána dávka (výchozí PP NRS ≥ 4) | 620 | 321 | 522 | 265 |
| % subjektů s IGA 0 nebo 1a | 35,6# | 24,6 | 37,7# | 26,0 |
| % subjektů s EASI-75a | 43,5* | 29,0 | 42,1# | 30,2 |
a Subjekty, které dostaly záchrannou léčbu nebo s chybějícími údaji, byly považovány za nonrespondéry *p-hodnota < 0,0001, #p-hodnota < 0,001
P-hodnota upravená podle strat vychází z testu CMH stratifikovaného podle PP NRS a skóre IGA ve výchozím stavu
Obrázek 1 – Podíl subjektů s úspěchem ve skóre IGA a EASI-75 od výchozího stavu do 16. týdne ve studiích ARCADIA 1 a ARCADIA 2
Obrázek 1a. Úspěch IGA Obrázek 1b. EASI-75
Významné zlepšení pruritu u subjektů léčených nemolizumabem ve studiích ARCADIA 1 a ARCADIA 2 ve srovnání s placebem na základě zlepšení PP NRS ≥ 4 a procentuální změny PP NRS od výchozího stavu bylo pozorováno od 1. týdne a bylo zachováno až do 16. týdne (tabulka 3 a obrázek 2). Výsledky byly v populaci s těžkým pruritem (výchozí PP NRS ≥ 7) konzistentní.
Tabulka 3 – Výsledky účinnosti na svědění u nemolizumabu při souběžném podávání TCS/TCI ve studiích ARCADIA 1 a ARCADIA 2 až do 16. týdne
| ARCADIA 1 | ARCADIA 2 | |||
| Nemolizumab + TCS/TCI | Placebo + TCS/TCI | Nemolizumab + TCS/ TCI | Placebo + TCS/TCI | |
| Počet randomizovaných subjektů a subjektů, kterým byla podána dávka (výchozí PP NRS ≥ 4)a | 620 | 321 | 522 | 265 |
| % subjektů se zlepšením PP NRS ≥ 4a | ||||
| V 1. týdnu | 4,7§ | 1,2 | 6,7* | 0,4 |
| V 2. týdnu | 17,7* | 3,1 | 16,9* | 1,9 |
| Ve 4. týdnu | 27,4* | 6,5 | 26,1* | 5,3 |
| V 16. týdnu | 42,7* | 17,8 | 41,0* | 18,1 |
| % subjektů s PP NRS < 2a | ||||
| Ve 4. týdnu | 16,0* | 3,7 | 15,9* | 2,6 |
| V 16. týdnu | 30,6* | 11,2 | 28,4* | 11,3 |
| Průměrná změna oproti výchozímu stavu (%) | ||||
| V 16. týdnu | -56,1* | -30,6 | -55,6* | -30,3 |
a Subjekty, které dostaly záchrannou léčbu nebo s chybějícími údaji, byly považovány za nonrespondéry *p-hodnota < 0,0001, §p-hodnota < 0,05
P-hodnota upravená podle strat vychází z testu CMH stratifikovaného podle PP NRS a skóre IGA ve výchozím stavu
Obrázek 2 – Podíl subjektů se zlepšením PP NRS o ≥ 4 oproti výchozímu stavu do 16. týdne ve studiích ARCADIA 1 a ARCADIA 2
U pacientů s tělesnou hmotností ≥ 90 kg nebyl v post-hoc analýze v každé z klíčových studií žádný rozdíl v protizánětlivé odpovědi (IGA 0 nebo 1 a EASI 75) v týdnu 16 mezi rameny s nemolizumabem a placebem, ačkoli účinek byl pozorován při snižování pruritu (PP NRS).
Číselná hodnotící škála pro poruchy spánku (SD NRS) je denní škála používaná subjekty k hlášení stupně narušení spánku související s atopickou dermatitidou. V 16. týdnu bylo pozorováno významné zlepšení poruch spánku ve srovnání s placebem (tabulka 4). Výsledky byly v populaci s těžkým pruritem (výchozí PP NRS ≥ 7) konzistentní.
Tabulka 4 – Účinnost na narušení spánku u nemolizumabu při souběžném podávání TCS/TCI ve studiích ARCADIA 1 a ARCADIA 2 v 16. týdnu
| ARCADIA 1 | ARCADIA 2 | |||
| Nemolizumab + TCS/TCI | Placebo + TCS/TCI | Nemolizumab + TCS/ TCI | Placebo + TCS/TCI | |
| Počet randomizovaných subjektů a subjektů, kterým byla podána dávka (výchozí PP NRS ≥ 4)a | 620 | 321 | 522 | 265 |
% subjektů se zlepšením SD NRS ≥ 4a Průměrná změna oproti výchozímu stavu (%) | 37,9* -64,6 | 19,9 -38,1 | 33,5* -59,7 | 16,2 -35,4 |
a Subjekty, které dostaly záchrannou léčbu nebo s chybějícími údaji, byly považovány za nonrespondéry *p-hodnota < 0,0001
P-hodnota upravená podle strat vychází z testu CMH stratifikovaného podle PP NRS a skóre IGA ve výchozím stavu
Dospívající s atopickou dermatitidou (věk 12 až 17 let)
Výsledky účinnosti ve studiích ARCADIA 1, ARCADIA 2 v 16. týdnu u pediatrických subjektů ve věku 12 až 17 let jsou uvedeny v tabulce 5. Výsledky u pediatrické populace subjektů byly obecně konzistentní s výsledky u dospělé populace subjektů. Výsledky pro koprimární a klíčové sekundární cílové parametry byly v populaci s těžkým pruritem (výchozí PP NRS ≥ 7) konzistentní. 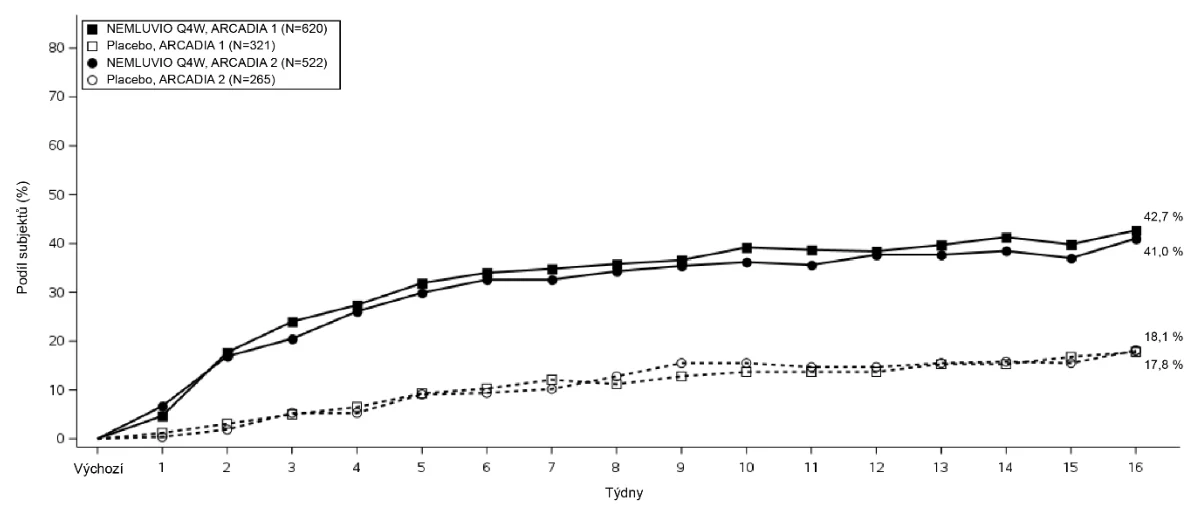
Tabulka 5 – Výsledky účinnosti nemolizumabu (30 mg Q4W) se souběžným podáváním TCS/TCI ve studiích ARCADIA 1 a ARCADIA 2 v 16. týdnu u pediatrických subjektů ve věku 12 až 17 let
| ARCADIA 1 A ARCADIA 2 | ||
Nemolizumab + TCS/TCI | Placebo + TCS/TCI | |
| Počet randomizovaných subjektů a subjektů, kterým byla podána dávka (výchozí PP NRS ≥ 4) | 179 | 90 |
| % subjektů s IGA 0 nebo 1 a | 48,9* | 34,4 |
| % subjektů s EASI-75 a | 53,4§ | 43,3 |
| % subjektů se zlepšením PP-NRS ≥ 4 a | 40,9# | 17,8 |
| % subjektů s PP NRS < 2 a | 30,1≠ | 6,7 |
| % subjektů se zlepšením SD NRS ≥ 4 a | 31,8∞ | 20,0 |
a Subjekty, které dostaly záchrannou léčbu nebo s chybějícími údaji, byly považovány za nonrespondéry ≠p-hodnota < 0,0001, #p-hodnota < 0,001, *p-hodnota < 0,05, ∞p-hodnota = 0,0591, §p-hodnota = 0,1824 P-hodnota upravená podle strat vychází z testu CMH stratifikovaného podle PP NRS a skóre IGA ve výchozím stavu
Dlouhodobá účinnost – dospělí a dospívající
Pro vyhodnocení dlouhodobé účinnosti bylo 1 901 pacientů, kteří dokončili požadované léčebné období v původních studiích fáze 2 nebo fáze 3 s přípravkem NEMLUVIO (n = 1 864), nebo nových dospívajících, kteří se dříve neúčastnili studie s přípravkem NEMLUVIO (n = 37), způsobilých k zařazení do otevřené studie a léčeno přípravkem NEMLUVIO (studie ARCADIA LTE). Průběžné údaje o účinnosti až do 104 týdnů ukazují 61,0 % (675/1 106) subjektů se skóre IGA 0/1 a 87,2 % (928/1 064) subjektů s EASI-75.
Až do týdne 104 nebyla zjištěna žádná nová bezpečnostní rizika.
ARCADIA 1 a ARCADIA 2 – dospělí a dospívající – udržovací období, 16. až 48. týden
Ve studiích ARCADIA 1 a ARCADIA 2 byla klinická odpověď u respondérů na nemolizumab (IGA 0/1 nebo EASI-75 v 16. týdnu) hodnocena mezi 16. týdnem a 48. týdnem. V udržovacím léčebném období bylo 507 respondérů na nemolizumab znovu randomizováno k nemolizumabu v dávce 30 mg Q4W, nemolizumabu v dávce 30 mg Q8W nebo placebu Q4W (vysazení nemolizumabu) se souběžným podáváním TCS/TCI. Sloučené výsledky účinnosti s popisnou analýzou pouze pro toto období v pivotních studiích (ARCADIA 1 a ARCADIA 2) s nemolizumabem ve
- 48. týdnu jsou uvedeny v tabulce 6.
Tabulka 6 –Výsledky sloučené účinnosti pro nemolizumab se souběžným podáváním TCS/TCI ve studiích ARCADIA 1 a ARCADIA 2 ve 48. týdnu
Nemolizumab + TCS/TCI Q4W n = 169 | Nemolizumab + TCS/TCI Q8W n = 169 | Placebo + TCS/TCI Q4W (vysazení nemolizumabu) n = 169 | |
| % subjektů s IGA 0 nebo 1a | |||
| 84,0 | 84,0 | 77,5 |
Rozdíl podílů upravený podle strat (%) 95% IS upravený podle strat | 61,5 11,8 (1,3; 22,3) | 60,4 10,7 (0,3; 21,0) | 49,7 |
| % subjektů s EASI-75a (95% IS) | |||
| 96,4 | 96,4 | 92,9 |
Rozdíl podílů upravený podle strat (%) 95% IS upravený podle strat | 76,3 12,4 (2,7; 22,0) | 75,7 11,8 (2,1; 21,5) | 63,9 |
a Subjekty, které dostaly záchrannou léčbu nebo s chybějícími údaji, byly považovány za nonrespondéry
Klinická účinnost a bezpečnost u dospělých s prurigo nodularis
Účinnost a bezpečnost nemolizumabu v monoterapii byly hodnoceny ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných pivotních studiích (OLYMPIA 1 a OLYMPIA 2), do nichž bylo zařazeno celkem 560 subjektů ve věku 18 let a starších se středně těžkým až těžkým prurigo nodularis. Závažnost onemocnění byla definována pomocí celkového hodnocení zkoušejícím (IGA) při celkovém hodnocení nodulů prurigo nodularis na stupnici závažnosti od 0 do 4. Subjekty zařazené do těchto dvou studií měly skóre IGA ≥ 3, silné svědění definované týdenním průměrem skóre na numerické hodnotící škále (PP-NRS) vrcholového pruritu ≥ 7 na stupnici od 0 do 10 a měly 20 nodulárních lézí nebo více. Studie OLYMPIA 1 a OLYMPIA 2 hodnotily účinek monoterapie nemolizumabem na známky a příznaky prurigo nodularis, cílící na zlepšení kožních lézí a pruritu v průběhu 16 týdnů. Studie OLYMPIA 1 měla 24týdenní léčebné období a studie OLYMPIA 2 16týdenní léčebné období.
V léčebné skupině s nemolizumabem dostávaly subjekty s tělesnou hmotností nižší než 90 kg subkutánní injekce nemolizumabu v dávce 60 mg (2 injekce po 30 mg) v 0. týdnu, následované injekcemi 30 mg každé 4 týdny, a subjekty s tělesnou hmotností 90 kg nebo více dostávaly subkutánní injekce nemolizumabu v dávce 60 mg (2 injekce po 30 mg) v 0. týdnu a každé 4 týdny.
Cílové parametry
Ve studiích OLYMPIA 1 i OLYMPIA 2 se hodnotily dva stejné primární cílové parametry:
- Podíl subjektů se zlepšením ≥ 4 oproti výchozímu stavu na číselné hodnotící škále pro maximální pruritus (PP NRS) v 16. týdnu
Podíl subjektů s úspěchem ve skóre IGA (definovaným jako IGA 0 [čistá] nebo 1 [téměř čistá]
a ≥ 2bodové zlepšení oproti výchozímu stavu) v 16. týdnu
Klíčové sekundární cílové parametry zahrnovaly zlepšení PP NRS ≥ 4 oproti výchozímu stavu ve
- 4. týdnu, PP NRS < 2 ve 4. a 16. týdnu, zlepšení číselné hodnotící škály pro poruchy spánku (SD NRS) ≥ 4 oproti výchozímu stavu ve 4. a 16. týdnu
Výchozí charakteristiky
V těchto studiích bylo ve výchozím stavu 59,6 % subjektů ženského pohlaví, 81,4 % bělochů, průměrná tělesná hmotnost byla 82,6 kg, průměrný věk byl 55,2 roku a 25,4 % subjektů bylo starších 65 let. Výchozí týdenní průměrné skóre PP NRS bylo průměrně (SD) 8,4 (0,9). Padesát osm (58) % subjektů mělo výchozí skóre IGA 3 (středně těžké PN) a 42 % subjektů mělo výchozí IGA 4 (těžké PN).
Klinická odpověď
Pivotní studie (OLYMPIA 1 a OLYMPIA 2) – 0. až 16. týden
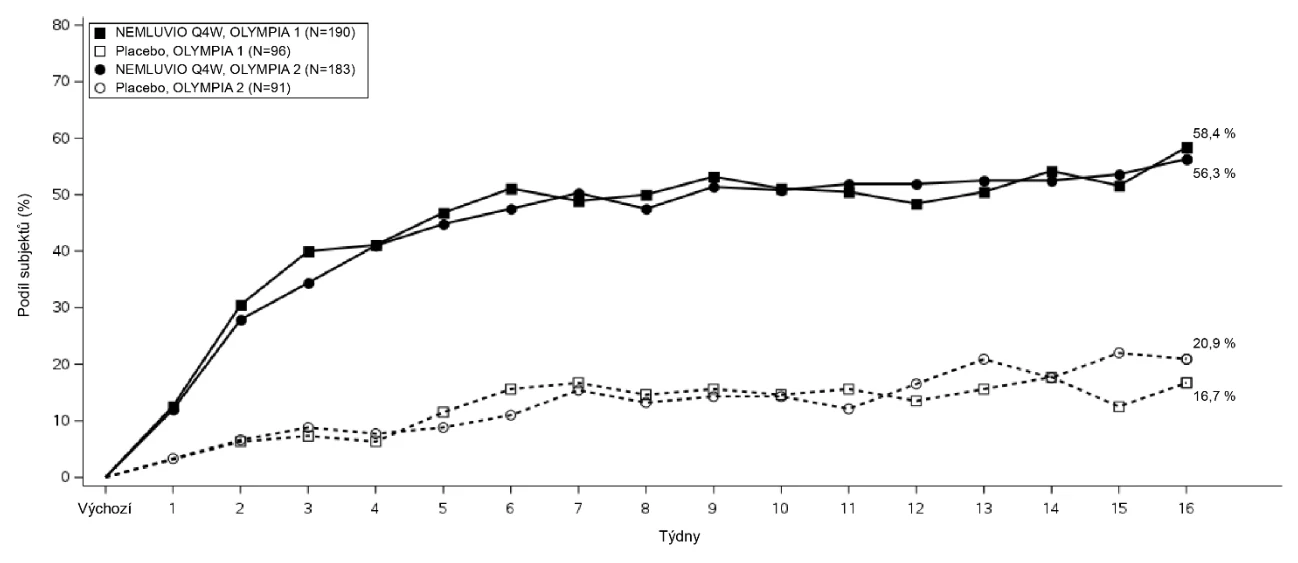
Výsledky pivotních studií hodnotících léčbu nemolizumabem ve studiích OLYMPIA 1 a OLYMPIA 2 jsou uvedeny v tabulce 7 a ukazují významné zlepšení u subjektů léčených nemolizumabem ve srovnání s placebem pro oba primární cílové parametry (obrázek 3 a obrázek 4).
Tabulka 7 – Výsledky účinnosti pro monoterapii nemolizumabem (Q4W) ve studiích OLYMPIA 1 a OLYMPIA 2
| OLYMPIA 1 | OLYMPIA 2 | |||
| Nemolizumab | Placebo | Nemolizumab | Placebo | |
| Počet randomizovaných subjektů | 190 | 96 | 183 | 91 |
| % subjektů se zlepšením PP NRS ≥ 4 oproti výchozímu stavua | ||||
| 41,1* | 6,3 | 41,0* | 7,7 |
| 58,4* | 16,7 | 56,3* | 20,9 |
| % subjektů s IGA 0 nebo 1 v 16. týdnua | 26,3# | 7,3 | 37,7* | 11 |
| % subjektů s PP NRS < 2 a | ||||
| 21,6* | 1,0 | 19,7* | 2,2 |
| 34,2* | 4,2 | 35,0* | 7,7 |
| % subjektů se zlepšením SD NRS ≥ 4 oproti výchozímu stavua | ||||
| 31,1* | 5,2 | 37,2* | 9,9 |
| 50,0* | 11,5 | 51,9* | 20,9 |
a Pokud subjekt dostal jakoukoli záchrannou léčbu, použije se strategie kompozitních proměnných, základní údaje při/po přijetí záchranné léčby jsou nastaveny jako nejhorší možná hodnota a odpověď je odvozena od hodnoty základních údajů. Subjekty s chybějícími výsledky jsou považovány za nonrespondéry. *p-hodnota < 0,0001, #p-hodnota = 0,0025 upravená podle strat pomocí randomizovaných stratifikačních proměnných (centrum analýzy a výchozí tělesná hmotnost (< 90 kg, ≥ 90 kg)
Obrázek 3 – Podíl subjektů s zlepšením PP-NRS ≥ 4 od výchozího stavu do 16. týdne
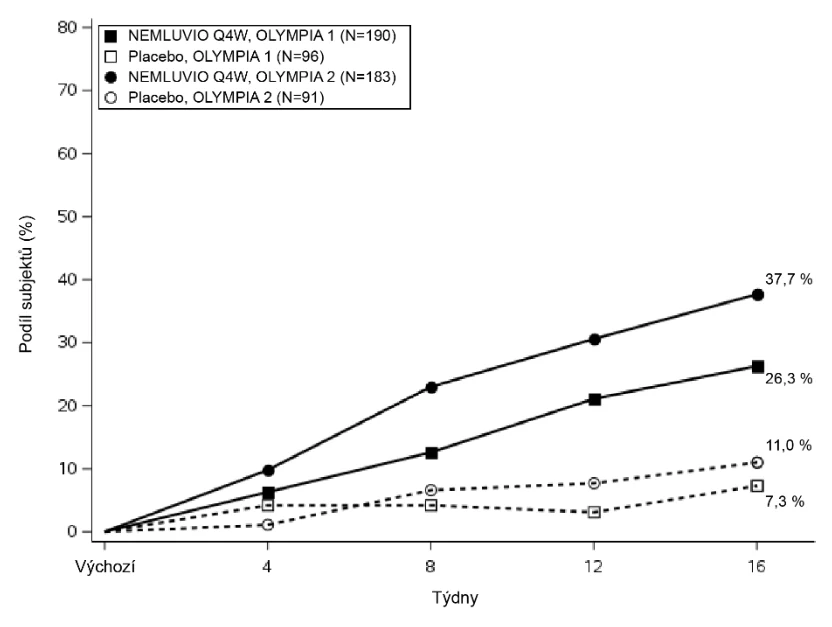
Obrázek 4 – Podíl respondérů IGA od výchozího stavu do 16. týdne
Dlouhodobá účinnost
Prurigo nodularis
Pro vyhodnocení dlouhodobé účinnosti bylo 508 pacientů, kteří dokončili požadované léčebné období v původních studiích fáze 2 nebo fáze 3 s přípravkem NEMLUVIO, způsobilých k zařazení do otevřené studie (OLYMPIA LTE). Průběžné údaje o účinnosti až do 100 týdnů ukazují 73,9 % (218/295) subjektů se skóre IGA 0/1 a 92,4 % (133/144) subjektů se zlepšením PP-NRS ≥ 4.
Až do týdne 100 nebyla zjištěna žádná nová bezpečnostní rizika.
Trvání léčebné odpovědi (OLYMPIA DURABILITY)
Za účelem vyhodnocení trvání léčebné odpovědi byla podskupina subjektů (n = 34) léčených nemolizumabem v otevřené studii (OLYMPIA LTE), které dosáhly skóre IGA 0 nebo 1 a zlepšení PP-NRS o 4 body oproti výchozí hodnotě z úvodní studie v 52. týdnu, randomizována do studie OLYMPIA DURABILITY k podávání nemolizumabu nebo placeba po dobu až 24 týdnů.
Subjekty, které pokračovaly v léčbě nemolizumabem, měly nižší riziko relapsu než subjekty randomizované k placebu – ve 24. týdnu činil podíl relapsů 16,7 % (3 z 18 subjektů) oproti 75,0 % (12 z 16 subjektů).
Nebyla identifikována žádná nová bezpečnostní rizika.
5.2 Farmakokinetické vlastnosti
Absorpce
Po počáteční subkutánní dávce 60 mg u pacientů s AD a PN dosáhl nemolizumab maximální odhadnuté průměrné (SD) koncentrace (Cmax) 6,7 (2,20) μg/ml pro populační farmakokinetiku (PK) přibližně 6 dní po podání dávky.
V populační PK analýze u subjektů s atopickou dermatitidou byly po více dávkách odhadované průměrné (SD) minimální koncentrace nemolizumabu v ustáleném stavu 2,63 (1,27) μg/ml pro 30 mg podávaných Q4W a 0,74 (0,44) μg/ml pro 30 mg podávaných Q8W.
V populační PK analýze u subjektů s prurigo nodularis byly po více dávkách odhadované průměrné (SD) minimální koncentrace nemolizumabu v ustáleném stavu 3,04 (1,23) μg/ml u pacientů s tělesnou hmotností < 90 kg pro 30 mg podávaných Q4W a 3,66 (1,63) μg/ml u pacientů s tělesnou hmotností ≥ 90 kg pro 60 mg podávaných Q4W.
U populace s atopickou dermatitidou i prurigo nodularis bylo dosaženo koncentrací nemolizumabu v ustáleném stavu do 4. týdne po nasycovací dávce 60 mg a do 12. týdne bez sytící dávky.
Nasycovací dávka je navržena pro subjekty s PN s tělesnou hmotností < 90 kg. U subjektů s tělesnou hmotností ≥ 90 kg však není navržena žádná nasycovací dávka, protože dávka 60 mg byla dostatečná k dosažení podobných koncentrací nemolizumabu v ustáleném stavu jako u dávky 30 mg (s nasycovací dávkou 60 mg) po druhé dávce (v 8. týdnu).
Distribuce
Na základě populační PK analýzy byl zdánlivý distribuční objem (V/F) 7,67 l.
Biotransformace
Specifické studie metabolismu nebyly provedeny, protože nemolizumab je protein. Očekává se, že nemolizumab bude metabolizován katabolickými cestami na malé peptidy.
Eliminace
Očekává se, že nemolizumab bude degradován stejným způsobem jako endogenní IgG. V populační PK analýze byl terminální eliminační poločas (SD) nemolizumabu odhadnut na 18,9 (4,96) dnů a zdánlivá systémová clearance (Cl/F) byla odhadnuta na 0,26 l/den.
Linearita/nelinearita
Po jednorázové dávce vykázal nemolizumab lineární farmakokinetiku s expozicemi narůstajícími úměrně dávce mezi 0,03 a 3 mg/kg.
Po více dávkách se systémová expozice nemolizumabu zvyšovala přibližně úměrně dávce v celém rozsahu subkutánních dávek až na 30 mg. Při subkutánní dávce 60 mg došlo k mírnému poklesu biologické dostupnosti o 9 %.
Speciální populace
Pohlaví, věk a etnický původ
Pohlaví, věk (rozmezí 12 až 85 let u AD a 18 až 84 let u PN) a etnický původ neměly na farmakokinetiku nemolizumabu klinicky významný vliv.
Porucha funkce jater
U nemolizumabu jako monoklonální protilátky se nepředpokládá významná jaterní eliminace. Nebyly provedeny žádné klinické studie hodnotící účinek poruchy funkce jater na farmakokinetiku nemolizumabu. Nebylo zjištěno, že by lehká až středně těžká porucha funkce jater ovlivnilo farmakokinetiku nemolizumabu stanovenou populační PK analýzou. O pacientech s těžkou poruchou funkce jater nejsou k dispozici žádné údaje.
Porucha funkce ledvin
U nemolizumabu jako monoklonální protilátky se nepředpokládá významná renální eliminace. Nebyly provedeny žádné klinické studie hodnotící účinek poruchy funkce ledvin na farmakokinetiku nemolizumabu. Populační PK analýza neidentifikovala lehkou nebo středně těžkou poruchu funkce ledvin jako klinicky významný vliv na systémovou expozici nemolizumabu. O pacientech s těžkou poruchou funkce ledvin jsou k dispozici velmi omezené údaje.
Tělesná hmotnost
U subjektů s vyšší tělesnou hmotností byla expozice nemolizumabu nižší.
Atopická dermatitida
Rozdíl v systémové expozici v důsledku tělesné hmotnosti neměl žádný klinicky významný dopad na účinnost. Úprava dávky na základě tělesné hmotnosti není nutná (viz bod 4.2).
Prurigo nodularis
Variabilita v systémové expozici v důsledku tělesné hmotnosti měla klinicky významný dopad na účinnost vzhledem ke kožním lézím podle hodnocení odpovědi IGA, ale nikoli na zlepšení pruritu a u subjektů s PN vyžaduje úpravu dávky (viz bod 4.2).
Pediatrická populace
Atopická dermatitida
V populační PK analýze nebyl odhadnut žádný klinicky významný rozdíl ve farmakokinetice nemolizumabu u pediatrických subjektů ve věku 12–17 let ve srovnání s dospělými. Úprava dávky se u této populace nedoporučuje.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání neodhalily žádné zvláštní riziko pro člověka.
Mutagenní potenciál nemolizumabu nebyl hodnocen, avšak neočekává se, že by monoklonální protilátky měnily DNA nebo chromozomy.
Studie karcinogenity nebyly u nemolizumabu provedeny. Vyhodnocení dostupných důkazů souvisejících s inhibicí IL-31 a toxikologických údajů u zvířat nenaznačuje karcinogenní potenciál.
U sexuálně zralých makaků jávských nebyly po dlouhodobé subkutánní léčbě nemolizumabem pozorovány žádné účinky na parametry plodnosti. Ve skupině matek léčených 25 mg/kg nemolizumabu každé dva týdnu od časné organogeneze po porod byl pozorován mírně zvýšený výskyt úmrtí potomků během časného postnatálního období. Expozice matek (AUC) byla 43násobně nebo 34násobně vyšší než expozice u člověka při maximální doporučené dávce u pacientů s AD nebo PN. Souvislost tohoto nálezu s nemolizumabem nelze vyloučit.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek pro injekční roztok
Sacharóza
Trometamol
Trometamol-hydrochlorid (k úpravě pH)
Arginin-hydrochlorid
Poloxamer 188
Rozpouštědlo
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto se tento léčivý přípravek nesmí mísit s jinými léčivými přípravky.
6.3 Doba použitelnosti
Nemluvio 30 mg prášek a rozpouštědlo pro injekční roztok v předplněném peru
3 roky
Po dokončení rekonstituce musí být přípravek Nemluvio uchovávaný při pokojové teplotě (do 25 °C) použit do 4 hodin, nebo zlikvidován.
Pokud je to nutné, lze krabičku obsahující předplněné pero vyjmout z chladničky a uchovávat při pokojové teplotě (do 25 °C) po dobu až 90 dnů. Datum vyjmutí z chladničky je nutné zaznamenat na vyznačené místo na krabičce. Nepoužívejte přípravek Nemluvio, pokud uplynula doba použitelnosti nebo pokud byl přípravek ponechán mimo chladničku déle než 90 dní (podle toho, co nastane dříve).
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte v původní krabičce, aby byl přípravek chráněn před světlem.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Nemluvio 30 mg prášek a rozpouštědlo pro injekční roztok v předplněném peru
Dvoukomorová zásobní vložka k jednorázovému použití z borosilikátového skla třídy 1 v automatickém injektoru s nasazenou jehlou z nerezové oceli.
Velikost balení: 1 předplněné pero, vícečetné balení obsahující 2 (2 balení po 1) předplněná pera, vícečetné balení obsahující 3 (3 balení po 1) předplněná pera.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Úplné pokyny pro podávání přípravku Nemluvio v předplněném peru jsou uvedeny na konci příbalové informace.
Přípravek Nemluvio musí být před rekonstitucí vyjmut z chladničky na dobu 30–45 minut.
Před rekonstitucí přípravek Nemluvio vizuálně zkontrolujte. Nepoužívejte, pokud prášek není bílý nebo pokud je tekutina zakalená nebo jsou viditelné částice. Před podáním zkontrolujte, zda je roztok čirý a bezbarvý až nažloutlý a zda neobsahuje částice.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Galderma International
La Defense 4, Tour Europlaza
20 Avenue Andre Prothin
92927 Paris La Defense Cedex
Francie
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/24/1901/001
EU/1/24/1901/002
EU/1/24/1901/003
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 12. února 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Nemluvio