


Souhrn údajů o přípravku (SPC) - Lynavoy
1. NÁZEV PŘÍPRAVKU
Lynavoy 40 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje 40 mg linerixibátu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta.
Fialová, kulatá, bikonvexní potahovaná tableta (9 mm v průměru) s vyražením „GS 3JG“ na jedné straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Lynavoy je indikován k léčbě cholestatického pruritu u dospělých pacientů s primární biliární cholangitidou (PBC).
4.2 Dávkování a způsob podání
Dávkování
Doporučená dávka přípravku Lynavoy je 40 mg dvakrát denně.
U pacientů, u nichž nelze po 3 měsících nepřetržité denní léčby léčivým přípravkem obsahujícím linerixibát prokázat léčebný přínos, je třeba zvážit alternativní léčbu.
Souběžné podávání s pryskyřicemi, které vážou žlučové kyseliny
Doporučuje se užívat přípravek Lynavoy alespoň 4 hodiny před užitím pryskyřice vázající žlučové kyseliny nebo alespoň 4 hodiny po jejím užití (viz body 4.5 a 5.2).
Vynechání dávky
Pokud dojde k vynechání dávky, má být užita co nejdříve. Dávka však nesmí být zdvojnásobena jako náhrada za vynechanou dávku.
Zvláštní skupiny pacientů
Starší osoby
Úprava dávky u pacientů ve věku 65 let a více není nutná (viz bod 5.2). Údaje u pacientů starších 65 let jsou omezené.
Porucha funkce ledvin
Úprava dávky u pacientů s poruchou funkce ledvin není nutná (viz bod 5.2).
Porucha funkce jater
Úprava dávky u pacientů s lehkou nebo středně těžkou poruchou funkce jater (třída A nebo B dle Childa a Pugha) není nutná. Linerixibát se nedoporučuje pacientům s těžkou poruchou funkce jater (třída C dle Childa a Pugha) nebo s vysokým rizikem jaterní dekompenzace (viz body 4.4 a 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Lynavoy u dětí a dospívajících mladších 18 let nebyla dosud stanovena. Nejsou k dispozici žádné údaje.
Způsob podání
Perorální podání.
Doporučuje se, aby byl přípravek Lynavoy spolknut v celku a zapit vodou přibližně 30 minut před konzumací jakéhokoli jídla nebo nápoje (s výjimkou vody). Tím je umožněn vstup linerixibátu do lumen gastrointestinálního traktu před uvolněním žlučových kyselin (viz bod 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Vzestup hladiny aminotransferáz
V klinických studiích byl u některých pacientů léčených linerixibátem pozorován vzestup hladiny aminotransferáz vzniklý během léčby (viz bod 4.8). Před zahájením léčby linerixibátem se doporučuje stanovit výchozí hodnoty aminotransferáz (alaninaminotransferázy [ALT] a aspartátaminotransferázy [AST]) a následně je monitorovat s frekvencí odpovídající běžné klinické praxi u pacientů s PBC. Při zvýšení aminotransferáz může být nutné častější sledování. Pokud zvýšení aminotransferáz přetrvává, je třeba zvážit potenciální rizika oproti přínosu pokračování v léčbě.
Pacienti s poruchou funkce jater
Úprava dávky u pacientů s lehkou nebo středně těžkou poruchou funkce jater (třída A nebo B dle Childa a Pugha) není nutná (viz bod 5.2). Před zahájením léčby linerixibátem je nutné posoudit stav jater pacienta, včetně toho, zda pacient má jaterní dekompenzaci nebo zda dříve prodělal epizodu dekompenzace. Údaje o pacientech s těžkou poruchou funkce jater (třída C dle Childa a Pugha) nejsou k dispozici. Podávání linerixibátu se u těchto pacientů nebo u pacientů s vysokým rizikem jaterní dekompenzace nedoporučuje. Pokud je přípravek podáván, doporučuje se pečlivé sledování pacienta (viz body 4.2 a 5.2).
Průjem
Průjem byl hlášen jako velmi častý nežádoucí účinek při užívání linerixibátu (viz bod 4.8). Pokud se průjem objeví, pacienti mají být poučeni, aby sledovali známky a příznaky dehydratace. Může být nutná léčba antidiaroiky. Pokud průjem přetrvává, zvažte přerušení nebo ukončení léčby linerixibátem.
Nedostatek vitamínů rozpustných v tucích
U všech pacientů se před zahájením léčby linerixibátem doporučuje posoudit hladiny vitaminů rozpustných v tucích (vitaminy A, D, E a K) a mezinárodní normalizovaný poměr (INR) a tyto parametry dále sledovat podle běžné klinické praxe. Pokud je diagnostikován deficit vitaminů rozpustných v tucích, má být zahájena substituční léčba.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné potahované tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Pryskyřice vázající žlučové kyseliny
Pryskyřice vázající žlučové kyseliny (např. kolestyramin, kolesevelam nebo kolestipol) mohou při současném podávání v gastrointestinálním traktu vázat i jiné léčivé přípravky, včetně linerixibátu, a tím mohou snižovat jeho účinnost (viz bod 5.2). Doporučuje se, aby pacienti užívali přípravek Lynavoy alespoň 4 hodiny před užitím pryskyřice vázající žlučové kyseliny nebo alespoň 4 hodiny po jejím užití (viz bod 4.2).
Kyselina ursodeoxycholová (UDCA)
UDCA může být podávána současně s linerixibátem a není nutná úprava dávky. V klinických studiích se souběžným podáváním UDCA a linerixibátu nebylo pozorováno žádné klinicky relevantní zvýšení ALP. Celkový plazmatický profil UDCA a jejích konjugátů byl však při souběžném podávání linerixibátu významně změněn. Klinický význam těchto změn není v současnosti jasný. Pacienti mají být sledováni z hlediska změn hladin ALP během úvodních fází léčby a následně v pravidelných intervalech v souladu se standardní klinickou praxí u pacientů s PBC (viz bod 5.2).
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání linerixibátu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie reprodukční toxicity na zvířatech nenaznačují přímé nebo nepřímé škodlivé účinky (viz bod 5.3). Systémová absorpce linerixibátu je po perorálním podání u člověka minimální (viz bod 5.2). Proto se očekává, že expozice plodu linerixibátu bude také minimální.
Podávání přípravku Lynavoy v těhotenství se z preventivních důvodů nedoporučuje.
Kojení
Není známo, zda se linerixibát vylučuje do lidského mateřského mléka.
Studie na zvířatech prokázaly vylučování linerixibátu do mateřského mléka; při doporučené klinické dávce se však očekává, že expozice novorozence prostřednictvím mateřského mléka bude minimální (viz bod 5.3). Neočekávají se žádné účinky na kojené dítě, protože systémová expozice kojící ženy linerixibátu je zanedbatelná.
Riziko pro kojené dítě nelze vyloučit. Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit podávání přípravku Lynavoy.
Fertilita
Nejsou k dispozici žádné údaje o fertilitě u člověka. Studie na zvířatech nenaznačují žádné přímé nebo nepřímé účinky na fertilitu nebo reprodukci při klinicky relevantních expozicích (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Lynavoy nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastěji hlášené nežádoucí účinky byly průjem (59 %) a bolest břicha (23 %).
Tabulkový přehled nežádoucích účinků
Profil nežádoucích účinků linerixibátu byl hodnocen v souhrnném souboru údajů o bezpečnosti (studie fáze 3 GLISTEN a fáze 2b GLIMMER), zahrnujícím celkem 142 pacientů léčených linerixibátem v dávce 40 mg dvakrát denně perorálně po dobu až 24 týdnů (viz bod 5.1). Většina nežádoucích účinků byla mírná nebo středně závažná.
Nežádoucí účinky jsou uvedeny níže (tabulka 1) podle tříd orgánových systémů MedDRA a podle frekvence výskytu. Frekvence jsou definovány následovně: velmi časté (≥ 1/10) a časté (≥ 1/100 až < 1/10).
Tabulka 1. Nežádoucí účinky hlášené u pacientů léčených přípravkem Lynavoy
| Třída orgánových systémů MedDRA | Frekvence | Nežádoucí účinky |
| Gastrointestinální poruchy | Velmi časté | Průjem Bolest břicha |
| Vyšetření | Časté | Zvýšená alaninaminotransferáza (ALT) Zvýšená aspartátaminotransferáza (AST) |
Popis vybraných nežádoucích účinků
Průjem
V souhrnném souboru údajů o bezpečnosti byl průjem pozorován u 59 % pacientů ve skupině léčené linerixibátem. Ukončení léčby z důvodu průjmu nastalo u 4 % pacientů ve skupině léčené linerixibátem. Většina příhod se objevila během 1 týdne od zahájení léčby, byla mírné intenzity a většina z nich během studie odezněla. Žádný případ nebyl závažný. Většina pacientů, u kterých se průjem vyskytl, mohla pokračovat v léčbě linerixibátem bez jejího ukončení nebo přerušení. U některých pacientů průjem přetrvával nebo se během léčby linerixibátem opakovaně vracel. Někteří pacienti byli léčeni antidiaroiky (např. loperamidem) ke zvládnutí příznaků (viz bod 4.4).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Příznaky
Předávkování může vést k příznakům v důsledku zesílení známých nežádoucích účinků léčivého přípravku, zejména gastrointestinálních účinků.
V klinických studiích byl linerixibát podáván dospělým pacientům s cholestatickým pruritem při PBC v dávkách až 180 mg denně (v jednorázové a/nebo rozdělené dávce), a byl pozorován na dávce závislý nárůst výskytu gastrointestinálních nežádoucích účinků (viz bod 4.8).
Léčba
Specifické antidotum není k dispozici. V případě předávkování musí být podávání linerixibátu přerušeno, pacient má být sledován s ohledem na případné známky a příznaky a v případě potřeby mají být zahájena obecná podpůrná opatření. Další léčba má být vedena podle klinického stavu nebo podle doporučení národního toxikologického informačního střediska, pokud je k dispozici.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Léčiva k terapii onemocnění jater a žlučových cest, jiná léčiva k terapii onemocnění žlučových cest, ATC kód: A05AX08
Mechanismus účinku
Linerixibát je lokálně působící, minimálně absorbovaný reverzibilní inhibitor ileálního transportéru žlučových kyselin (IBAT). Snižuje reabsorpci žlučových kyselin v ileu, což vede ke zvýšenému vylučování stolicí. Linerixibát zlepšuje pruritus u pacientů s PBC, což je pravděpodobně způsobeno snížením koncentrací mediátorů pruritu, včetně sérových žlučových kyselin, kyseliny lysofosfatidové (LPA) [měřením autotaxinu jako náhradního markeru] a interleukinu 31 (IL-31).
Farmakodynamické účinky
Linerixibát snižuje koncentrace celkových sérových žlučových kyselin u zdravých dobrovolníků i u pacientů s cholestatickým pruritem při PBC. U zdravých dobrovolníků došlo ke snížení koncentrací sérových žlučových kyselin během 1 dne léčby linerixibátem ve srovnání s léčbou placebem.
Klinická účinnost
Účinnost a bezpečnost linerixibátu při léčbě cholestatického pruritu u pacientů s PBC byly hodnoceny v randomizované, dvojitě zaslepené, placebem kontrolované, multicentrické, globální studii fáze 3, GLISTEN. Pacienti (n = 238) byli randomizováni k podávání přípravku Lynavoy 40 mg dvakrát denně (n = 119) nebo placeba (n = 119) po dobu 24 týdnů. Sedmnáct pacientů, kteří se účastnili na dálku (plně decentralizované pracoviště), nebylo zahrnuto do analýz účinnosti (Lynavoy n = 111, placebo n = 110). Jeden pacient randomizovaný do skupiny s placebem ukončil účast před zahájením léčby.
Zařazení pacienti měli potvrzenou diagnózu PBC a středně závažný až závažný pruritus (hodnocený pomocí škály nejhoršího svědění Worst Itch Numerical Rating Scale [Worst Itch NRS]) během 4 týdnů před randomizací. Do studie mohli být zařazeni pacienti, kteří při vstupním vyšetření užívali stabilní dávky UDCA, fibrátů, pryskyřic vázajících žlučové kyseliny nebo jiné antipruriginózní terapie, a mohli pokračovat v léčbě PBC a/nebo pruritu beze změny po dobu trvání studie. Mezi vylučovací kritéria patřily jaterní dekompenzace, chronická virová hepatitida, symptomatická cholelitiáza, aktivní cholecystitida, primární sklerotizující cholangitida, alkoholické onemocnění jater, současná malignita, aktivní zánětlivé onemocnění ilea, bariatrický výkon s ileálním bypassem, kožní onemocnění se svěděním, klinicky významný průjem, těžká porucha funkce ledvin (odhadovaná glomerulární filtrace [eGFR] < 30 mL/min/1,73 m²) a léčba kyselinou obeticholovou (OCA).
Průměrný věk pacientů byl 55,5 roku (rozmezí 30 až 80 let), 95 % tvořily ženy a 56 % pacientů bylo bělošského původu. Průměrná (rozmezí) hodnota ALP při vstupním vyšetření byla 234 IU/l (46,5 –1102): 24 % pacientů mělo hodnotu ≤ 1násobek horní hranice normálních hodnot (× ULN), 28 % mělo > 1 × ULN a < 1,67 × ULN a 48 % mělo ≥ 1,67 × ULN. Průměrná (SD) intenzita svědění na začátku studie byla 7,4 (1,5) podle numerické škály hodnocení nejhoršího svědění (Worst Itch NRS), přičemž 41 % pacientů bylo klasifikováno se středně závažným svěděním a 59 % se závažným svěděním. Při vstupu do studie užívalo 97 % pacientů UDCA. Celkem 43 % pacientů randomizovaných k linerixibátu a 48 % pacientů randomizovaných k placebu užívalo souběžně fibráty, selektivní inhibitory zpětného vychytávání serotoninu, pryskyřice vázající žlučové kyseliny, gabapentin, antihistaminika, antagonisty opioidů, rifampicin a/nebo pregabalin, které mohou ovlivnit svědění.
Skóre numerické škály hodnocení nejhoršího svědění (Worst Itch NRS)
Ve studii GLISTEN prokázal linerixibát během 24 týdnů léčby (primární cílový parametr) významné zlepšení svědění oproti placebu, jak je uvedeno v tabulce 2.
Tabulka 2. Změna skóre škály nejhoršího svědění (Worst Itch NRS)a oproti výchozí hodnotě během 24 týdnů
| Lynavoy (n = 111) | Placebo (n = 109) | |||
| Výchozí měsíční skóre svědění, průměr (SD)b | 7,35 (1,62) | 7,36 (1,44) | ||
| Analýza změny oproti výchozí hodnotě v měsíčním skóre svědění během 24 týdnů | c | |||
| LS průměr změny oproti výchozí hodnotě (95 % CI) | −2,76 (−3,13; -2,38) | −2,07 (−2,46; −1,69) | ||
| Rozdíl LS průměrů oproti placebu (95 % CI) | −0,68 (−1,14; −0,23) p = 0,003 | |||
SD = směrodatná odchylka; LS = metoda nejmenších čtverců; CI = interval spolehlivosti a Škála nejhoršího svědění (Worst Itch NRS): 0 = žádné svědění až 10 = nejhorší představitelné svědění.
b Výchozí hodnota stanovena u všech pacientů léčených placebem, n = 110
c Na základě průměru metody nejmenších čtverců ze smíšeného modelu pro opakovaná měření (MMRM) pro změnu oproti výchozí hodnotě v měsíčním skóre svědění během 24 týdnů, zahrnujícího faktory: léčba, návštěva, interakce léčby a návštěvy, výchozí svědění, interakce výchozího svědění a návštěvy, a užívání souběžné léčby svědění při vstupu do studie.
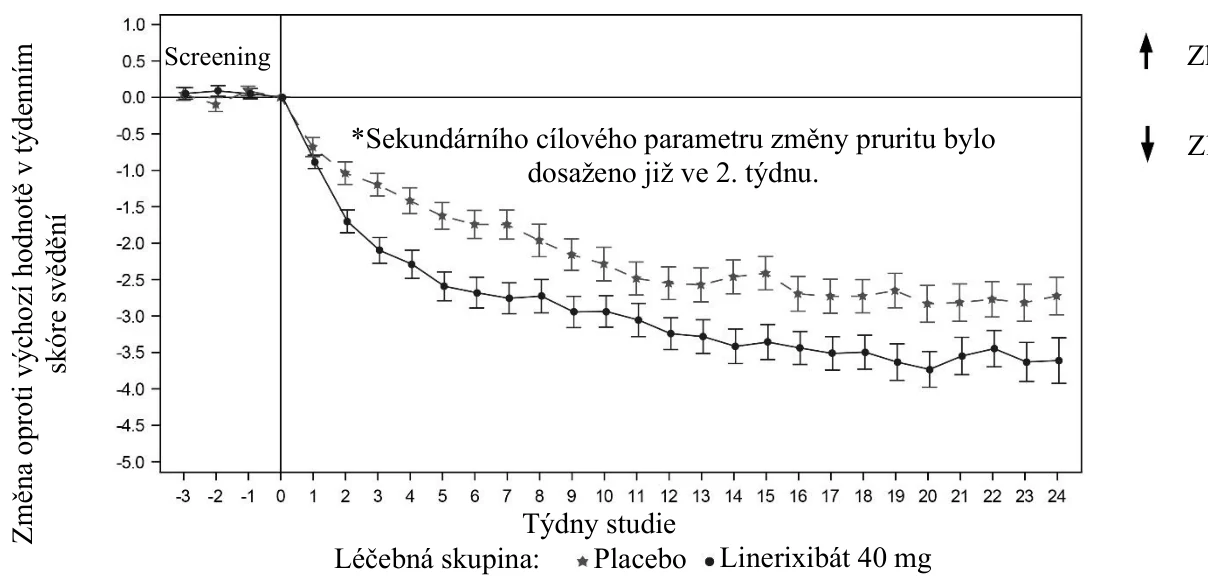
Změny oproti výchozí hodnotě v týdenním skóre svědění do 24. týdne jsou znázorněny na obrázku 1. Významné zlepšení svědění bylo pozorováno již ve 2. týdnu na základě škály nejhoršího svědění (Worst Itch NRS) (týdenní skóre svědění) ve skupině léčené linerixibátem ve srovnání s placebem (rozdíl LS průměrů −0,69 [95 % CI: −1,06; −0,31], p < 0,001).
Obrázek 1. Průměrná změna oproti výchozí hodnotě ve skóre škály nejhoršího svědění (Worst Itch NRS) v jednotlivých léčebných skupinách do 24. týdne.
Respondéři na svědění
Vyšší podíl pacientů randomizovaných k léčbě linerixibátem ve srovnání s placebem dosáhl ve
- 24. týdnu klinicky významné odpovědi na svědění, definované jako zlepšení o ≥ 2, ≥ 3 nebo ≥ 4 body oproti výchozí hodnotě ve skóre škály nejhoršího svědění (Worst Itch NRS) (tabulka 3).
Tabulka 3. Analýza rozdílů v míře odpovědi na svědění ve 24. týdnu
| % respondérůa | Upravený rozdíl vs. | ||||||
| Léčebná skupina | n | ||||||
| placebo (95 % CI)a | |||||||
| Respondér: snížení měsíčního skóre svědění oproti výchozí hodnotě ≥ 2 | |||||||
| Lynavoy 40 mg | 111 | 68 % | |||||
| 6 % (−7 %, 20 %) | |||||||
| Placebo | 110 | 62 % | |||||
| Respondér: snížení měsíčního skóre svědění oproti výchozí hodnotě ≥ 3 | |||||||
| Lynavoy 40 mg | 111 | 55 % | |||||
| 13 % (0 % b, 27 %) | |||||||
| Placebo | 110 | 42 % | |||||
| Respondér: snížení měsíčního skóre svědění oproti výchozí hodnotě ≥ 4 | |||||||
| Lynavoy 40 mg | 111 | 40 % | |||||
| 13 % (0 % c, 26 %) | |||||||
| Placebo | 110 | 27 % | |||||
| a Na základě Cochranovy‑Mantelovy‑Haenszelovy (CMH) stratifikované analýzy s úpravou na | |||||||
| stratifikační faktory při vstupu do studie (výchozí intenzita svědění a souběžná léčba | |||||||
| cholestatického pruritu). Kombinované výsledky z vícenásobné imputace. | |||||||
| ᵇ Dolní hranice 95 % intervalu spolehlivosti (CI) představuje zaokrouhlenou hodnotu −0,2 %. | |||||||
| ᶜ Dolní hranice 95 % intervalu spolehlivosti (CI) představuje zaokrouhlenou hodnotu 0,4 %. | |||||||
Narušení spánku spojené se svěděním
U pacientů randomizovaných k léčbě linerixibátem došlo ve srovnání s placebem během 24 týdnů léčby k významnému zlepšení narušení spánku spojeného se svěděním. (−2,70 u linerixibátu vs. −2,16 u placeba; rozdíl LS průměrů −0,54 [95 % CI: −1,02; −0,06], p = 0,027).
Další hodnocení související se svěděním
Změ
na
oproti
výchozí hodnot
ě
v t
ýdenním
skór
e
svě
děn
Zhoršení
Zlepšení Na počátku studie pacienti randomizovaní do skupiny s linerixibátem i placebem uváděli podobnou úroveň intenzity svědění podle položky Patient Global Impression of Severity (PGI‑S) (hodnocení za posledních 7 dní; rozsah skóre: 1 [žádné] až 5 [velmi závažné]). Léčba linerixibátem vedla během 24 týdnů k většímu zlepšení skóre PGI‑S ve srovnání s placebem (LS průměrná změna od výchozí hodnoty −1,17 vs. −0,80; rozdíl LS průměrů −0,37 [95% CI: −0,55; −0,18]). Ve 24. týdnu větší podíl pacientů ve skupině s linerixibátem (66 %) oproti placebu (48 %) uváděl svědění jako „žádné“ nebo „mírné“.
Pacienti léčení linerixibátem rovněž uváděli větší zlepšení svědění během 24 týdnů ve srovnání s placebem podle skóre Patient Global Impression of Change (PGI‑C) (rozsah: 1 [velmi výrazné zlepšení] až 7 [velmi výrazné zhoršení]) (LS průměr 1,97 vs. 2,51; rozdíl LS průměrů −0,53 [95% CI: −0,81; −0,25]). Ve 24. týdnu větší podíl pacientů ve skupině s linerixibátem (54 %) oproti placebu (36 %) uváděl, že se svědění „velmi výrazně zlepšilo“, zatímco ve skupině s placebem vyšší podíl pacientů (26 %) uváděl „beze změny“ ve srovnání se skupinou s linerixibátem (3 %).
Udržení účinnosti
V prodloužené otevřené dlouhodobé studii (LLSAT) si většina pacientů, kteří odpověděli na léčbu po 24 týdnech podávání linerixibátu, zachovala odpověď i v 52. týdnu:
72,7 % u pacientů s odpovědí ≥ 2 body, 80,8 % u odpovědi ≥ 3 body a 81,8 % u odpovědi ≥ 4 body.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Lynavoy u všech podskupin pediatrické populace pro léčbu cholestatického pruritu u PBC (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Linerixibát inhibuje ileální transportér žlučových kyselin v lumen tenkého střeva; proto nejsou plazmatické koncentrace linerixibátu relevantní pro jeho klinickou účinnost. Po jednorázovém i opakovaném perorálním podání linerixibátu byly plazmatické koncentrace často pod hranicí kvantifikace (10 pg/ml).
Absorpce
Linerixibát se po perorálním podání vstřebává minimálně. Absolutní perorální biologická dostupnost linerixibátu je 0,05 %. Po opakovaném podávání linerixibátu v dávce 40 mg dvakrát denně u pacientů s PBC a cholestatickým pruritem jsou plazmatické koncentrace často pod hranicí detekce (10 pg/ml) a vykazují vysokou variabilitu.
Vliv potravy
Vliv potravy na plazmatické koncentrace linerixibátu není klinicky významný. Vzhledem k minimálnímu vstřebávání linerixibátu byly farmakokinetické parametry ve studii vlivu potravy vysoce variabilní. Maximální systémové koncentrace linerixibátu (Cmax) byly nižší při perorálním podání 40 mg linerixibátu s jídlem oproti podání nalačno (geometrický poměr nejmenších čtverců 0,663; 90% CI 0,443 až 0,991). Navzdory absenci klinicky významného vlivu potravy na farmakokinetiku se doporučuje podávat linerixibát přibližně 30 minut před jídlem nebo nápojem (jiným než voda), aby se umožnil průnik linerixibátu do lumen gastrointestinálního traktu před uvolněním žlučových kyselin (viz bod 4.2).
Distribuce
Vazba linerixibátu na plazmatické bílkoviny in vitro se pohybovala v rozmezí 71,0 až 76,4 %.
Biotransformace
Po podání perorálního radioaktivně značeného linerixibátu nebyly v plazmě detekovány žádné metabolity linerixibátu. Ve stolici byly zjištěny tři méně významné oxidační metabolity, z nichž každý představoval zanedbatelnou část radioaktivity (méně než 1 %), což ukazuje, že linerixibát je u člověka metabolizován jen minimálně.
Eliminace
Po perorálním podání radioaktivně značeného linerixibátu bylo přibližně 97 % dávky vyloučeno stolicí; přibližně 0,04 % dávky bylo vyloučeno močí. Více než 99 % radioaktivity ve stolici odpovídalo nezměněnému a nevstřebanému linerixibátu.
Další zvláštní populace
Nebyly pozorovány žádné klinicky významné rozdíly ve farmakokinetice linerixibátu v závislosti na tělesné hmotnosti, věku, pohlaví nebo rase/etnicitě.
Porucha funkce ledvin
Linerixibát nebyl studován u pacientů s těžkou poruchou funkce ledvin ani u pacientů s terminálním stadiem selhání ledvin (ESRD), včetně pacientů na hemodialýze. Neočekává se, že by porucha funkce ledvin ovlivnila expozici linerixibátu, protože linerixibát se vstřebává minimálně a jeho vylučování močí je zanedbatelné (< 0,04 % perorální dávky).
Porucha funkce jater
Metabolismus v játrech není hlavní složkou eliminace linerixibátu. Ve farmakokinetické studii u účastníků se středně těžkou poruchou funkce jater (třída B dle Childa a Pugha) byly průměrné hodnoty AUC(0–∞) a Cmax přibližně 13násobně, resp. 9,4násobně vyšší než u odpovídajících zdravých osob. Vzhledem k tomu, že se linerixibát minimálně vstřebává, systémová expozice u těchto účastníků po dávce 40 mg byla stále velmi nízká (Cmax 1980 pg/ml) a byla srovnatelná s expozicí po dávce 40 mg u pacientů s PBC (Cmax 922 pg/ml). Linerixibát nebyl studován u pacientů s těžkou poruchou funkce jater (třída C dle Childa a Pugha).
Lékové interakce
Pryskyřice vázající žlučové kyseliny
Kolestyramin a kolesevelam vážou linerixibát in vitro (78–95 % vazby); tyto pryskyřice tedy mohou potenciálně inhibovat účinek linerixibátu na jeho cílový transportér IBAT (viz bod 4.2 a 4.5).
Substráty IBAT
Kyselina ursodeoxycholová (UDCA)
V klinických studiích linerixibátu nemělo současné podávání UDCA s linerixibátem vliv na plazmatické koncentrace UDCA a nebylo pozorováno klinicky významné zvýšení ALP (viz bod 4.5). Geometrický průměrný poměr (90 % CI) pro dávkově normalizovanou UDCA AUC(0–24) byl 0,99 (0,83; 1,19) při porovnání současného podávání UDCA s linerixibátem oproti podávání UDCA s placebem. Bylo však zaznamenáno významné snížení konjugátů UDCA, glyko-UDCA a tauro-UDCA, klinický význam tohoto jevu zůstává nejasný (viz bod 4.5).
Vliv linerixibátu na enzymy cytochromu P450 (CYP) a transportéry
Ve studiích in vitro linerixibát neinhiboval CYP 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 a 2E1, ale inhiboval CYP3A4. Vzhledem k nízké míře vstřebávání však není interakce založená na inhibici CYP3A4 pravděpodobná. Linerixibát neindukoval CYP 1A2, 2B6 a 3A4.
Linerixibát neinhibuje transportéry P-glykoprotein, protein rezistence karcinomu prsu (BCRP), transportéry organických aniontů (OAT) 1 a 3, transportér organických kationtů (OCT) 2 ani transportér pro exkreci léčiv a toxinů (MATE) 1 a 2-K. Studie in vitro naznačují potenciální inhibici transportérů OATP1B1 a OATP1B3. Vzhledem k nízké míře vstřebávání však interakce není pravděpodobná.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, hodnocení karcinogenního potenciálu a reprodukční toxicity neodhalily žádné zvláštní riziko pro člověka.
Linerixibát nevyvolal vývojovou toxicitu ve studiích na potkanech ani králících při dávkách až do 11násobku (u potkanů) a 4,5násobku (u králíků) expozice AUC při maximální doporučené dávce pro člověka (MRHD). Linerixibát neovlivnil fertilitu samců ani samic, ani časný embryonální vývoj u potkanů, ani vývoj mláďat během březosti a laktace při podávání samicím při expozicích přibližně 12násobných oproti AUC při MRHD. Linerixibát byl detekován v plazmě mláďat (až 15,3 ng/ml) v důsledku expozice prostřednictvím mateřského mléka.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Mikrokrystalická celulóza (E 460)
Sodná sůl kroskarmelózy(E 468)
Magnesium-stearát (E 470b)
Potahová vrstva tablety
Hypromelóza (E 464)
Oxid titaničitý (E 171)
Makrogol (E 1521)
Černý oxid železitý (E 172)
Červený oxid železitý (E 172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
4 roky.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní teplotní podmínky uchovávání.
Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí. Uchovávejte v dobře uzavřené lahvičce, aby byl přípravek chráněn před vlhkostí.
6.5 Druh obalu a obsah balení
Neprůhledné bílé lahvičky z vysokohustotního polyethylenu (HDPE) s dětským bezpečnostním uzávěrem z polypropylenu a polyethylenovou indukčně zatavenou vložkou, obsahující HDPE nádobku se silikagelovým vysoušedlem.
Velikosti balení:
- Jednotlivé lahvičky obsahující 28 nebo 60 potahovaných tablet.
- Vícečetné balení obsahující 180 (3 lahvičky po 60) potahovaných tablet.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Žádné zvláštní požadavky na likvidaci.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irsko
D24 YK11
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/26/2053/001-003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Lynavoy