


Souhrn údajů o přípravku (SPC) - IMLYGIC
1. NÁZEV PŘÍPRAVKU
Imlygic 106 jednotek tvořících plaky (PFU)/ml injekční roztok
Imlygic 108 jednotek tvořících plaky (PFU)/ml injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
2.1 Obecný popis
Talimogen laherparepvek je oslabený (atenuovaný) virus herpes simplex typu 1 (HSV-1) získaný funkční delecí dvou genů (ICP34.5 a ICP47) a vložením kódující sekvence pro lidský faktor stimulující granulocyto-makrofágové kolonie (granulocyte macrophage colony-stimulating factor - GM-CSF; viz bod 5.1).
Talimogen laherparepvek je produkován ve Vero buňkách rekombinantní DNA technologií.
2.
2 Kvalitativní a kvantitativní složení
Imlygic 106 jednotek tvořících plaky (PFU)/ml injekční roztok
Jedna injekční lahvička obsahuje 1 ml připraveného objemu přípravku Imlygic o nominální koncentraci 1 × 10⁶ (1 milion) jednotek tvořících plaky (plaque forming units – PFU)/ml.
Imlygic 108 jednotek tvořících plaky (PFU)/ml injekční roztok
Jedna injekční lahvička obsahuje 1 ml připraveného objemu přípravku Imlygic o nominální koncentraci 1 × 10⁸ (100 milionů) jednotek tvořících plaky (PFU)/ml.
Pomocná látka se známým účinkem
Každá 1ml injekční lahvička obsahuje 7,7 mg sodíku a 20 mg sorbitolu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Imlygic 106 jednotek tvořících plaky (PFU)/ml injekční roztok
Čirá až poloprůsvitná tekutina po rozmrazení ze zmrzlého stavu.
Přípravek může obsahovat bílé, viditelné částice různého tvaru obsahující virus.
Imlygic 108 jednotek tvořících plaky (PFU)/ml injekční roztok
Poloprůsvitná až neprůsvitná tekutina po rozmrazení ze zmrzlého stavu.
Přípravek může obsahovat bílé, viditelné částice různého tvaru obsahující virus.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Imlygic je indikován k léčbě dospělých s neresekovatelným melanomem s regionálními nebo vzdálenými metastázami (stadium IIIB, IIIC a IVM1a) bez postižení kostí, mozku, plic nebo jiného viscerálního postižení (viz body 4.4 a 5.1).
4.2 Dávkování a způsob podání
Léčbu talimogenem laherparepvekem má zahájit a dohlížet kvalifikovaný lékař se zkušenostmi s léčbou nádorových onemocnění.
Pacienti léčení přípravkem Imlygic musí dostat kartu pacienta a musí být informováni o rizicích léčby (viz též příbalová informace).
Dávkování
Imlygic se dodává v injekčních lahvičkách na jedno použití o objemu 1 ml ve dvou různých koncentracích:
- 106 (1 milion) PFU/ml - pouze pro úvodní dávku.
- 108 (100 milionů) PFU/ml - pro všechny další dávky.
Celkový injekční objem pro každou léčebnou návštěvu má být maximálně 4 ml. Úvodní doporučená dávka je maximálně 4 ml přípravku Imlygic o koncentraci 106 (1 milion) PFU/ml. Další dávky se podávají v objemu maximálně 4 ml přípravku Imlygic o koncentraci 108 (100 milionů) PFU/ml.
Doporučené dávkovací schéma je uvedeno v tabulce 1.
Tabulka 1. Doporučené dávkovací schéma
| Léčebná návštěva | Léčebný interval | Maximální celkový injekční objem | Dávky o koncentraci | Stanovení priorit lézí, do nichž se podá injekce |
| Úvodní | - | Až 4 ml | 106 (1 milion) PFU/ml |
|
| Druhá | 3 týdny po úvodní léčbě | Až 4 ml | 108 (100 milionů) PFU/ml |
|
| Léčebná návštěva | Léčebný interval | Maximální celkový injekční objem | Dávky o koncentraci | Stanovení priorit lézí, do nichž se podá injekce |
Všechny další léčebné návštěvy (včetně reiniciace) | 2 týdny po předchozí léčbě | Až 4 ml | 108 (100 milionů) PFU/ml |
|
Stanovení objemu dávky přípravku Imlygic (na lézi)
Objem, který se má aplikovat do každé léze, závisí na velikosti léze a stanovuje se podle tabulky 2. Celkový injekční objem pro každé léčebné sezení má být maximálně 4 ml.
Tabulka 2. Výběr injekčního objemu přípravku Imlygic na základě velikosti léze
| Velikost léze (největší rozměr) | Injekční objem přípravku Imlygic |
| > 5 cm | až 4 ml |
| až 2 ml | |
| až 1 ml | |
| až 0,5 ml | |
| ≤ 0,5 cm | až 0,1 ml |
Před dosažením odpovědi na léčbu může u pacientů dojít ke zvětšení stávající léze/lézí nebo objevení se nové léze. Dokud zůstávají léze, do kterých lze přípravek aplikovat, v léčbě přípravkem Imlygic se má pokračovat po dobu nejméně 6 měsíců, dokud lékař nerozhodne, že další léčba přípravkem Imlygic již není pro pacienta přínosná, nebo že je nutná jiná léčba.
Léčbu přípravkem Imlygic lze opět zahájit, pokud se objeví nové léze po úplné odpovědi na léčbu a lékař rozhodne, že léčba bude pro pacienta přínosná.
Zvláštní populace
Starší pacienti
Úprava dávky u pacientů ≥ 65 let není nutná (viz bod 5.1).
Porucha funkce jater a ledvin
Nebyly provedené žádné klinické studie hodnotící vliv poruchy funkce jater nebo ledvin na farmakokinetiku talimogenu laherparepveku. Úprava dávky u pacientů s poruchou funkce jater nebo ledvin ale není nutná.
Pediatrická populace
Bezpečnost a účinnost přípravku Imlygic u pediatrických pacientů nebyla stanovena. Aktuálně dostupné údaje pro pediatrické a mladé dospělé pacienty ve věku 7 až ≤ 21 let s pokročilými nádory jinými než nádory centrálního nervového systému, které jsou vhodné pro přímou injekci, jsou popsány v bodě 5.1.
Způsob podání
Imlygic se podává intralezionální injekcí do kožních, podkožních a/nebo uzlinových lézí, které jsou viditelné, hmatné nebo jsou dostupné pod sonografickou kontrolou.
Opatření, která je nutno učinit před zacházením s léčivým přípravkem nebo před jeho podáním
Tento léčivý přípravek obsahuje geneticky modifikované organismy. Při přípravě nebo podávání talimogenu laherparepveku mají být používány osobní ochranné pomůcky (viz bod 6.6).
Zdravotničtí pracovníci, kteří jsou imunokompromitovaní, nebo těhotné ženy nesmějí podávat přípravek Imlygic a nesmějí přijít do přímého kontaktu s místem/místy injekčního vpichu nebo s tělesnými tekutinami léčených pacientů (viz body 4.3 a 4.4).
Při přípravě a podání přípravku Imlygic pacientům dodržujte tyto pokyny:
Před injekcí
Nechte injekční lahvičku/lahvičky s přípravkem Imlygic rozmrznout při pokojové teplotě.
Rozmrazené injekční lahvičky mohou být před podáním uchovávány (viz bod 6.3). Zacházení s rozmrazenými injekčními lahvičkami viz bod 6.6.
- Odeberte požadované množství přípravku Imlygic z injekční lahvičky do stříkačky za použití aseptické techniky. Doporučují se injekční jehly 22 - 26 gauge.
- Místo injekce lze ošetřit lokálním anestetikem. Injekční anestetikum lze aplikovat kolem periférie léze, ale nesmí se aplikovat přímo do léze.
- Očistěte lézi a okolní oblasti tampónem s alkoholem a nechte místo oschnout.
Injekce
- Podejte přípravek Imlygic intralezionální injekcí do kožních, podkožních a/nebo uzlinových lézí, které jsou viditelné, hmatné nebo dostupné pod sonografickou kontrolou.
- Pomocí tabulky 2 stanovte injekční objem pro každou lézi.
- Pomocí jednoho injekčního vpichu podejte přípravek Imlygic do různých míst léze tak, aby při paprskovitém pohybu jehlou v lézi bylo dosaženo stejnoměrného a úplného rozptýlení podaného přípravku. Více vpichů je možné použít tehdy, pokud je léze větší než paprskovitý dosah jehly.
Kožní léze Podkožní léze Uzlinové léze 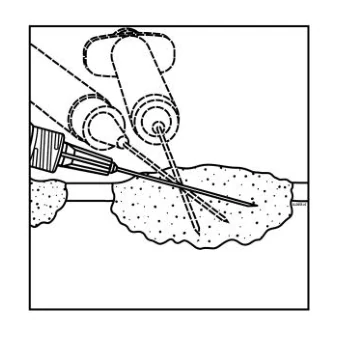
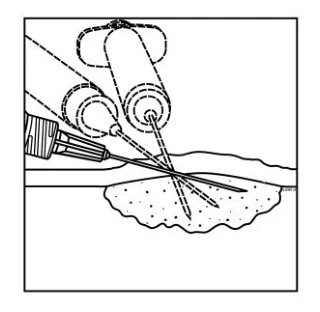
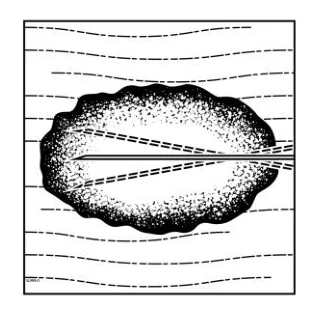
Obrázek 1.
Injekční podání do kožních
lézí
Obrázek 2.
Injekční podání do
podkožních lézí
Obrázek 3.
Injekční podání do uzlinových lézí
- Rozptylte přípravek Imlygic rovnoměrně a úplně v lézi posunováním jehly, aniž byste ji z léze zcela vytáhli. Měňte směr jehly tolikrát, kolikrát je to nutné, a přitom aplikujte zbylou dávku. V této činnosti pokračujte až do rovnoměrného a úplného rozptýlení dávky.
Při vytahování jehlu z léze vytahujte pomalu, aby nedošlo k úniku nebo vystříknutí přípravku
Imlygic z místa injekčního vpichu.
- Tento postup opakujte i u dalších lézí, do kterých se má přípravek aplikovat. Použijte novou jehlu vždy po úplném vytáhnutí jehly z léze a taktéž vždy, když se přípravek aplikuje do jiné léze.
Po injekci
- Stlačujte místo injekčního vpichu sterilní gázou nejméně 30 sekund.
- Otřete místo vpichu a jeho okolí alkoholem a přikryjte injikovanou lézi absorpčním tampónem a suchým okluzivním obvazem.
4.3 Kontraindikace
- Pacienti s anamnézou hypersenzitivity na talimogen laherparepvek nebo na kteroukoli pomocnou látku.
- Těžce imunokompromitovaní pacienti (např. pacienti s těžkou vrozenou nebo získanou buněčnou a/anebo humorální imunodeficiencí) (viz bod 4.4).
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Dříve léčení pacienti
Údaje o účinnosti přípravku Imlygic v druhé nebo další linii léčby jsou omezené.
Diseminovaná herpetická infekce
U pacientů léčených přípravkem Imlygic byla hlášena diseminovaná herpetická infekce, včetně závažných případů diseminované herpetické infekce (viz bod 4.8).
Imlygic nebyl hodnocen u imunokompromitovaných pacientů. Na základě epidemiologických údajů mohou mít imunokompromitovaní pacienti (například pacienti s HIV/AIDS, leukemií, lymfomem, běžnou variabilní imunodeficiencí nebo osoby vyžadující chronickou léčbu vysokými dávkami steroidů nebo jinými imunosupresivy) zvýšené riziko diseminované herpetické infekce. Před podáním přípravku Imlygic imunokompromitovaným pacientům zvažte rizika a přínosy léčby.
Na základě údajů ze studií na zvířatech mohou mít těžce imunokompromitovaní pacienti zvýšené riziko diseminované herpetické infekce a nesmějí být léčeni přípravkem Imlygic (viz body 4.3 a 5.3).
Náhodná expozice přípravku Imlygic
Náhodná expozice může vést k přenosu přípravku Imlygic a herpetické infekci. Zdravotničtí pracovníci a osoby, které jsou s pacienty v blízkém kontaktu (např. členové domácnosti, pečovatelé, sexuální partneři nebo osoby sdílející stejnou postel), se mají vyvarovat přímého kontaktu s injikovanými lézemi nebo s tělesnými tekutinami léčených pacientů během celého léčebného období a až 30 dní po posledním podání přípravku (viz bod 6.6). U zdravotnických pracovníků byly zaznamenány případy náhodného píchnutí jehlou a vystříknutí během přípravy a podávání.
Těhotné ženy nebo imunokompromitované osoby, které jsou v blízkém kontaktu s pacientem, nesmí měnit pacientovi obvazy nebo čistit místo injekčního vpichu. Těhotné ženy, novorozenci a imunokompromitovaní jedinci nesmí být vystaveni potenciálně kontaminovaným materiálům.
Zdravotničtí pracovníci mají zajistit, aby pacienti byli schopni dostát požadavku na přikrytí injekčních míst okluzivním obvazem (viz bod 6.6). Pacientům se má taktéž doporučit, aby se nedotýkali nebo neškrábali místa injekčního vpichu, jelikož to může vést k nechtěnému přenosu přípravku Imlygic na jiné části těla nebo na osoby, které jsou s nimi v blízkém kontaktu.
I když není známo, zda se Imlygic může přenášet pohlavním stykem, je známo, že divoký typ viru HSV-1 lze přenést sexuálním kontaktem. Pacienti mají být poučeni, aby při pohlavním styku používali latexový kondom, aby zabránili možnému přenosu přípravku Imlygic. Ženy ve fertilním věku mají být poučeny, aby během léčby používaly účinnou antikoncepční metodu k zabránění otěhotnění (viz bod 4.6).
Pečovatelé mají být poučeni, aby používali ochranné rukavice, když pomáhají pacientům při přikládání nebo výměně okluzivního obvazu a aby dodržovali bezpečnostní opatření při likvidaci použitých obvazů a čistícího materiálu (viz bod 6.6).
Při náhodné expozici přípravku Imlygic postupujte podle pokynů v bodu 6.6. Jestliže se rozvinou známky nebo příznaky herpetické infekce, musí osoby vystavené nákaze kontaktovat svého lékaře. V případě podezření na herpetické léze mohou pacienti, blízké kontakty nebo poskytovatelé zdravotní péče využít možnosti následného testování, které kvůli další charakterizaci infekce provede držitel rozhodnutí o registraci.
Herpetická infekce u pacientů léčených přípravkem Imlygic
U pacientů léčených přípravkem Imlygic byly hlášeny případy herpetické infekce (zahrnovaly, ale nebyly omezeny na opary a herpetickou keratitidu) a závažné případy diseminované herpetické infekce (viz bod 4.8). Předpokládá se, že symptomy lokální nebo systémové infekce v možné souvislosti s přípravkem Imlygic budou podobné symptomům vyvolaným infekcí divokým typem viru HSV-1.
Je známo, že osoby s infekcí divokým typem viru HSV-1 mohou mít celoživotní riziko symptomatické herpetické infekce vzhledem k reaktivaci latentního divokého typu viru HSV-1. Je nutné brát v úvahu symptomatickou herpetickou infekci způsobenou možnou reaktivací přípravku Imlygic.
Pacienti, u nichž se rozvine herpetická infekce, mají být poučeni, aby dodržovali standardní hygienická opatření k zabránění přenosu viru.
Talimogen laherparepvek je citlivý na aciklovir. Rizika a přínosy léčby přípravkem Imlygic se musí zvážit před podáním acikloviru nebo jiných antivirotik indikovaných k léčbě herpetické infekce. Tyto látky mohou mít vliv na účinnost léčby, jsou-li podávány systémově nebo lokálně přímo do místa injekčního vpichu.
Informace o herpetických lézích jsou uvedeny v kartě pacienta.
Celulitida v místě injekčního vpichu
Po léčbě přípravkem Imlygic se může objevit nekróza nebo ulcerace nádorové tkáně. Byly popsány případy celulitidy a systémové bakteriální infekce. Doporučuje se důkladná péče o ránu a opatření k prevenci infekce, a to zejména pokud nekróza tkáně vyústí v otevřené rány.
Zhoršené hojení v místě injekčního vpichu
V klinických studiích byly hlášeny případy zhoršeného hojení v místě injekčního vpichu. Imlygic může zvýšit riziko zhoršeného hojení u pacientů s výchozími rizikovými faktory (např. předchozí ozařování v místě injekčního vpichu nebo léze v místech se špatnou vaskularizací).
Jestliže se rozvine perzistující infekce nebo opožděné hojení, je třeba před pokračováním léčby zvážit rizika a přínosy léčby přípravkem Imlygic.
Imunitně zprostředkované příhody
V klinických studiích byly u pacientů léčených přípravkem Imlygic hlášeny imunitně zprostředkované příhody jako glomerulonefritida, vaskulitida, pneumonitida, zhoršení psoriázy a vitiligo.
Je třeba zvážit rizika a přínosy léčby přípravkem Imlygic u pacientů s výchozím autoimunitním onemocněním nebo před pokračováním léčby u pacientů, u kterých se rozvinuly imunitně zprostředkované příhody.
Plazmocytom v místě injekčního vpichu
Po podání přípravku Imlygic byly popsány případy plazmocytomu v blízkosti místa injekčního vpichu. Je třeba zvážit rizika a přínosy léčby přípravkem Imlygic u pacientů s mnohočetným myelomem nebo u pacientů, u nichž se během léčby objevil plazmocytom.
Obstrukční porucha dýchacích cest
Po léčbě přípravkem Imlygic byly popsány případy obstrukční poruchy dýchacích cest. Při aplikaci do lézí v blízkosti velkých dýchacích cest je třeba postupovat s opatrností.
HSV-1 séronegativní pacienti
U HSV-1 séronegativních pacientů před zahájením léčby byl hlášen vyšší výskyt pyrexie, zimnice a onemocnění podobných chřipce v porovnání s HSV-1 séropozitivními pacienty před zahájením léčby, a to zejména v období prvních 6 léčebných cyklů (viz bod 4.8).
Jaterní krvácení způsobené transkutánní intrahepatální cestou podání
Imlygic není indikován k transkutánní intrahepatální cestě podání. V klinických studiích byly u pacientů, kterým byl Imlygic podáván cestou transkutánních intrahepatálních injekcí, hlášeny případy jaterního krvácení, které vedlo k hospitalizaci a úmrtí.
Všichni pacienti
Tento léčivý přípravek obsahuje 20 mg sorbitolu v 1ml injekční lahvičce. Je nutno vzít v úvahu aditivní účinek současně podávaných přípravků s obsahem sorbitolu (nebo fruktózy) a příjem sorbitolu (nebo fruktózy) potravou.
Tento léčivý přípravek obsahuje 7,7 mg sodíku v 1ml injekční lahvičce, což odpovídá 0,4 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
S přípravkem Imlygic nebyly provedeny žádné studie interakcí. Aciklovir a další antivirotika mohou mít vliv na účinnost léčby, pokud se podávají systémově nebo lokálně přímo do místa injekčního vpichu. Před podáním acikloviru nebo jiných antivirotik indikovaných k léčbě herpetické infekce zvažte rizika a přínosy léčby přípravkem Imlygic.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku/antikoncepce
Ženy ve fertilním věku mají být poučeny, aby během léčby používaly účinnou antikoncepční metodu k zabránění otěhotnění.
Všichni pacienti mají být poučeni, aby při pohlavním styku používali latexový kondom k zabránění možného přenosu přípravku Imlygic (viz bod 4.4).
Těhotenství
U těhotných žen nebyly provedeny adekvátní a dobře kontrolované studie s talimogenem laherparepvekem.
Jestliže těhotná žena má infekci divokým typem viru HSV-1 (primární infekce nebo její reaktivace), existuje možné riziko přestupu viru placentární bariérou a rovněž riziko přenosu během porodu z důvodu uvolňování viru. Infekce divokým typem viru HSV-1 jsou spojovány se závažnými nežádoucími účinky včetně multiorgánového selhání a úmrtí, pokud se plod nebo novorozenec nakazí herpetickou infekcí divokým typem viru. I když dosud neexistují žádné klinické údaje o infekcích talimogenem laherparepvekem u těhotných žen, mohlo by existovat riziko pro plod nebo novorozence, pokud by měl talimogen laherparepvek působit stejně. Ve studiích na zvířatech nebyly pozorovány žádné účinky na embryofetální vývoj (viz bod 5.3). Jako bezpečnostní opatření je vhodné se vyvarovat použití talimogenu laherparepveku během těhotenství.
Mohou se vyskytnout transplacentární metastázy maligního melanomu. Vzhledem k tomu, že talimogen laherparepvek je určen k tomu, aby vstupoval a replikoval se v nádorové tkáni, může existovat riziko expozice plodu talimogenu laherparepveku z nádorové tkáně, která prošla placentou.
Pokud se Imlygic používá v těhotenství, nebo když pacientka otěhotní během používání léčivého přípravku, musí být seznámena s potenciálním nebezpečím pro plod a/nebo novorozence.
Kojení
Není známo, zda se talimogen laherparepvek vylučuje do lidského mateřského mléka. Je třeba se rozhodnout, zda přerušit kojení nebo přerušit/ukončit léčbu přípravkem Imlygic, přičemž se má vzít v úvahu přínos kojení pro dítě a přínos léčby pro ženu.
Fertilita
Nebyly provedeny žádné klinické studie hodnotící účinky talimogen laherparepveku na fertilitu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Talimogen laherparepvek má malý vliv na schopnost řídit a obsluhovat stroje. Vzhledem k možným nežádoucím účinkům, jako jsou závratě a stav zmatenosti (viz bod 4.8), je třeba pacienty poučit, aby byli při řízení a obsluze strojů opatrní, dokud není jisté, že na ně talimogen laherparepvek v tomto smyslu nepůsobí negativně.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Bezpečnost přípravku Imlygic byla hodnocena v pivotní studii, kde 292 pacientů dostalo nejméně 1 dávku přípravku Imlygic (viz bod 5.1). Medián doby expozice přípravku Imlygic byl 23 týdnů (5,3 měsíců). Celkem 26 pacientů bylo vystaveno přípravku Imlygic po dobu nejméně 1 roku.
Nejčastěji hlášené nežádoucí účinky (≥ 25 %) u pacientů léčených přípravkem Imlygic byly únava (50,3 %), zimnice (48,6 %), pyrexie (42,8 %), nauzea (35,6 %), onemocnění podobné chřipce (30,5 %) a bolest v místě injekčního vpichu (27,7 %). Celkem 98 % těchto hlášených nežádoucích účinků bylo lehkých nebo středně těžkých. Nejčastějším nežádoucím účinkem stupně 3 nebo vyššího byla celulitida (2,1 %) (viz bod 4.4).
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky byly zjištěny v klinických studiích u pacientů s melanomem léčených přípravkem Imlygic v porovnání s GM-CSF a v rámci zkušeností po uvedení přípravku na trh. Výskyt nežádoucích účinků je uveden podle třídy orgánových systémů a frekvence. Frekvence jsou definované jako velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10) a méně časté (≥ 1/1 000 až < 1/100). V každé skupině četnosti jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 3. Nežádoucí účinky z klinických studií u pacientů s melanomem a ze zkušeností po uvedení na trh
| Infekce a infestace | |
| Časté | Celulitida*, herpetické infekce** |
| Méně časté | Infekce v místě vpichu |
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | |
| Časté | Bolest v nádoru, infekce novotvaru |
| Méně časté | Plazmocytom v místě injekčního vpichu* |
| Poruchy krve a lymfatického systému | |
| Velmi časté | Periferní otoky |
| Časté | Anémie |
| Poruchy imunitního systému | |
| Časté | Imunitně zprostředkované příhody†* |
| Méně časté | Hypersenzitivita |
| Poruchy metabolismu a výživy | |
| Časté | Dehydratace |
| Poruchy nervového systému | |
| Velmi časté | Bolest hlavy |
| Časté | Stav zmatenosti, anxieta, deprese, závratě, insomnie |
| Poruchy oka | |
| Méně časté | Herpetická keratitida |
| Poruchy ucha a labyrintu | |
| Časté | Bolest ucha |
| Srdeční poruchy | |
| Časté | Tachykardie |
| Cévní poruchy | |
| Časté | Hluboká žilní trombóza, hypertenze, zrudnutí kůže |
| Respirační, hrudní a mediastinální poruchy | |
| Velmi časté | Kašel |
| Časté | Dušnost, bolest orofaryngu, infekce horních cest dýchacích |
| Méně časté | Obstrukční porucha dýchacích cest |
| Gastrointestinální poruchy | |
| Velmi časté | Zvracení, průjem, zácpa, nauzea |
| Časté | Bolest břicha, břišní diskomfort |
| Poruchy kůže a podkožní tkáně | |
| Časté | Vitiligo, vyrážka, dermatitida |
| Méně časté | Granulomatózní dermatitida |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | |
| Velmi časté | Myalgie, artralgie, bolest končetiny |
| Časté | Bolest zad, bolest v tříslech |
| Celkové poruchy a reakce v místě aplikace | |
| Velmi časté | Onemocnění podobné chřipce*, pyrexie, zimnice, únava, bolest, reakce v místě injekčního vpichu§ |
| Časté | Malátnost, bolest v axile |
| Vyšetření | |
| Časté | Pokles tělesné hmotnosti |
| Poranění, otravy a procedurální komplikace | |
| Časté | Komplikace v ráně, sekrece z rány, kontuze, bolest při výkonu |
§ Reakce v místě injekčního vpichu zahrnují: velmi častý termín bolest v místě injekčního vpichu, časté termíny erytém v místě injekčního vpichu, krvácení v místě injekčního vpichu, otok v místě injekčního vpichu, reakce v místě injekčního vpichu, zánět v místě injekčního vpichu, sekrece, výtok v místě injekčního vpichu a méně častý termín horko v místě injekčního vpichu.
† Imunitně zprostředkované příhody zahrnují: méně časté termíny vaskulitida, pneumonitida, zhoršení psoriázy a glomerulonefritida.
* Viz Popis vybraných nežádoucích účinků.
** Herpetické infekce (zahrnují, ale nejsou omezeny na herpetické infekce v ústech).
Popis vybraných nežádoucích účinků
Imunitně zprostředkované příhody
Imunitně zprostředkované příhody hlášené v pivotní klinické studii zahrnovaly případ zhoršení psoriázy u pacienta s anamnézou psoriázy, jeden případ pneumonitidy u pacienta s anamnézou autoimunitního onemocnění, jeden případ vaskulitidy a dva případy glomerulonefritidy, z nichž jeden se projevil jako akutní selhání ledvin.
Plazmocytom
V klinických studiích byl pozorován jeden případ plazmocytomu v místě injekčního vpichu u pacienta, u kterého byl zjištěn mnohočetný myelom.
Celulitida
V pivotní klinické studii (studie 005/05) byly zaznamenané případy celulitidy, z nichž některé byly hodnocené jako závažné nežádoucí příhody. Žádný z nich však nevedl k trvalému vysazení léčby přípravkem Imlygic. Doporučuje se důkladná péče o rány a dodržování opatření k zabránění vzniku infekce, zejména pokud nekróza tkání vyústí v otevřené rány.
Symptomy podobné chřipce
U 90 % pacientů léčených přípravkem Imlygic se vyskytly symptomy podobné chřipce. Pyrexie, zimnice a onemocnění podobné chřipce, které se mohou vyskytnout kdykoliv během léčby, obvykle odezněly během 72 hodin. Tyto příhody byly hlášené častěji během prvních 6 léčebných cyklů, a to hlavně u pacientů, kteří byli před léčbou HSV-1 negativní.
Pediatrická populace
Pediatrické klinické hodnocení fáze 1 (studie 20110261) bylo provedeno u 15 pediatrických a mladých dospělých pacientech ve věku 7 až ≤ 21 let s pokročilými nádory jinými než nádory centrálního nervového systému, které jsou vhodné pro přímou injekci (viz bod 5.1). Údaje vztahující se k bezpečnosti odpovídaly výchozímu onemocnění pacientů a známému bezpečnostnímu profilu talimogenu laherparepveku u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Klinické zkušenosti s předávkováním přípravkem Imlygic nejsou. V klinických studiích se podávaly dávky až do 4 ml o koncentraci 108 PFU/ml každé 2 týdny bez průkazu dávku limitující toxicity. Maximální dávka, kterou lze bezpečně podávat, nebyla stanovena. V případě podezření na předávkování nebo při neúmyslném intravenózním podání se má pacient léčit symptomaticky, např. aciklovirem nebo jinými antivirotiky (viz bod 4.4), a podle potřeby se mají zavést podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatická buněčná a genová terapie, ATC kód: L01XL02.
Mechanismus účinku
Talimogen laherparepvek je onkolytické imunoterapeutikum, které je odvozeno od HSV-1. Talimogen laherparepvek je modifikovaný tak, aby se replikoval v nádorech a vytvářel lidský imunitu stimulující protein GM-CSF. Talimogen laherparepvek způsobuje smrt nádorových buněk a uvolňování nádorových antigenů. Předpokládá se, že talimogen laherparepvek spolu s GM-CSF podporuje systémovou protinádorovou imunitní odpověď a efektorovou odpověď T-buněk. Myši, u kterých došlo po léčbě k úplné regresi primárních nádorů, byly rezistentní na následnou opakovanou expozici nádoru.
Modifikace vedoucí od HSV-1 k talimogenu laherparepveku zahrnují deleci genů ICP34.5 a ICP47. Zatímco antivirová imunitní odpověď chrání normální buňky před infekcí vyvolanou talimogenem laherparepvekem, bylo prokázáno, že nádory jsou citlivé na poškození a buněčnou smrt způsobenou viry HSV-1 s deficitem genu ICP34.5, včetně talimogenu laherparepveku. Delece genu ICP47 zabraňuje down-regulaci molekul prezentujících antigen a zvyšuje expresi genu HSV US11, čímž zvyšuje replikaci viru v nádorových buňkách.
Klinická účinnost a bezpečnost
Studie 005/05
Bezpečnost a účinnost monoterapie přípravkem Imlygic v porovnání se subkutánně podávaným GM-CSF byla hodnocena v mezinárodní, otevřené a randomizované klinické studii fáze III u pacientů s melanomem stupně IIIB, IIIC, a IV, který nebyl indikovaný k chirurgické resekci. Předchozí systémová léčba melanomu byla povolená, ale nebyla vyžadována. Ze studie byli vyloučeni pacienti s aktivními mozkovými metastázami, metastázami v kostech, rozsáhlým viscerálním onemocněním, primárním očním nebo slizničním melanomem a pacienti na systémové léčbě antiherpetickým přípravkem.
Pacienti byli randomizováni v poměru 2:1 k léčbě přípravkem Imlygic nebo GM-CSF (n = 436; 295 pacientů dostávalo Imlygic, 141 pacientů dostávalo GM-CSF). Imlygic byl podáván intralezionální injekcí v úvodní koncentraci 106 (1 milion) PFU/ml 1. den a dále v koncentraci 108 (100 milionů) PFU/ml 21. den a poté každé 2 týdny v dávce až 4 ml. GM-CSF byl podáván subkutánně v dávce 125 µg/m2 denně po dobu 14 dní a poté následovalo 14denní období bez léčby v opakujících se intervalech.
Aby se mohl projevit opožděný imunitně zprostředkovaný protinádorový účinek, pacienti byli léčeni minimálně 6 měsíců nebo do doby, kdy již nebyly přítomné žádné léze vhodné k injekční léčbě. Během této doby měla léčba pokračovat i při zvětšování již přítomné léze/přítomných lézí a/nebo rozvoji nové léze/nových lézí, pokud se u pacienta nevyvinula netolerovatelná toxicita nebo pokud zkoušející neusoudil, že v nejlepším zájmu pacienta bylo léčbu ukončit nebo léčit melanom jinou terapií. Po 6 měsících léčby pacienti pokračovali v léčbě až do klinicky významné progrese onemocnění (tj. progrese nemoci spojená s poklesem performance statusu a/nebo potřeba alternativní léčby na základě posouzení zkoušejícího). Pacienti, u nichž byla dosažena odpověď po 12 měsících léčby, mohli pokračovat v léčbě dalších až 6 měsíců. Průměrné (SD) trvání léčby u ITT populace (ITT
- intent to treat) bylo 15,76 týdnů (15,79) v rameni s GM-CSF a 26,83 týdnů (18,39) v rameni s přípravkem Imlygic. Primárním cílovým parametrem byl výskyt trvající odpovědi (DRR – durable response rate) [definovaný jako procento pacientů s kompletní odpovědí (CR) nebo částečnou odpovědí (PR) přetrvávající nepřetržitě minimálně 6 měsíců] podle zaslepeného centrálního vyhodnocení. Sekundárními cílovými parametry byly celkové přežití (OS), celkový výskyt objektivní odpovědi (ORR - overall response rate) [PR+CR], doba do odpovědi, trvání odpovědi a doba do selhání léčby (doba od randomizace do první epizody klinicky významné progrese onemocnění, kdy není dosažená odpověď po příhodě progrese nebo až do úmrtí pacienta).
Průměrný věk byl 63 let (rozptyl: 22 až 94 let); 26,5 % pacientů bylo starších 65 let a 23,3 % pacientů bylo starších 74 let. Většina pacientů (98 %) byli běloši. Muži tvořili 57 % studijní populace a 70 % pacientů mělo výchozí ECOG performance status 0. Ze zařazených pacientů mělo 22 % stadium IV M1c nemoci a 53 % pacientů podstoupilo v minulosti léčbu melanomu, jako je chemoterapie a imunoterapie založená na cytokinu navíc k chirurgickému výkonu, adjuvantní léčbě nebo ozařování. Celkem 58 % všech pacientů zařazených do studie bylo séropozitivních na divoký typ viru HSV-1 před zahájením léčby a 32,6 % pacientů bylo séronegativních. Sérologický stav pro HSV-1 u zbylých 9,4 % pacientů byl neznámý.
Rozdíl v DRR mezi přípravkem Imlygic a GM-CSF v populaci ITT byl statisticky významný (viz tabulka 4) ve prospěch přípravku Imlygic.
Tabulka 4. Souhrn výsledků u populace ITT ve studii 005/05 s přípravkem Imlygic
Cílový parametr studie | Imlygic n = 295 | GM-CSF n = 141 | |
| Výskyt trvající odpovědi | Primární | 16,3 % (n = 48) (95% CI: 12,1; 20,5) | 2,1 % (n = 3) (95% CI: 0,0; 4,5) |
| Poměr šancí 8,9; (95% CI: 2,7; 29,2) p < 0,0001 | |||
Výskyt objektivní odpovědi (% CR, % PR) | Sekundární | 26,4 % (n = 78) (95% CI: 21,4 %, 31,5 %) (10,8% CR, 15,6% PR) | 5,7 % (n = 8) (95% CI: 1,9%, 9,5%) (0,7% CR, 5% PR) |
| Celkové přežití | Sekundární | Medián 23,3 (95% CI: 19,5;29,6) měsíců | Medián 18,9 (95% CI: 16,0; 23,7) měsíců |
| HR: 0,79; (95% CI: 0,62; 1,00) p = 0,051 | |||
Trvání odpovědi (přetrvávající odpověď při posledním vyšetření nádoru) | Sekundární | Nedosažen (rozptyl: > 0,0 až > 16,8 měsíců) | Medián 2,8 měsíců (rozptyl: 1,2 to > 14,9 měsíců) |
| HR: 0,46; (95% CI: 0,35; 0,60) | |||
| Doba do odpovědi (medián) | Sekundární | 4,1 měsíce | 3,7 měsíců |
| Doba do selhání léčby (medián) | Sekundární | 8,2 měsíců (95% CI: 6,5; 9,9) | 2,9 měsíců (95% CI: 2,8; 4,0) |
| HR: 0,42; (95% CI: 0,32; 0,54) | |||
U pacientů odpovídajících na léčbu přípravkem Imlygic přetrvávalo v době primární analýzy ještě 56 (72 %) odpovědí. Z pacientů odpovídajících na léčbu mělo 42 (54 %) o ≥ 25 % větší celkovou velikost existující léze/existujících lézí a/nebo se u nich vytvořila nová léze/nové léze před konečným dosažením odpovědi na léčbu.
V analýze hodnotící systémové působení přípravku Imlygic mělo 27 ze 79 pacientů (34,2 %) ≥ 50 % celkové zmenšení mimoviscerálních lézí, které nebyly léčené injekcemi přípravku Imlygic a 8 ze 71 pacientů (11,3 %) mělo ≥ 50 % celkové zmenšení viscerálních lézí, které nebyly léčené injekcemi přípravku Imlygic.
Obrázek 4. Kaplanova-Meierova křivka – celkové přežití (ITT populace) 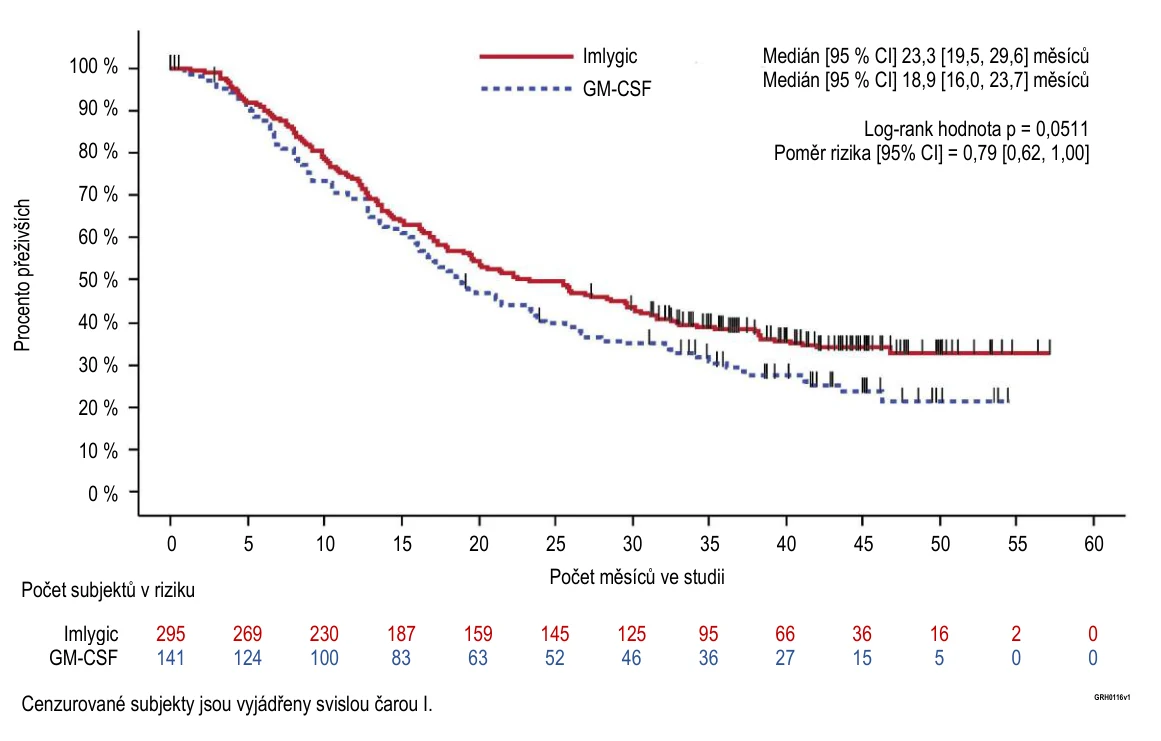
Mezi staršími (≥ 65 let věku) a mladšími dospělými pacienty nebyly pozorovány žádné rozdíly v bezpečnosti nebo účinnosti.
Explorativní podskupiny
Byly rovněž provedeny explorativní analýzy podskupin pro DRR a celkové přežití podle stadia nemoci (viz obrázek 5 a tabulku 5). I když pivotní studie neměla statistickou sílu na hodnocení účinnosti u těchto jednotlivých podskupin, pacienti bez viscerálního postižení měli větší prospěch z léčby přípravkem Imlygic než pacienti s pokročilejším onemocněním.
Tabulka 5. Souhrn výsledků z explorativní analýzy podskupin ze studie 005/05 s přípravkem Imlygic
| DRR, (%) | ORR, (%) | OS (poměr rizika) | |||
| Imlygic | GM-CSF | Imlygic | GM-CSF | Imlygic versus GM-CSF | |
| Stadium§ IIIb/IIIc/ stadium IVM1a (Imlygic, n = 163; GM-CSF, n = 86) | 25,2 | 1,2 | 40,5 | 2,3 | 0,57, (95% CI: 0,40; 0,80); |
Stadium§ IVM1b/ IVM1c (Imlygic, n = 131; GM-CSF, n = 55) | 5,3 | 3,6 | 9,2 | 10,9 | 1,07, (95% CI: 0,75; 1,52); |
§ American Joint Committee on Cancer (AJCC) 6. vydání.
Obrázek 5. Kaplanův-Meierův odhad celkového přežití podle randomizovaného léčebného ramene u onemocnění stadia IIIb/IIIc/ IVM1a (explorativní analýza podskupin)
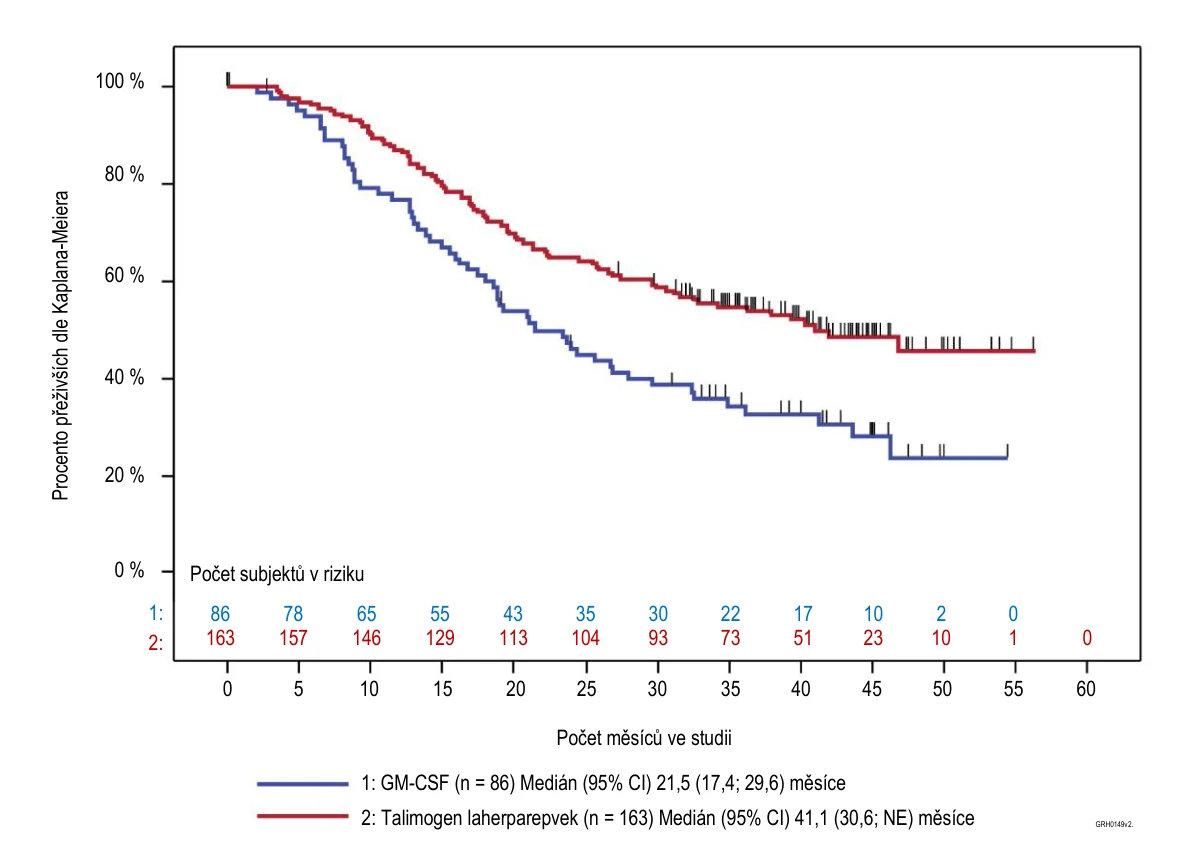
Cenzorované subjekty jsou vyjádřeny svislou čarou ׀
NE = neodhadnutelný
Vzhledem k explorativní povaze analýzy a na základě současných poznatků nebylo prokázáno, že přípravek Imlygic je spojen s účinkem na celkové přežití.
Pediatrická populace
Multicentrické otevřené klinické hodnocení deeskalace dávky fáze 1 (studie 20110261) hodnotilo bezpečnost a účinnost talimogenu laherparepveku u pediatrických pacientů s pokročilými nádory jinými než nádory centrálního nervového systému, které byly vhodné pro přímou injekci. Během studie dostalo talimogen laherparepvek celkem 15 pediatrických a mladých dospělých pacientů ve věku 7 až ≤ 21 let, přičemž byli rozděleni do dvou kohort: kohorta A1 (13 pacientů ve věku 12 až ≤ 21 let) a kohorta B1 (2 pacienti ve věku 7 až < 12 let). Dávkovací schéma bylo shodné s doporučenou dávkou talimogenu laherparepveku pro dospělé.
Třináct pacientů bylo zahrnuto do skupiny pro analýzu dávky limitující toxicity (dose limiting toxicity
- DLT). U žádného pacienta nedošlo k výskytu DLT během období hodnocení DLT. Celkem se u všech pacientů (15 pacientů, 100,0 %) vyskytl alespoň 1 nežádoucí účinek vyvolaný léčbou a u 8 pacientů (53,3 %) se vyskytly nežádoucí účinky stupně ≥ 3.
Nebyly pozorovány žádné odpovědi, ORR podle upravených kritérií irRC-RECIST bylo 0 % (95% CI: 0,0; 21,8).
5.2 Farmakokinetické vlastnosti
Talimogen laherparepvek je geneticky modifikovaný virus HSV-1, který je schopný replikace. Farmakokinetika a biodistribuce jsou proto dány místem intralezionální injekce, nádorově selektivní replikací a uvolňováním z nádorové tkáně.
Absorpce
K buněčnému vychytávání talimogenu laherparepveku po lokální injekci do nádorů dochází přes HSV-1 receptory na nádorech a nenádorových buňkách. Protože talimogen laherparepvek se injikuje a replikuje v nádoru, biologická dostupnost a systémová koncentrace talimogenu laherparepveku nejsou prediktivní pro aktivitu léčivé látky, a proto nebyly hodnoceny.
Metabolismus/eliminace
Talimogen laherparepvek se odstraňuje pomocí obecných obranných mechanismů hostitele (např. autofagií, adaptivní imunitní odpovědí). Talimogen laherparepvek se odbourává typickými endogenními katabolickými metabolickými dráhami pro proteiny a DNA. Stejně jako u ostatních infekcí divokým typem HSV-1, latentní pool DNA talimogenu laherparepveku může přetrvávat v tělech neuronů inervujících místa vpichu; proto nelze vyloučit výskyt latentní infekce způsobené talimogenem laherparepvekem.
Biodistribuce (v těle) a vylučování viru (exkrece/sekrece)
DNA talimogenu laherparepveku byla kvantifikována pomocí vysoce senzitivní a specifické kvantitativní polymerázové řetězové reakce (quantitative polymerase chain reaction – qPCR), která nemusí korelovat s rizikem virové infekčnosti. Talimogen laherparepvek byl rovněž kvantifikován u vybraných vzorků pacientů v klinických studiích pomocí analýzy virové infekčnosti v místě injekčního vpichu a v některých případech potenciálních herpetických lézí.
Klinická biodistribuce, eliminace a vylučování
Biodistribuce a vylučování intralezionálně podávaného talimogenu laherparepveku byly zkoumány v klinické studii, která měřila DNA talimogenu laherparepveku v krvi, moči, v místě injekčního vpichu, vně okluzivního obvazu, ve sliznici úst, anogenitální oblasti a v lézích s podezřením na herpetický původ. Šedesát pacientů s melanomem dostalo intralezionální injekci přípravku Imlygic ve stejné dávce a schématu jako v klinické studii 005/05 (viz bod 5.1). V průběhu léčby se odebíraly vzorky okluzivního obvazu. Během léčby a po dobu až 30 dnů po ukončení léčby se odebíraly vzorky krve a moči. Během léčby a po dobu až 60 dnů po ukončení léčby se odebíraly vzorky z místa injekčního vpichu, sliznice úst a anogenitální oblasti. Vzorky z lézí s podezřením na herpetický původ se odebíraly vždy, když se u pacienta vyskytla léze s podezřením na herpetický původ. Pokud bylo testování qPCR na DNA talimogenu laherparepveku pozitivní, provedl se test TCID50 ke změření virové infekčnosti. U 60 léčených pacientů údaje naznačují, že v průběhu studie byla DNA talimogenu laherparepveku přítomna ve všech oblastech (viz tabulka 6).
Tabulka 6. Pacienti s detekovatelnou DNA během léčby
| Tělesná tekutina/oblast | Pacienti s detekovatelnou DNA během léčby (n = 60) |
| Krev | 59 (98 %) |
| Moč | 19 (32 %) |
| Místo injekčního vpichu | 60 (100 %) |
| Vnější oblast okluzivního obvazu | 48 (80 %) |
| Sliznice úst | 8 (13 %) |
| Anogenitální oblast | 5 (19 %)a |
a U anogenitální oblasti bylo 26 pacientů testováno na DNA přípravku Imlygic.
Podíl vzorků a subjektů s DNA talimogenu laherparepveku byl nejvyšší během 2. cyklu léčby u krve, moči, místa injekčního vpichu a okluzivních obvazů; během 1. cyklu léčby byl nejvyšší u sliznice úst; a během 1. a 2. cyklu u anogenitální oblasti. U pacientů s detekovatelnou DNA talimogenu laherparepveku v krvi, moči, sliznici úst a anogenitální oblasti nebyla v žádných vzorcích detekovatelná DNA talimogenu laherparepveku 30 dní po ukončení léčby. U pacientů s detekovatelnou DNA v injekčních lézích nebyla v žádných vzorcích detekovatelná DNA talimogenu laherparepveku 60 dní po ukončení léčby.
Celkem 3 z 19 pacientů s lézemi s podezřením na herpetický původ měli DNA talimogenu laherparepveku přítomnou kdykoli v průběhu studie. Aktivita viru se měřila ve vzorcích, které byly pozitivní na DNA talimogenu laherparepveku z místa injekčního vpichu, okluzivních obvazů, sliznice úst, anogenitální oblasti a lézí s podezřením na herpetický původ. Ve vzorcích z okluzivních obvazů, sliznice úst, anogenitální oblasti a lézí s podezřením na herpetický původ nebyla zjištěna žádná aktivitu viru. Infekční virus talimogenu laherparepveku byl zjištěn v místě injekčního vpichu u 7 (11 %) pacientů ve více časových bodech studie; žádné vzorky nebyly pozitivní na infekčnost viru po
- 2. cyklu nebo po ukončení léčby.
Farmakokinetika u zvláštních populací
U zvláštních populací pacientů nebyly prováděny farmakokinetické studie s talimogenem laherparepvekem.
5.3 Předklinické údaje vztahující se k bezpečnosti
Imunokompetentní myši, potkani a psi dobře tolerovali dávky až do 4 × 10⁸ PFU/kg nebo 107 PFU/dávka (60násobek nejvyšší navrhované klinické dávky) talimogenu laherparepveku podávaného v jedné nebo opakovaných dávkách subkutánní, intravenózní nebo intratumorální injekcí. Nebyla pozorována žádná neurologická patologie nebo nežádoucí neurologické účinky. Ve studii in vivo s intracerebrální injekcí byl talimogen laherparepvek 10 000× méně neurovirulentní než dávka divokého typu HSV-1, která vede k úmrtí 50 % myší v čase.
Talimogen laherparepvek byl injikován do různých xenograftových nádorů v dávkách až do 2 × 10⁸ PFU/kg (30násobek nejvyšší navrhované klinické dávky) imunodeficitním myším (holé a s těžkou kombinovanou imunodeficiencí – SCID). Letální systémová virová infekce byla pozorovaná až u 20 % holých myší (především s deficitem funkce T-lymfocytů) a u 100 % SCID myší (postrádající T- i B- lymfocyty).
Ve všech studiích byla fatální diseminovaná virová infekce pozorovaná u 14 % holých myší po léčbě talimogenem laherparepvekem v dávkách, které jsou 10 až 100x vyšší než dávky, které vedou k 100% letalitě u divokého typu HSV-1.
Mutagenita
Genotoxický potenciál talimogenu laherparepveku nebyl hodnocen v dlouhodobých studiích na zvířatech nebo u člověka. Vzhledem k tomu, že divoký typ HSV-1 se neintegruje do hostitelského genomu, je riziko inzerční mutageneze talimogenem laherparepvekem zanedbatelné.
Kancerogenita
Kancerogenní potenciál talimogenu laherparepveku nebyl hodnocen v dlouhodobých studiích na zvířatech nebo u člověka. Dostupné údaje o talimogenu laherparepveku a divokém typu HSV-1 ale neukazují na kancerogenní riziko u člověka.
Reprodukční a vývojová toxicita
Po léčbě dospělých myší dávkami až do 4 × 10⁸ PFU/kg (60× vyššími na základě PFU/kg v porovnání s maximální klinickou dávkou) nebylo pozorováno žádné působení na samčí nebo samičí reprodukční tkáně. Nebyl pozorován žádný vliv na embryofetální vývoj při podávání talimogenu laherparepveku březím myším během organogeneze v dávkách až do 4 × 10⁸ (400 milionů) PFU/kg (60× vyššími na základě PFU/kg v porovnání s maximální klinickou dávkou). V krvi plodů bylo zjištěno zanedbatelné množství (< 0,001 % hladiny v krvi matek) DNA talimogenu laherparepveku.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Dihydrát hydrogenfosforečnanu sodného
Dihydrát dihydrogenfosforečnanu sodného
Chlorid sodný
Inositol
Sorbitol (E 420)
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
5 let.
Příprava a uchovávání před podáním
Po rozmrazení podejte Imlygic jakmile je to prakticky možné.
Rozmrazený Imlygic je stabilní při uchovávání za teploty 2 °C až 25 °C chráněn před světlem v původní injekční lahvičce, v injekční stříkačce nebo v původní injekční lahvičce a následně v injekční stříkačce. Nepřekračujte dobu uchovávání uvedenou v tabulce 7 a 8.
Pokud je rozmrazený Imlygic uchováván v původní injekční lahvičce a následně v injekční stříkačce:
- Po celou dobu uchovávání až do podání má být dodrženo stejné rozmezí teplot.
Doba uchovávání v injekční stříkačce za okolní teploty do 25 °C nesmí přesáhnout 2 hodiny pro
106 (1 milion) PFU/ml a 4 hodiny pro 108 (100 milionů) PFU/ml (viz tabulka 7).
- Maximální kumulativní doba uchovávání (doba uchovávání v injekční lahvičce plus doba uchovávání v injekční stříkačce) nesmí přesáhnout dobu uvedenou v tabulce 8.
Po rozmrazení se Imlygic nesmí nechat znovu zmrazit. Zlikvidujte rozmrazený Imlygic v injekční lahvičce nebo v injekční stříkačce, který byl uchováván déle, než je níže uvedená doba.
Tabulka 7. Maximální doba uchovávání pro rozmrazený Imlygic v injekční stříkačce
| 106 (1 milion) PFU/ml | 108 (100 milionů) PFU/ml | |
| 2 °C až 8 °C | 8 hodin | 8 hodin |
| do 25 °C | 2 hodiny | 4 hodiny |
 Tabulka 8. Maximální kumulativní doba uchovávání (doba uchovávání v injekční lahvičce plus doba uchovávání v injekční stříkačce) pro rozmrazený Imlygic
| 106 (1 milion) PFU/ml | 108 (100 milionů) PFU/ml | |
| 2 °C až 8 °C | 24 hodin | 1 týden (7 dnů) |
| do 25 °C | 12 hodin | 24 hodin |
6.4 Zvláštní opatření pro uchovávání
Uchovávejte a převážejte zmrazené (-90 °C až -70 °C).
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem.
Podmínky uchovávání tohoto léčivého přípravku po jeho rozmrazení jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Imlygic je dodáván jako 1 ml roztoku bez konzervačních látek v injekční lahvičce na jedno použití (pryskyřice z cyklického olefinového polymerového plastu) se zátkou (chlorobutylový elastomer) a uzávěrem (hliník) s odtrhovacím víčkem (polypropylen) ve dvou různých baleních:
Obrázek 6. Injekční lahvička na jedno použití trvale zasunutá do průhledného plastového pouzdra z kopolyesteru 
NEBO
Obrázek 7. Injekční lahvička na jedno použití bez průhledného plastového pouzdra
Víčko injekční lahvičky je barevně odlišeno: 106 (1 milion) PFU/ml je světle zelené a 108 (100 milionů) PFU/ml je tmavě modré.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Rozmrazování injekčních lahviček přípravku Imlygic
- Před použitím nechte při pokojové teplotě (20 °C až 25 °C) rozmrznout zmrazené injekční lahvičky s přípravkem Imlygic, dokud nebude přípravek Imlygic tekutý. Očekávaná doba k dosažení úplného rozmrznutí obsahu lahvičky je v závislosti na okolní teplotě 30 až 70 minut. Injekční lahvičkou jemně otáčejte. NETŘEPEJTE.
- Injekční lahvičky nechte rozmrznout a uchovávejte je v původním obalu až do podání, aby byly chráněny před světlem.
Zacházení a podávání
Dodržujte místní předpisy pro zacházení a podávání přípravku, osobní ochranné pomůcky, opatření při náhodném rozlití a pro nakládání s odpadem.
- Při přípravě nebo podávání přípravku Imlygic noste ochranný oblek nebo laboratorní plášť, ochranné brýle nebo obličejový štít a rukavice. Před podáním přípravku přikryjte všechny odkryté rány. Vyvarujte se kontaktu s pokožkou, očima nebo sliznicemi.
- Po podání přípravku si vyměňte rukavice před přiložením okluzivního obvazu na injikované léze. Otřete vnější plochu okluzivního obvazu tamponem s alkoholem. Doporučuje se, aby pacienti měli místa injekčního vpichu pokryta pokud možno po celou dobu vzduchotěsným a vodotěsným obvazem. Aby se minimalizovalo riziko virového přenosu, pacienti mají mít přikryté místo injekčního vpichu nejméně po dobu 8 dní od poslední léčby nebo déle, jestliže místo injekčního vpichu mokvá anebo prosakuje. Doporučte pacientům, aby si přikládali obvazy podle pokynů zdravotnických pracovníků, a aby obvaz vyměnili, pokud jim spadne.
- Zlikviduje všechen materiál, který přišel do kontaktu s přípravkem Imlygic (např. injekční lahvička, stříkačka, jehla, obvazový materiál) v souladu s místními postupy.
Náhodná expozice
- V případě náhodné expozice přípravku Imlygic při práci (např. při stříknutí do očí nebo na sliznice) během přípravy nebo podávání oplachujte postižená místa čistou vodou nejméně 15 minut. V případě expozice porušené pokožky nebo při píchnutí jehlou umyjte pečlivě postiženou oblast mýdlem a vodou a/nebo dezinfekční látkou.
- Ošetřete všechna místa potřísněná přípravkem Imlygic virucidní látkou a savým materiálem.
- Doporučte pacientům, aby použitý obvazový a čistící materiál umístili do neprodyšně uzavřeného plastového pytle, protože tento materiál může být kontaminovaný, a pytel vyhodili do domovního odpadu.
Tento přípravek obsahuje geneticky modifikované organismy.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/15/1064/001
EU/1/15/1064/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 16. prosince 2015
Datum posledního prodloužení registrace: 18. listopadu 2020
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.