


Souhrn údajů o přípravku (SPC) - ICLUSIG
Iclusig 15 mg potahované tabletyIclusig 30 mg potahované tabletyIclusig 45 mg potahované tablety
1. NÁZEV PŘÍPRAVKU
Iclusig 15 mg potahované tablety
Iclusig 30 mg potahované tablety
Iclusig 45 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Iclusig 15 mg potahované tablety
Jedna potahovaná tableta obsahuje 15 mg ponatinibu (ve formě ponatinib-hydrochloridu).
Pomocné látky se známým účinkem
Jedna potahovaná tableta obsahuje 40 mg monohydrátu laktosy.
Iclusig 30 mg potahované tablety
Jedna potahovaná tableta obsahuje 30 mg ponatinibu (ve formě ponatinib-hydrochloridu).
Pomocné látky se známým účinkem
Jedna potahovaná tableta obsahuje 80 mg monohydrátu laktosy.
Iclusig 45 mg potahované tablety
Jedna potahovaná tableta obsahuje 45 mg ponatinibu (ve formě ponatinib-hydrochloridu).
Pomocné látky se známým účinkem
Jedna potahovaná tableta obsahuje 120 mg monohydrátu laktosy.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Iclusig 15 mg potahované tablety
Bílá bikonvexní kulatá potahovaná tableta o průměru přibližně 6 mm, s vyraženým označením „A5“ na jedné straně.
Iclusig 30 mg potahované tablety
Bílá bikonvexní kulatá potahovaná tableta o průměru přibližně 8 mm, s vyraženým označením „C7“ na jedné straně.
Iclusig 45 mg potahované tablety
Bílá bikonvexní kulatá potahovaná tableta o průměru přibližně 9 mm, s vyraženým označením „AP4“ na jedné straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Iclusig je indikován jako monoterapie u dospělých pacientů:
s chronickou fází, akcelerovanou fází nebo blastickou fází chronické myeloidní leukemie
(CML), kteří jsou rezistentní k dasatinibu nebo nilotinibu; kteří netolerují dasatinib nebo nilotinib au nichž není z klinického hlediska vhodná následná léčba imatinibem; nebo kteří mají mutaci T315I
- s akutní lymfoblastickou leukemií s pozitivním Philadelphia chromozomem (Ph+ ALL), kteří jsou rezistentní k dasatinibu; kteří netolerují dasatinib a u nichž není z klinického hlediska vhodná následná léčba imatinibem; nebo kteří mají mutaci T315I.
Iclusig v kombinaci s chemoterapií se sníženou intenzitou je indikován u dospělých pacientů s nově diagnostikovanou Ph+ ALL (viz bod 5.1).
Iclusig je indikován jako monoterapie u pediatrických pacientů ve věku 6 let nebo starších:
- s chronickou fází chronické myeloidní leukemie (CP-CML), kteří jsou rezistentní k dasatinibu nebo nilotinibu; kteří netolerují dasatinib nebo nilotinib a u nichž není z klinického hlediska vhodná následná léčba imatinibem; nebo kteří mají mutaci T315I.
Viz hodnocení kardiovaskulárního stavu pacienta před zahájením léčby v bodě 4.2 a situace, kdy může být zvažována jiná léčba v bodě 4.4.
4.2 Dávkování a způsob podání
Léčbu má zahájit lékař, který má zkušenosti s diagnostikou a léčbou pacientů s leukemií. Během léčby lze použít hematologickou podporu, jako jsou například transfuze trombocytů a podávání hematopoetických růstových faktorů, pokud je to z klinického hlediska indikováno.
Před zahájením léčby ponatinibem je třeba zhodnotit kardiovaskulární stav pacienta, včetně anamnézy a klinického vyšetření, a aktivně ovlivňovat kardiovaskulární rizikové faktory. Během léčby ponatinibem je třeba kardiovaskulární stav nadále sledovat a je třeba optimalizovat léčebnou a podpůrnou terapii s ohledem na podmínky, které přispívají ke kardiovaskulárnímu riziku.
Dávkování
Dospělí pacienti s CML a akutní lymfoblastickou leukemií s pozitivním Philadelphia chromozomem (Ph+ ALL) dříve léčení jinými inhibitory tyrosinkinázy (TKI) nebo pacienti s mutací T315I: Doporučená zahajovací dávka ponatinibu je 45 mg jednou denně.
Léčba má pokračovat, dokud se u pacienta neobjeví známky progrese onemocnění nebo nepřijatelné toxicity.
U pacientů musí být sledována odpověď podle standardních klinických postupů.
Pokud nebylo dosaženo kompletní hematologické odpovědi do 3 měsíců (90 dnů), je třeba zvážit ukončení podávání ponatinibu.
Riziko vzniku arteriální okluze má pravděpodobně vztah k dávce. Je třeba zvážit snížení dávky přípravku Iclusig na 15 mg u pacientů s chronickou fází (chronic phase, CP) CML, kteří dosáhli molekulární odpovědi (MR2 tj. ≤ 1 % BCR-ABL1IS), po zvážení následujících faktorů pro hodnocení jednotlivého pacienta: kardiovaskulární riziko, nežádoucí účinky léčby ponatinibem, doba do dosažení odpovědi a hladiny transkriptů BCR-ABL (viz body 4.4 a 5.1). Jestliže dávku snížíte, doporučuje se pečlivě sledovat odpověď. U pacientů se ztrátou odpovědi lze dávku přípravku Iclusig znovu zvýšit na dříve tolerovanou dávku 30 mg nebo 45 mg perorálně jednou denně. Léčba přípravkem Iclusig má pokračovat, dokud nedojde ke ztrátě odpovědi po opětovném zvýšení dávky nebo k nepřijatelné toxicitě.
Dospělí pacienti s nově diagnostikovanou Ph+ ALL léčení v kombinaci s chemoterapií: Doporučená zahajovací dávka ponatinibu je 30 mg jednou denně v kombinaci s chemoterapií, se snížením dávky na 15 mg jednou denně po dosažení kompletní odpovědi s negativitou minimálního reziduálního onemocnění (MRD) (≤ 0,01 % BCR-ABL1) na konci indukční fáze.
U pacientů se ztrátou MRD negativity lze dávku ponatinibu znovu zvýšit na dříve tolerovanou dávku až do 30 mg jednou denně. Po ukončení léčby ponatinibem v kombinaci s chemoterapií se má pokračovat v léčbě ponatinibem v monoterapii, dokud nedojde ke ztrátě odpovědi po opětovném zvýšení dávky nebo k nepřijatelné toxicitě (viz bod 5.1).
Profylaxe nebo léčba postižení CNS, indukce steroidy, léčba anti-CD20 u pacientů s CD20+ nebo případně chemoterapie se mají řídit příslušnými souhrny údajů o přípravku a standardními klinickými postupy.
Pokud po dokončení indukční fáze nebylo dosaženo kompletní molekulární odpovědi, je třeba zvážit ukončení podávání ponatinibu.
Pediatričtí pacienti s CP-CML:
Ponatinib se podává perorálně jednou denně ve formě buď potahovaných tablet Iclusig, nebo tvrdých tobolek Iclusig. Doporučená počáteční dávka se u každého pediatrického pacienta stanovuje individuálně na základě tělesné hmotnosti (viz tabulka 1):
Tabulka 1 Doporučená počáteční dávka a snížená dávka po dosažení molekulární odpovědi u pediatrických pacientů s CP-CML
| Tělesná hmotnost | Doporučená počáteční dávka v mg (jednou denně) | Doporučená snížená dávka v mg (jednou denně) |
| > 45 kg | 45 mg | 15 mg |
| > 30 kg až 45 kg | 30 mg | 10 mg |
| 15 kg až 30 kg | 15 mg | 5 mg |
Léčba má pokračovat, dokud se u pacienta neobjeví známky progrese onemocnění nebo nepřijatelné toxicity.
U pacientů musí být sledována odpověď podle standardních klinických postupů.
Podobně jako u dospělých má riziko vzniku arteriální okluze pravděpodobně vztah k dávce. Je třeba zvážit snížení dávky přípravku Iclusig podle tabulky 1 u pediatrických pacientů s CP-CML, kteří dosáhli molekulární odpovědi, po zvážení následujících faktorů pro hodnocení jednotlivého pacienta: kardiovaskulární riziko, nežádoucí účinky léčby ponatinibem, doba do dosažení odpovědi a hladiny transkriptů BCR-ABL (viz body 4.4 a 5.1). Jestliže dávku snížíte, doporučuje se pečlivě sledovat odpověď. U pacientů se ztrátou odpovědi lze dávku přípravku Iclusig znovu zvýšit na dříve tolerovanou denní dávku. Léčba přípravkem Iclusig má pokračovat, dokud nedojde ke ztrátě odpovědi po opětovném zvýšení dávky nebo k nepřijatelné toxicitě.
Souběžné podávání silných inhibitorů CYP3A
Při souběžném užívání silných inhibitorů CYP3A je třeba zvážit snížení počáteční dávky přípravku Iclusig u dospělých na 30 mg a u pediatrických pacientů podle tabulky 2 níže (viz bod 4.4). Tabulka 2 Doporučená počáteční dávka u pediatrických pacientů při souběžném podávání silných inhibitorů CYP3A
| Tělesná hmotnost | Doporučená počáteční dávka v mg (jednou denně) |
| > 45 kg | 30 mg |
| > 30 kg až 45 kg | 20 mg |
| 15 kg až 30 kg | 10 mg |
Léčba toxicity
Při projevech hematologické a jiné než hematologické toxicity léčby je třeba zvážit úpravu dávkování nebo přerušení podávání přípravku Iclusig. V případě těžkých nežádoucích účinků je nutno léčbu vysadit. Je-li přípravek Iclusig podáván v kombinaci s chemoterapií, má se u chemoterapeutických léčivých přípravků uplatnit standardní snižování dávek, viz jejich příslušné souhrny údajů o přípravku a standardní klinické postupy.
U pacientů, jejichž nežádoucí účinky odezněly nebo jsou mírnější, lze zvážit opětovné zahájení podávání přípravku Iclusig a zvyšování dávky zpět na denní dávku užívanou před výskytem nežádoucího účinku, pokud je to z klinického hlediska vhodné.
Myelosuprese
Přehled úprav dávkování při neutropenii a trombocytopenii nesouvisející s leukemií u dospělých pacientů je uveden v tabulce 3 a u pediatrických pacientů v tabulce 4.
Tabulka 3: Úpravy dávkování při myelosupresi u dospělých pacientů
| Počáteční dávka ponatinibu 45 mg jednou denně | ANC* < 1,0 x 10⁹/l nebo trombocyty < 50 x 109/l | První výskyt:
|
Rekurence při dávce 45 mg:
| ||
Rekurence při dávce 30 mg:
| ||
| *ANC = Absolutní počet neutrofilů | ||
Tabulka 4 Úpravy dávkování při myelosupresi u pediatrických pacientů
| Počáteční dávka ponatinibu 45 mg jednou denně | ANC* < 1,0 x 10⁹/l nebo trombocyty < 50 x 109/l | První výskyt:
|
Rekurence při dávce 45 mg:
| ||
Rekurence při dávce 30 mg:
| ||
| Počáteční dávka ponatinibu 30 mg jednou denně | ANC* < 1,0 x 10⁹/l nebo trombocyty < 50 x 109/l | První výskyt:
|
Rekurence při dávce 30 mg:
|
Rekurence při dávce 20 mg:
| ||
| Počáteční dávka ponatinibu 15 mg jednou denně | ANC* < 1,0 x 10⁹/l nebo trombocyty < 50 x 109/l | První výskyt:
|
Rekurence při dávce 15 mg:
| ||
Rekurence při dávce 10 mg:
| ||
| *ANC = Absolutní počet neutrofilů | ||
Arteriální okluze a žilní tromboembolie
U pacienta s podezřením na vznik arteriální okluzivní příhody nebo žilní tromboembolie je třeba podávání přípravku Iclusig okamžitě přerušit. Rozhodnutí obnovit léčbu přípravkem Iclusig po odeznění příhody má vycházet ze zvážení poměru přínosů a rizik (viz body 4.4 a 4.8).
K riziku vzniku arteriálních okluzivních příhod může přispívat hypertenze. Pokud hypertenze není kontrolována léčbou, je třeba podávání přípravku Iclusig dočasně přerušit.
Pankreatitida
Přehled doporučených úprav při nežádoucích účincích na pankreas u dospělých pacientů je uveden v tabulce 5 a u pediatrických pacientů v tabulce 6.
Tabulka 5: Úpravy dávkování při pankreatitidě a zvýšené hladině lipázy u dospělých
| Počáteční dávka ponatinibu 45 mg jednou denně | Pankreatitida 2. stupně a/nebo zvýšení hladiny lipázy 2. stupně (> 1,5–2,0 x IULN nebo > 2,0–5,0 x IULN a asymptomatické) | Pokračovat v podávání stejné dávky |
Asymptomatické zvýšení hladiny lipázy
(> 5,0 x IULN*) | Výskyt při dávce 45 mg:
| |
Pankreatitida 3. stupně nebo symptomatické zvýšení hladiny lipázy
5,0 x IULN) | Výskyt při dávce 45 mg:
|
| ||
Pankreatitida 4. stupně nebo zvýšení hladiny lipázy 4. stupně (> 5,0 x IULN a symptomatické) | Ukončit | |
| *IULN = horní hranice normy v příslušném zdravotnickém zařízení | ||
Tabulka 6: Úpravy dávkování při pankreatitidě a zvýšené hladině lipázy u pediatrických pacientů
| Počáteční dávka ponatinibu 45 mg jednou denně | Pankreatitida 2. stupně a/nebo zvýšení hladiny lipázy 2. stupně (> 1,5–2,0 x IULN nebo > 2,0–5,0 x IULN a asymptomatické) | Pokračovat v podávání stejné dávky |
| Asymptomatické zvýšení hladiny lipázy 3. stupně (> 5,0 x IULN*) | Výskyt při dávce 45 mg:
| |
Pankreatitida 3. stupně nebo symptomatické zvýšení hladiny lipázy
5,0 x IULN | Výskyt při dávce 45 mg:
| |
Pankreatitida 4. stupně nebo zvýšení hladiny lipázy 4. stupně (> 5,0 x IULN a symptomatické) | Ukončit | |
| Počáteční dávka ponatinibu 30 mg jednou denně | Pankreatitida 2. stupně a/nebo zvýšení hladiny lipázy 2. stupně (> 1,5–2,0 x IULN nebo > 2,0–5,0 x IULN a asymptomatické) | Pokračovat v podávání stejné dávky |
| Asymptomatické zvýšení hladiny lipázy 3. stupně (> 5,0 x IULN*) | Výskyt při dávce 30 mg:
|
| Je třeba zvážit ukončení podávání přípravku Iclusig | ||
Pankreatitida 3. stupně nebo symptomatické zvýšení hladiny lipázy
5,0 x IULN) | Výskyt při dávce 30 mg:
Je třeba zvážit ukončení podávání přípravku Iclusig | |
Pankreatitida 4. stupně nebo zvýšení hladiny lipázy 4. stupně (> 5,0 x IULN a symptomatické) | Ukončit | |
| Počáteční dávka ponatinibu 15 mg jednou denně | Pankreatitida 2. stupně a/nebo zvýšení hladiny lipázy 2. stupně (> 1,5–2,0 x IULN nebo > 2,0–5,0 x IULN a asymptomatické) | Pokračovat v podávání stejné dávky |
| Asymptomatické zvýšení hladiny lipázy 3. stupně (> 5,0 x IULN*) | Výskyt při dávce 15 mg:
Je třeba zvážit ukončení podávání přípravku Iclusig | |
Pankreatitida 3. stupně nebo symptomatické zvýšení hladiny lipázy
5,0 x IULN) | Výskyt při dávce 15 mg:
Je třeba zvážit ukončení podávání přípravku Iclusig | |
Pankreatitida 4. stupně nebo zvýšení hladiny lipázy 4. stupně (> 5,0 x IULN a symptomatické) | Podávání přípravku Iclusig je třeba ukončit | |
| IULN = horní hranice normy v příslušném zdravotnickém zařízení | ||
Jaterní toxicita
Může být nutné přerušení nebo ukončení podávání přípravku popsané u dospělých pacientů v tabulce 7 a u pediatrických pacientů v tabulce 8.
Tabulka 7 Doporučené úpravy dávkování při jaterní toxicitě u dospělých
Počáteční dávka ponatinibu 45 mg jednou denně | Zvýšení hodnot jaterních aminotransferáz > 3× ULN* Persistující stupeň 2 (déle než 7 dní) Stupeň 3 nebo vyšší | Výskyt při dávce 45 mg:
Výskyt při dávce 30 mg:
Výskyt při dávce 15 mg:
|
| Zvýšení AST nebo ALT ≥ 3× ULN současně se zvýšením bilirubinu > 2× ULN a alkalické fosfatázy < 2× ULN | Ukončit |
*ULN = horní hranice normy laboratoře
Tabulka 8 Doporučené úpravy dávkování při jaterní toxicitě u pediatrických pacientů
Počáteční dávka ponatinibu 45 mg jednou denně | Zvýšení hodnot jaterních aminotransferáz > 3× ULN* Persistující stupeň 2 (déle než 7 dní) Stupeň 3 nebo vyšší | Výskyt při dávce 45 mg:
Výskyt při dávce 30 mg:
Výskyt při dávce 15 mg:
|
| Zvýšení AST nebo ALT ≥ 3× ULN současně se zvýšením bilirubinu > 2× ULN a alkalické fosfatázy < 2× ULN | Ukončit | |
Počáteční dávka ponatinibu 30 mg jednou denně | Zvýšení hodnot jaterních aminotransferáz > 3× ULN* Persistující stupeň 2 (déle než 7 dní) Stupeň 3 nebo vyšší | Výskyt při dávce 30 mg:
Výskyt při dávce 20 mg:
Výskyt při dávce 10 mg: Ukončit |
| Zvýšení AST nebo ALT ≥ 3× ULN současně se zvýšením bilirubinu > 2× ULN a alkalické fosfatázy < 2× ULN | Ukončit | |
Počáteční dávka ponatinibu 15 mg jednou denně | Zvýšení hodnot jaterních aminotransferáz > 3× ULN* Persistující stupeň 2 (déle než 7 dní) Stupeň 3 nebo vyšší | Výskyt při dávce 15 mg:
Výskyt při dávce 10 mg:
Výskyt při dávce 5 mg: Ukončit |
| Zvýšení AST nebo ALT ≥ 3× ULN současně se zvýšením bilirubinu > 2× ULN a alkalické fosfatázy < 2× ULN | Ukončit |
*ULN = horní hranice normy laboratoře
Starší pacienti
Ze 732 pacientů zařazených do klinických studií PACE a OPTIC s přípravkem Iclusig bylo 191 (26 %) pacientů ve věku ≥ 65 roků. Ve srovnání s pacienty ve věku < 65 let je u starších pacientů vyšší pravděpodobnost výskytu nežádoucích účinků. U pacientů ve věku 65 let a starších není nutná žádná úprava dávky.
Porucha funkce jater
Pacienti s poruchou funkce jater mohou dostávat doporučenou počáteční dávku. Opatrnosti je třeba při podávání přípravku Iclusig pacientům s poruchou funkce jater (viz body 4.4 a 5.2).
Porucha funkce ledvin
Vylučování ledvinami není hlavní cestou eliminace ponatinibu z organismu. Přípravek Iclusig nebyl studován u pacientů s poruchou funkce ledvin. Pacienti s odhadovanou clearance kreatininu ≥ 50 ml/min by měli být schopni bezpečně užívat Iclusig bez úpravy dávkování. Při podávání přípravku Iclusig pacientům s odhadovanou clearance kreatininu < 50 ml/min nebo pacientům v terminálním stádiu onemocnění ledvin se doporučuje opatrnost.
Pediatrická populace
Bezpečnost a účinnost přípravku Iclusig v monoterapii u dětí mladších 6 let nebyla dosud stanovena. Bezpečnost a účinnost přípravku Iclusig v kombinaci s chemoterapií u dětí nebyla dosud stanovena (viz bod 5.1).
Způsob podání
Iclusig je určen k perorálnímu podání. Iclusig lze užívat s jídlem nebo bez jídla. Iclusig je dostupný ve formě potahovaných tablet a tvrdých tobolek.
Tablety se polykají celé. Tablety se nemají drtit ani rozpouštět.
Pro dávky, které nemohou být dosaženy užitím potahovaných tablet, nebo pro pediatrické pacienty, kteří nejsou schopni spolknout potahované tablety, jsou k dispozici 5mg tvrdé tobolky. Tvrdé tobolky lze polykat celé, ale pro pacienty, kteří je nejsou schopni spolknout, lze tobolky otevřít a obsah lze dispergovat v měkké stravě (jablečné pyré nebo jogurt) a směs je třeba ihned užít.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Důležité nežádoucí účinky
Myelosuprese
Přípravek Iclusig bývá spojován se závažnou (stupeň 3 nebo 4 podle obecných terminologických kritérií definujících nežádoucí účinky (Common Terminology Criteria for Adverse Events), používaných americkým Národním onkologickým institutem (National Cancer Institute)) trombocytopenií, neutropenií a anémií. U většiny pacientů se stupněm 3 nebo 4 došlo ke snížení počtu trombocytů, anémii nebo neutropenii během prvních 3 měsíců léčby. Četnost těchto příhod je vyšší u pacientů s akcelerovanou fází CML (APCML) nebo blastickou fází CML (BPCML) nebo Ph+ ALL než u pacientů s chronickou fází CML (CPCML). Po dobu prvních 3 měsíců je třeba každé 2 týdny vyšetřovat krevní obraz; poté se vyšetřuje jednou měsíčně nebo podle klinické indikace. Myelosuprese byla obecně reverzibilní a obvykle ustoupila po dočasném vysazení nebo snížení dávky přípravku Iclusig (viz bod 4.2).
Arteriální okluze
U pacientů léčených přípravkem Iclusig se vyskytly arteriální okluze, včetně fatálního infarktu myokardu, cévní mozkové příhody, retinální arteriální okluze spojené v některých případech s trvalým zhoršením nebo ztrátou zraku, stenózy velkých mozkových tepen, závažné ischemické choroby dolních končetin, stenózy renální arterie (související se zhoršující se, labilní nebo rezistentní hypertenzí) a potřeba urgentních revaskularizačních výkonů. Tyto příhody se vyskytly u pacientů s kardiovaskulárními rizikovými faktory i bez nich, včetně pacientů ve věku 50 let nebo mladších. Nežádoucí účinky v podobě arteriální okluze se vyskytovaly častěji se zvyšujícím se věkem a u pacientů s ischemií, hypertenzí, diabetem nebo hyperlipidemií v anamnéze.
Riziko vzniku arteriální okluze má pravděpodobně vztah k dávce. (viz body 4.8 a 5.1).
Během klinického vývoje se vyskytly arteriální okluze jako nežádoucí účinek včetně závažných účinků (viz bod 4.8). U některých pacientů se vyskytl více než 1 typ příhody.
Pacientům s infarktem myokardu, revaskularizací nebo cévní mozkovou příhodou v anamnéze se má Iclusig podávat pouze tehdy, pokud možný přínos léčby převažuje nad možným rizikem (viz body 4.2 a 4.8). U těchto pacientů je třeba před zahájením léčby ponatinibem zvážit také jiné možnosti léčby.
Před zahájením léčby ponatinibem je třeba zhodnotit kardiovaskulární stav pacienta, včetně anamnézy a klinického vyšetření, a aktivně ovlivňovat kardiovaskulární rizikové faktory. Během léčby ponatinibem je třeba kardiovaskulární stav nadále sledovat a je třeba optimalizovat léčebnou a podpůrnou terapii s ohledem na podmínky, které přispívají ke kardiovaskulárnímu riziku. Bezpečnost léčby ponatinibem nebyla studována u pacientů s fibrilací síní.
Je třeba sledovat výskyt známek arteriální okluze, a pokud dojde ke zhoršení zraku nebo se objeví rozmazané vidění, je třeba provést oční vyšetření (včetně vyšetření očního pozadí). V případě arteriální okluze je třeba podávání přípravku Iclusig okamžitě přerušit. Rozhodnutí obnovit léčbu přípravkem Iclusig má vycházet ze zvážení poměru přínosů a rizik (viz body 4.2 a 4.8).
Žilní tromboembolie
Během klinického vývoje se vyskytly žilní tromboembolie jako nežádoucí účinek včetně závažných účinků (viz bod 4.8).
Je třeba sledovat výskyt známek tromboembolie. V případě tromboembolie je třeba podávání přípravku Iclusig okamžitě přerušit. Rozhodnutí obnovit léčbu přípravkem Iclusig má vycházet ze zvážení poměru přínosů a rizik (viz body 4.2 a 4.8).
U pacientů léčených přípravkem Iclusig se vyskytla retinální venózní okluze, která byla v některých případech spojena s trvalým zhoršením nebo ztrátou zraku. Pokud dojde ke zhoršení zraku nebo se objeví rozmazané vidění, je třeba provést oční vyšetření (včetně vyšetření očního pozadí).
Hypertenze
K riziku vzniku arteriálních trombotických příhod včetně stenózy renální arterie může přispívat hypertenze. Během léčby přípravkem Iclusig je třeba sledovat a hodnotit krevní tlak při každé lékařské kontrole a hypertenzi je třeba léčit až do normalizace. Pokud hypertenze není kontrolována léčbou, je třeba podávání přípravku Iclusig dočasně přerušit (viz bod 4.2).
V případě významné zhoršující se, labilní nebo rezistentní hypertenze je třeba léčbu přerušit a zvážit vyšetření na stenózu renální arterie.
U pacientů léčených přípravkem Iclusig docházelo při léčbě ke vzniku hypertenze (včetně hypertenzní krize). Pacienti mohou vyžadovat urgentní lékařský zásah v případě hypertenze spojené se zmateností, bolestmi hlavy, bolestmi na hrudi nebo dušností.
Aneurysmata a arteriální disekce
Používání inhibitorů dráhy VEGF u pacientů s hypertenzí nebo bez hypertenze může přispět k tvorbě aneurysmat a/nebo arteriálních disekcí. U pacientů s rizikovými faktory, jako jsou hypertenze nebo aneurysma v anamnéze, se má před zahájením užívání přípravku Iclusig toto riziko pečlivě zvážit.
Městnavé srdeční selhání
U pacientů léčených přípravkem Iclusig docházelo ke vzniku fatálního a závažného srdečního selhání nebo dysfunkce levé srdeční komory, včetně příhod souvisejících s předchozími příhodami v podobě cévní okluze. U pacientů je třeba soustavně sledovat známky či příznaky svědčící pro přítomnost srdečního selhání a ty je třeba léčit podle klinické indikace, včetně přerušení léčby přípravkem Iclusig. U pacientů s rozvojem závažného srdečního selhání je třeba zvážit ukončení léčby ponatinibem (viz body 4.2 a 4.8).
Pankreatitida a sérová lipáza
Přípravek Iclusig bývá rovněž spojován s pankreatitidou. Četnost výskytu pankreatitidy je vyšší v prvních 2 měsících používání. V prvních 2 měsících kontrolujte sérovou lipázu každé 2 týdny, později v pravidelných intervalech. Může být potřebné přerušení užívání přípravku nebo snížení dávek. Jestliže je zvýšení hladiny lipázy provázeno břišními příznaky, podávání přípravku Iclusig je třeba přerušit a pacienty vyšetřit, zda nemají známky pankreatitidy (viz bod 4.2). U pacientů s pankreatitidou nebo zvýšenou konzumací alkoholu v anamnéze se doporučuje opatrnost. Pacienty se závažnou nebo velmi závažnou hypetriacylglycerolemií je nutno správně léčit, aby se riziko pankreatitidy snížilo.
Hepatotoxicita
Podávání přípravku Iclusig může vést ke zvýšení hladin ALT, AST, bilirubinu a alkalické fosfatázy. U většiny pacientů, u nichž došlo k hepatotoxické příhodě, se první příhoda objevila během prvního roku léčby. Byly zaznamenány případy jaterního selhání (včetně případů s fatálním zakončením). Testy jaterních funkcí mají být prováděny před zahájením léčby a sledovány v pravidelných intervalech podle klinické indikace. Je-li ponatinib užíván v kombinaci s chemoterapeutickými látkami, o nichž je rovněž známo, že jsou spojeny s poruchou jaterních funkcí, má být pečlivě sledována funkce jater (viz bod 4.8).
Hemoragie
U pacientů léčených přípravkem Iclusig docházelo ke vzniku závažné hemoragie, včetně fatálních případů. Incidence závažných krvácivých příhod byla vyšší u pacientů s AP-CML, BP-CML a Ph+ ALL. Nejčastěji hlášenými krvácivými příhodami stupně 3/4 bylo gastrointestinální krvácení a subdurální hematom. K většině krvácivých příhod, nikoli však ke všem, došlo u pacientů s trombocytopenií stupně 3/4. Při závažné nebo těžké hemoragii je třeba léčbu přípravkem Iclusig přerušit a vyhodnotit stav pacienta.
Reaktivace hepatitidy B
U pacientů, kteří jsou chronickými nosiči viru hepatitidy B, dochází k reaktivaci po zahájení léčby inhibitory tyrosinkinázy BCR-ABL. Některé případy vyústily v akutní selhání jater nebo fulminantní hepatitidu vedoucí k transplantaci jater nebo došlo k úmrtí pacienta.
Před zahájením léčby přípravkem Iclusig mají být pacienti vyšetření na infekci HBV. Před zahájením léčby u pacientů s pozitivní sérologií hepatitidy B (včetně těch s aktivním onemocněním) a pacientů, u kterých v průběhu léčby vyjde pozitivní test infekce HBV, je třeba se obrátit na odborníky na léčbu onemocnění jater a hepatitidy B. Nosiči HBV, kteří potřebují léčbu přípravkem Iclusig, mají být po celou dobu léčby a několik měsíců po jejím ukončení pečlivě sledováni s ohledem na možný výskyt známek a příznaků aktivní infekce HBV (viz bod 4.8).
Syndrom posteriorní reverzibilní encefalopatie
Po uvedení přípravku na trh byly u pacientů léčených přípravkem Iclusig hlášeny případy syndromu posteriorní reverzibilní encefalopatie (PRES).
PRES je neurologická porucha, která se může projevovat známkami a příznaky, jako jsou křeče, bolest hlavy, snížená bdělost, změněné mentální funkce, ztráta zraku a jiné zrakové a neurologické poruchy. Pokud je tato porucha diagnostikována, přerušte léčbu přípravkem Iclusig a pokračujte v ní teprve po jejím odeznění a jen tehdy, pokud pokračování léčby převáží rizika PRES.
Pediatrická populace
U pediatrických pacientů léčených inhibitory tyrosinkinázy (TKI) cílenými na BCR-ABL bylo pozorováno zpomalení růstu. Vzhledem k pravděpodobnému mechanismu účinku a předpokládané souvislosti TKI se zpomalením růstu se doporučuje pečlivé sledování růstu pediatrických pacientů léčených ponatinibem.
Interakce s jinými léčivými přípravky
Při souběžném podávání přípravku Iclusig a středně silných a silných inhibitorů CYP3A a středně silných a silných induktorů CYP3A je třeba postupovat s opatrností (viz bod 4.5). Při souběžném podávání ponatinibu se substráty P-gp nebo BCRP se doporučuje pečlivý lékařský dohled (viz bod 4.5).
Souběžné podávání ponatinibu s antikoagulačními látkami u pacientů s rizikem krvácivých příhod vyžaduje opatrnost (viz „Myelosuprese“ a „Hemoragie“). Formální studie ponatinibu v kombinaci s antikoagulačními léčivými přípravky nebyly provedeny.
U pacientů s Ph+ ALL se při souběžném podávání ponatinibu s chemoterapií (viz bod 5.1) může zvýšit výskyt nežádoucích účinků, např. hepatotoxicity, myelosuprese nebo jiných (viz bod 4.8). Při použití ponatinibu v kombinaci s chemoterapií je nutná zvláštní opatrnost.
Prodloužení intervalu QT
Potenciál přípravku Iclusig pro prodloužení intervalu QT byl hodnocen u 39 pacientů s leukemií a nebylo pozorováno žádné klinicky významné prodloužení intervalu QT (viz bod 5.1). Dosud však nebyla provedena důkladná studie zaměřená na interval QT; proto nelze vyloučit klinicky významný vliv na interval QT.
Zvláštní populace pacientů
Porucha funkce jater
Pacienti s poruchou funkce jater mohou dostávat doporučenou počáteční dávku. Při podávání přípravku Iclusig pacientům s poruchou funkce jater je však třeba opatrnosti (viz body 4.2 a 5.2).
Porucha funkce ledvin
Při podávání přípravku Iclusig pacientům s odhadovanou clearance kreatininu < 50 ml/min nebo pacientům v terminálním stádiu onemocnění ledvin se doporučuje opatrnost (viz bod 4.2).
Laktosa
Tento léčivý přípravek obsahuje monohydrát laktosy. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě nebo tobolce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Látky, které mohou zvyšovat koncentrace ponatinibu v séru
Inhibitory CYP3A
Ponatinib je metabolizován prostřednictvím CYP3A4.
Souběžné podání jednorázové perorální dávky 15 mg přípravku Iclusig při užívání ketokonazolu (400 mg denně), který je silným inhibitorem CYP3A, mělo za následek mírné zvýšení systémové expozice ponatinibu, přičemž hodnoty AUC0-∞ a Cmax pro ponatinib byly o 78 % resp. 47 % vyšší než hodnoty pozorované při podávání samotného ponatinibu.
Je třeba postupovat s opatrností a zvážit snížení počáteční dávky přípravku Iclusig u dospělých na 30 mg při současném podávání silných inhibitorů CYP3A, což je např. klarithromycin, indinavir, itrakonazol, ketokonazol, nefazodon, nelfinavir, ritonavir, sachinavir, telithromycin, troleandomycin, vorikonazol a grapefruitová šťáva.
U pediatrických pacientů je třeba zvážit snížení počáteční dávky, jak je popsáno v bodě 4.2.
Látky, které mohou snižovat koncentrace ponatinibu v séru
Induktory CYP3A
Při podání jednorázové dávky 45 mg přípravku Iclusig v kombinaci se silným induktorem CYP3A rifampicinem (600 mg denně) 19 zdravým dobrovolníkům se snížila AUC0-∞ ponatinibu o 62 % a Cmax
o 42 % ve srovnání s podáváním samotného ponatinibu.
Při léčbě ponatinibem je třeba se vyvarovat podávání silných induktorů CYP3A4 (např. karbamazepin, fenobarbital, fenytoin, rifabutin, rifampicin a třezalka tečkovaná) a v případě jejich potřeby hledat alternativní přípravky – s výjimkou případů, kdy přínos kombinace převáží možné riziko podexpozice ponatinibu.
Látky, jejichž koncentrace v séru mohou být vlivem ponatinibu změněny
Substráty transportérů
Ponatinib je inhibitorem P-gp a BCRP in vitro. Ponatinib proto může mít potenciál pro zvyšování plazmatických koncentrací souběžně podávaných substrátů P-gp (např. digoxin, dabigatran, kolchicin, pravastatin) nebo BCRP (např. methotrexát, rosuvastatin, sulfasalazin) a může zvyšovat jejich terapeutický účinek a nežádoucí účinky. Při souběžném podávání ponatinibu s těmito léčivými přípravky se doporučuje pečlivý lékařský dohled.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku/antikoncepce u mužů a žen
Ženám ve fertilním věku léčeným přípravkem Iclusig je třeba doporučit, aby neotěhotněly, mužům léčeným přípravkem Iclusig je třeba doporučit, aby během léčby nepočali dítě. Během léčby je nutno používat účinnou metodu antikoncepce. Vliv ponatinibu na účinky systémové hormonální antikoncepce není znám. Proto je třeba používat alternativní nebo další antikoncepční metodu navíc.
Těhotenství
Na základě omezených údajů o účincích na člověka (méně než 50 známých výsledků těhotenství) byly hlášeny případy vrozeného megakolon (Hirschsprungova nemoc) u dětí narozených ženám vystaveným ponatinibu během prvního trimestru. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Přípravek Iclusig lze v těhotenství používat pouze tehdy, pokud klinický stav ženy vyžaduje léčbu ponatinibem. Pokud je přípravek užíván v těhotenství, pacientka musí být informována
o potenciálním riziku pro plod.
Kojení
Není známo, zda se Iclusig vylučuje do lidského mateřského mléka. Na základě dostupných farmakodynamických a toxikologických údajů nelze vyloučit, že se Iclusig může vylučovat do lidského mateřského mléka. Kojení má být během léčby přípravkem Iclusig přerušeno.
Fertilita
Údaje o účinku ponatinibu na fertilitu u člověka nejsou k dispozici. Při podávání ponatinibu potkanům byly pozorovány účinky na samičí fertilitu, samčí fertilita nebyla ovlivněna (viz bod 5.3). Klinický význam těchto zjištění pro fertilitu u člověka není znám.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Iclusig má malý vliv na schopnost řídit nebo obsluhovat stroje. S přípravkem Iclusig jsou spojovány nežádoucí účinky jako je letargie, závratě a rozmazané vidění. Proto se při řízení nebo obsluhování strojů doporučuje opatrnost.
4.8 Nežádoucí účinky
Shrnutí profilu bezpečnosti
Pacienti s dříve léčenou CML nebo Ph+ALL nebo pacienti s mutací T315I (studie PACE) V klinickém hodnocení PACE fáze 2 (viz bod 5.1) byly nejčastějšími závažnými nežádoucími účinky (četnosti vzniku při léčbě) pneumonie (7,3 %), pankreatitida (5,8 %), bolest břicha (4,7 %), fibrilace síní (4,5 %), pyrexie (4,5 %), infarkt myokardu (4,0 %), ischemická choroba dolních končetin (3,8 %), anémie (3,8 %), angina pectoris (3,3 %), snížení počtu trombocytů (3,1 %), febrilní neutropenie (2,9 %), hypertenze (2,9 %), ischemická choroba srdeční (2,7 %), městnavé srdeční selhání (2,4 %), cévní mozková příhoda (2,4 %), sepse (2,4 %), flegmóna (2,2 %), akutní poškození ledvin (2,0 %), infekce močových cest (2,0 %) a zvýšení hladiny lipázy (2,0 %).
Závažné nežádoucí účinky v podobě arteriální kardiovaskulární okluze se vyskytly u 10 % pacientů, cerebrovaskulární okluze u 7 % pacientů a periferní cévní okluze u 9 % pacientů léčených přípravkem Iclusig (četnosti vzniku při léčbě). Závažné nežádoucí účinky v podobě venózní okluze (četnosti vzniku při léčbě) se vyskytly u 5 % pacientů.
Nežádoucí účinky v podobě arteriální kardiovaskulární okluze se vyskytly u 13 % pacientů, cerebrovaskulární okluze u 9 % pacientů a periferní cévní okluze u 11 % pacientů léčených přípravkem Iclusig (četnosti vzniku při léčbě). Celkově se nežádoucí účinky v podobě arteriální okluze vyskytly u 25 % pacientů léčených přípravkem Iclusig v klinickém hodnocení PACE fáze 2 s následným sledováním minimálně po dobu 64 měsíců, přičemž závažné nežádoucí účinky se vyskytly u 20 % pacientů. U některých pacientů se vyskytl více než 1 typ příhody.
Žilní tromboembolické reakce se vyskytly u 6 % pacientů (četnosti vzniku při léčbě). Výskyt tromboembolických příhod je vyšší u pacientů s Ph+ ALL nebo BP-CML než u pacientů s AP-CML nebo CP-CML. Žádné případy venózní okluze nebyly fatální.
Po uplynutí minimální doby následného sledování 64 měsíců činil výskyt nežádoucích účinků, které vedly k přerušení léčby, 20 % u CP-CML, 11 % u AP-CML, 15 % u BP-CML a 9 % u Ph+ ALL.
Dříve léčení pacienti s CP-CML (studie OPTIC)
V klinickém hodnocení OPTIC fáze 2 (viz bod 5.1) se nežádoucí účinky v podobě arteriální okluze vyskytly celkem u 13,8 % pacientů léčených přípravkem Iclusig (kohorta s dávkou 45 mg), přičemž ve 2 případech byly fatální, a závažné nežádoucí účinky se vyskytly u 8,5 % pacientů (kohorta s dávkou 45 mg). Nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti vzniku při léčbě) se vyskytly u 5,3 %; 4,3 %; resp. 4,3 % pacienů léčených přípravkem Iclusig (kohorta s dávkou 45 mg). U 1 z 94 pacientů v kohortě s dávkou 45 mg se vyskytla žilní tromboembolické reakce (okluze retinální žíly 1. stupně).
Pacienti s nově diagnostikovanou Ph+ ALL (studie PhALLCON)
Příhody myelosuprese byly ve studii PhALLCON hlášeny u 83 % pacientů léčených ponatinibem. Nejčastěji hlášenými nežádoucími účinky byly trombocytopenie (47 %), neutropenie (44 %) a anémie (44 %). K příhodám hepatotoxicity došlo u 64 % pacientů. Celkově byla pozorována vyšší incidence myelosuprese spojené s chemoterapií (febrilní neutropenie, pyrexie, pneumonie a sepse), jakož i periferní senzorické neuropatie a stomatitidy než při použití samotného ponatinibu.
Tabulkové přehledy nežádoucích účinků
Četnosti nežádoucích účinků přípravku Iclusig v monoterapii jsou uvedeny v tabulce 9 a jsou založeny na 449 pacientech s CML a Ph+ ALL exponovaných ponatinibu v klinickém hodnocení PACE fáze 2 a 94 pacientech s CML exponovaných ponatinibu (s počáteční dávkou 45 mg) v klinickém hodnocení OPTIC fáze 2 při mediánu délky následného sledování 77,93 měsíců.
Četnosti nežádoucích účinků přípravku Iclusig v kombinaci s chemoterapií jsou uvedeny v tabulce 10 a jsou založeny na 163 pacientech s nově diagnostikovanou Ph+ ALL exponovaných ponatinibu v kombinaci s chemoterapií se sníženou intenzitou, po níž pokračovala léčba přípravkem Iclusig v monoterapii v klinickém hodnocení fáze 3 PhALLCON.
Informace o hlavních charakteristikách pacientů v těchto klinických hodnoceních viz bod 5.1. Přehled nežádoucích účinků je uveden podle tříd orgánových systémů a podle četnosti. Kategorie četností jsou velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V každé skupině četností jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 9: Nežádoucí účinky pozorované u pacientů s CML a Ph+ ALL nebo u pacientů s mutací T315I – četnost uváděná podle incidence nežádoucích účinků vzniklých při léčbě
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Infekce a infestace | Velmi časté | infekce horních cest dýchacích |
| Časté | pneumonie, sepse, folikulitida, flegmóna, herpes zoster | |
| Poruchy krve a lymfatického systému | Velmi časté | anémie, trombocytopenie, neutropenie |
| Časté | pancytopenie, febrilní neutropenie, leukopenie, lymfocytopenie, eozinofilie zvýšený počet neutrofilů myelosuprese | |
| Endokrinní poruchy | Časté | hypotyreózaa |
| Poruchy metabolismu a výživy | Velmi časté | snížení chuti k jídlu, hypertriacylglycerolemie, hypercholesterolemie |
| Časté | dehydratace, retence tekutin, hypokalcemie, hyperglykemie, hyperurikemie, hypofosfatemie, hypokalemie, snížení tělesné hmotnosti, hyponatremie, dyslipidemie, porušená glukózová tolerance, zvýšený lipoprotein o nízké hustotě, zvýšení tělesné hmotnosti, syndrom nádorového rozpadu | |
| Psychiatrické poruchy | Velmi časté | insomnie |
| Časté | úzkost | |
| Poruchy nervového systému | Velmi časté | bolest hlavy, závrať |
| Časté | cévní mozková příhoda, mozkový infarkt, periferní neuropatie, letargie, migréna, hyperestezie, hypestezie, parestezie, tranzitorní ischemická ataka, porucha nervus facialis, stenóza arteria carotis |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Méně časté | stenóza mozkové tepny, krvácení do mozku, intrakraniální krvácení, syndrom posteriorní reverzibilní encefalopatie* | |
| Poruchy oka | Časté | rozmazané vidění, suché oko, periorbitální edém, otok očních víček, konjunktivitida, zhoršení zraku, blefaritida, bolest oka, oční hyperemie okluze retinální žíly |
| Méně časté | trombóza retinální žíly, okluze retinální žíly | |
| Srdeční poruchy | Časté | srdeční selhání, infarkt myokardu, městnavé srdeční selhání, ischemická choroba srdeční, angina pectoris, perikardiální výpotek, fibrilace síní, snížení ejekční frakce, akutní koronární syndrom, flutter síní, bradykardie, palpitace, tachykardie, dysfunkce levé srdeční komory, hypertrofie levé srdeční komory, sinusová bradykardie, zvýšený NT-proBNP, nestabilní angína pectoris, ischemie myokardu, supraventrikulární extrasystoly, komorové extrasystoly, prodloužený QT interval na elektrokardiogramu, chronické srdeční selhání, zvýšený mozkový natriuretický peptid |
| Méně časté | kardiální diskomfort, ischemická kardiomyopatie, spasmus koronární tepny |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Cévní poruchy | Velmi časté | hypertenze |
| Časté | ischemická choroba dolních končetin, periferní ischemie, stenóza periferní tepny, intermitentní klaudikace, hluboká žilní trombóza, návaly horka, zčervenání, hypertenzní krize | |
| Méně časté | špatný periferní oběh, infarkt sleziny, žilní embolie, žilní trombóza, stenóza renální arterie | |
| Není známo | aneurysmata, arteriální disekce | |
| Respirační, hrudní a mediastinální poruchy | Velmi časté | dyspnoe, kašel |
| Časté | plicní embolie, pleurální výpotek, epistaxe, dysfonie, plicní hypertenze, orofaryngeální bolest, produktivní kašel | |
| Gastrointestinální poruchy | Velmi časté | bolest břicha, průjem, zvracení, zácpa, nauzea, zvýšení hladiny lipázy |
| Časté | pankreatitida, zvýšení hladiny amylázy v krvi, gastroezofageální refluxní choroba, stomatitida, dyspepsie, abdominální distenze, břišní diskomfort, sucho v ústech, krvácení do žaludku, gastritida, orofaryngeální bolest, žaludeční vřed, krvácení z dásní |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Poruchy jater a žlučových cest | Velmi časté | zvýšení hladiny alaninaminotransferázy, zvýšení hladiny aspartátaminotransferázy, zvýšené aminotransferázy, hepatotoxicita |
| Časté | zvýšení hladiny krevního bilirubinu, zvýšení hladiny alkalické fosfatázy v krvi, zvýšení hladiny gamaglutamyltransferázy, zvýšení aminotransferáz | |
| Méně časté | jaterní selhání, žloutenka | |
| Poruchy kůže a podkožní tkáně | Velmi časté | vyrážka, suchá kůže, pruritus |
| Časté | svědivá vyrážka, exfoliativní vyrážka, erytém, alopecie, kožní exfoliace, noční pocení, hyperhidróza, petechie, ekchymóza, bolest kůže, exfoliativní dermatitida, hyperkeratóza, hyperpigmentace kůže, akné, akneiformní dermatitida, ekzém, keratosis pilaris, makulózní vyrážka, makulopapulózní vyrážka, kontuze, pityriasis rubra pilaris, erytematózní vyrážka, pustulózní vyrážka, panikulitida (včetně erythema nodosum), dermatitida, papulózní vyrážka, erythema multiforme, alergická dermatitida, kožní papilom, psoriaziformní dermatitida | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | bolest kostí, artralgie, myalgie, bolest v končetinách, bolest zad, svalové spazmy |
| Časté | muskuloskeletální bolest, bolest šíje, muskuloskeletální bolest na hrudi, bolest na hrudi, svalová slabost, muskuloskeletální ztuhlost, bolest páteře, tendinitida |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Poruchy ledvin a močových cest | Časté | proteinurie |
| Poruchy reprodukčního systému a prsu | Časté | erektilní dysfunkce, amenorea |
| Celkové poruchy a reakce v místě aplikace | Velmi časté | únava, astenie, periferní edémy, pyrexie, bolest |
| Časté | zimnice, chřipkovité onemocnění, bolest na hrudi jiného než kardiálního původu, hmatná rezistence, otok obličeje | |
| Vyšetření | Časté | zvýšený C-reaktivní protein, hypoalbuminemie |
* Spontánní hlášení po uvedení přípravku na trh
a Hypotyreóza zahrnuje hypotyreózu a primární hypotyreózu
Tabulka 10: Nežádoucí účinky pozorované u pacientů s nově diagnostikovanou Ph+ ALL ve studii PhALLCON – četnost uváděná podle incidence nežádoucích účinků vzniklých při léčbě
| Třída orgánového systému | Četnost | Ponatinib v kombinaci s chemoterapií se sníženou intenzitou Nežádoucí účinky |
| Infekce a infestace | Časté | pneumonie, konjunktivitida, sepse, septický šok, infekce při neutropenii |
| Poruchy krve a lymfatického systému | Velmi časté | trombocytopenie, anémie, neutropenie, febrilní neutropenie, leukopenie, leukocytóza |
| Časté | myelosuprese, lymfopenie, cytopenie, agranulocytóza | |
| Poruchy metabolismu a výživy | Velmi časté | hypokalemie, hyperglykemie, hypokalcemie, hypofosfatemie, hyperurikemie |
| Časté | snížení chuti k jídlu, hypertriacylglycerolemie, hyponatremie, hypoalbuminemie, hypercholesterolemie, dyslipidemie, retence tekutin | |
| Psychiatrické poruchy | Velmi časté | insomnie |
| Třída orgánového systému | Četnost | Ponatinib v kombinaci s chemoterapií se sníženou intenzitou Nežádoucí účinky |
| Poruchy nervového systému | Velmi časté | bolest hlavy, periferní neuropatie, parestezie, periferní senzorická neuropatie, závrať |
| Časté | hypestezie | |
| Poruchy oka | Časté | konjunktivální hemoragie |
| Méně časté | okluze retinální žíly | |
| Srdeční poruchy | Časté | tachykardie, palpitace, perikardiální výpotek, fibrilace síní, sinusová bradykardie, angína pectoris |
| Méně časté | srdeční selhání, akutní infarkt myokardu, městnavé srdeční selhání | |
| Cévní poruchy | Velmi časté | hypertenze |
| Časté | hluboká žilní trombóza, povrchová žilní trombóza, embolizace | |
| Méně časté | periferní okluzivní nemoc tepen, chladná akra končetin, trombóza | |
| Respirační, hrudní a mediastinální poruchy | Velmi časté | kašel |
| Časté | dyspnoe, orofaryngeální bolest, pleurální výpotek, dysfonie, plicní embolie | |
| Gastrointestinální poruchy | Velmi časté | zácpa, nauzea, zvracení, stomatitida, průjem, bolest břicha, bolest horní poloviny břicha |
| Časté | dyspepsie, břišní distenze, břišní diskomfort, pankreatitida, gastritida, akutní pankreatitida | |
| Méně časté | krvácení úst |
| Třída orgánového systému | Četnost | Ponatinib v kombinaci s chemoterapií se sníženou intenzitou Nežádoucí účinky |
| Poruchy jater a žlučových cest | Časté | hepatotoxicita, hyperbilirubinemie, zvýšení aminotransferáz, toxická hepatitida |
| Méně časté | poškození jater způsobené léky, hepatobiliární onemocnění, poškození jater | |
| Poruchy kůže a podkožní tkáně | Velmi časté | vyrážka, suchá kůže |
| Časté | pruritus, alopecie, makulopapulózní vyrážka | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | bolest zad, bolest v končetině, artralgie, myalgie |
| Časté | bolest kostí, bolest šíje, svalové spazmy | |
| Celkové poruchy a reakce v místě aplikace | Velmi časté | pyrexie, únava, astenie, periferní edém |
| Časté | bolest na hrudi, bolest | |
| Vyšetření | Velmi časté | zvýšení hladiny alaninaminotransferázy, zvýšení hladiny lipázy, zvýšení hladiny aspartátaminotransferázy, zvýšení hladiny gamaglutamyltransferázy, zvýšení hladiny laktátdehydrogenázy v krvi, zvýšení hladiny amylázy |
| Časté | zvýšení hladiny alkalické fosfatázy v krvi, zvýšení hladiny kreatininu v krvi, snížení hladiny fibrinogenu v krvi, zvýšený C-reaktivní protein, zvýšený počet neutrofilů, snížená celková bílkovina, zvýšený počet trombocytů, zvýšený mozkový natriuretický peptid, zvýšený troponin I | |
| Méně časté | snížená ejekční frakce | |
Poranění, otravy a procedurální komplikace | Méně časté | subdurální hematom |
Popis vybraných nežádoucích účinků
Cévní okluze (viz bod 4.2 a 4.4).
U pacientů léčených přípravkem Iclusig se vyskytla závažná cévní okluze, včetně kardiovaskulárních, cerebrovaskulárních a periferních cévních příhod a žilních trombotických příhod. Tyto příhody se vyskytly u pacientů s kardiovaskulárními rizikovými faktory i bez nich, včetně pacientů ve věku 50 let nebo mladších. Nežádoucí účinky v podobě arteriální okluze se vyskytovaly častěji se zvyšujícím se věkem a u pacientů s ischemií, hypertenzí, diabetem nebo hyperlipidemií v anamnéze.
V klinickém hodnocení PACE fáze 2 (viz bod 5.1) s následným sledováním minimálně po dobu 64 měsíců se nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti výskytu při léčbě) vyskytly u 13 %, 9 %, resp. 11 % pacientů léčených přípravkem Iclusig. Celkově se nežádoucí účinky v podobě arteriální okluze vyskytly u 25 % pacientů léčených přípravkem Iclusig v klinickém hodnocení PACE fáze 2, přičemž závažné nežádoucí účinky se vyskytly u 20 % pacientů. U některých pacientů se vyskytl více než 1 typ příhody. Medián doby do výskytu první kardiovaskulární okluze v klinickém hodnocení PACE byl 351 dní, u cerebrovaskulární okluze 611 dní a u periferní cévní okluze pak 605 dní. Žilní tromboembolické reakce (četnosti výskytu při léčbě) se vyskytly u 6 % pacientů.
V klinickém hodnocení OPTIC fáze 2 (viz bod 5.1) s mediánem délky sledování 77,9 měsíců se nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti vzniku při léčbě) vyskytly u 5,3 %;4,3 %; resp. 4,3 % pacientů léčených přípravkem Iclusig (kohorta s dávkou 45 mg). Celkově se nežádoucí účinky v podobě arteriální okluze vyskytly u 13,8 % pacientů léčených přípravkem Iclusig (kohorta s dávkou 45 mg), přičemž závažné nežádoucí účinky se vyskytly u 8,5 % pacientů (kohorta s dávkou 45 mg). Medián doby do výskytu první kardiovaskulární okluze v klinickém hodnocení OPTIC byl 473 dní, u cerebrovaskulární okluze 356 dní a u periferní cévní okluze pak 108 dní. U 1 z 94 pacientů v kohortě s dávkou 45 mg v klinickém hodnocení OPTIC se vyskytla žilní tromboembolické reakce.
V klinickém hodnocení fáze 3 PhALLCON (viz bod 5.1) s mediánem délky sledování 20,43 měsíců se nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti vzniku při léčbě) vyskytly u 1,2 %;0,6 %; resp. 0,6 % pacientů léčených ponatinibem v kombinaci s chemoterapií. Žilní tromboembolické příhody se ve studii PhALLCON vyskytly u 12 % pacientů léčených ponatinibem v kombinaci s chemoterapií.
Myelosuprese
Ve studii PACE byla ve všech populacích pacientů často hlášena myelosuprese. Četnost výskytu trombocytopenie, neutropenie a anémie stupně 3 nebo 4 byla vyšší u pacientů s AP-CML a BP-CML/Ph+ ALL než u pacientů s CP-CML (viz tabulka 11). Myelosuprese byla hlášena u pacientů s normálními výchozími laboratorními hodnotami i u pacientů s již přítomnými laboratorními abnormalitami.
Přerušení léčby kvůli myelosupresi nebylo časté (trombocytopenie 4 %, neutropenie a anémie každá < 1 %).
Příhody myelosuprese byly hlášeny u 83 % pacientů léčených ponatinibem ve studii PhALLCON, u 63 % pacientů léčených ponatinibem ve studii OPTIC (kohorta s dávkou 45 mg) a u 60 % pacientů léčených ponatinibem ve studii PACE.
Hepatotoxicita
K příhodám hepatotoxicity došlo u 64 % pacientů léčených ponatinibem v kombinaci s chemoterapií ve studii PhALLCON, u 28 % pacientů léčených ponatinibem ve studii OPTIC (kohorta se 45 mg) a u 30 % pacientů léčených ponatinibem ve studii PACE (viz bod 4.4).
Reaktivace hepatitidy B
V souvislosti s tyrosinkinázou BCR-ABL byla zaznamenána reaktivace hepatitidy B. Některé případy vyústily v akutní selhání jater nebo ve fulminantní hepatitidu vedoucí k transplantaci jater nebo došlo k úmrtí pacienta (viz bod 4.4).
Závažné kožní nežádoucí reakce (SCAR)
U některých inhibitorů tyrosinkinázy BCR-ABL byly hlášeny závažné kožní reakce (např. Stevens-Johnsonův syndrom). Pacienti musí být upozorněni na to, aby podezření na kožní reakce ihned hlásili, zejména pokud budou tyto reakce spojeny s tvorbou puchýřů, olupováním, postižením sliznic nebo systémovými příznaky.
Tabulka 11 Incidence klinicky významných laboratorních abnormalit stupně 3/4* u ≥ 2 % pacientů ve kterékoli skupině onemocnění z klinického hodnocení fáze 2 (n = 449): minimální doba následného sledování 64 měsíců u všech pacientů pokračujících v léčbě
| Laboratorní test | Všichni pacienti (n = 449) (%) | CP-CML (n = 270) (%) | AP-CML (n = 85) (%) | BP-CML/Ph+ ALL (n = 94) (%) |
| Hematologie | ||||
| Trombocytopenie (snížený počet trombocytů) | 40 | 35 | 49 | 46 |
| Neutropenie (snížený absolutní počet neutrofilů – ANC) | 34 | 23 | 52 | 52 |
| Leukopenie (snížený počet leukocytů – WBC) | 25 | 12 | 37 | 53 |
| Anémie (snížený Hgb) | 20 | 8 | 31 | 46 |
| Lymfopenie | 17 | 10 | 25 | 28 |
| Biochemie | ||||
| Zvýšená lipáza | 14 | 14 | 13 | 14 |
| Snížený fosfor | 10 | 10 | 13 | 9 |
| Zvýšená glukóza | 7 | 8 | 13 | 1 |
| Zvýšená ALT | 6 | 4 | 8 | 7 |
| Snížený sodík | 5 | 6 | 6 | 2 |
| Zvýšená AST | 4 | 3 | 5 | 3 |
| Zvýšená amyláza | 4 | 4 | 4 | 3 |
| Snížený draslík | 2 | < 1 | 6 | 2 |
| Zvýšený draslík | 2 | 2 | 1 | 3 |
| Zvýšená alkalická fosfatáza | 2 | 1 | 4 | 2 |
| Bilirubin | 1 | < 1 | 2 | 1 |
| Snížený vápník | 1 | < 1 | 2 | 1 |
ALT = alaninaminotransferáza, ANC = absolutní počet neutrofilů, AST = aspartátaminotransferáza, Hgb = hemoglobin, WBC = počet leukocytů. *Uváděno podle obecných terminologických kritérií definujících nežádoucí účinky (Common Terminology Criteria for Adverse Events), verze 4.0, používaných americkým Národním onkologickým ústavem (National Cancer Institute). | ||||
Pediatrická populace
Bezpečnost ponatinibu podávaného v monoterapii u pediatrických pacientů byla hodnocena v otevřené jednoramenné studii fáze 1/2, do níž bylo zařazeno 61 pediatrických účastníků (věk ≥ 1 až < 18 let) s recidivující nebo refrakterní leukemií, lymfomem či solidním nádorem (viz bod 5.1). Zjištěný bezpečnostní profil ponatinibu podávaného v monoterapii u pediatrických pacientů byl obecně srovnatelný s bezpečnostním profilem pozorovaným u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických hodnoceních byla uváděna sporadická hlášení neúmyslných předávkování přípravkem Iclusig. Jednotlivé dávky 165 mg a odhadovaná dávka 540 mg u dvou pacientů nevedly ke klinicky významným nežádoucím účinkům. Několik dávek 90 mg denně, podávaných po dobu 12 dní, mělo u pacienta za následek pneumonii, systémovou zánětlivou odpověď, fibrilaci síní a asymptomatický, středně závažný perikardiální výpotek. Léčba byla přerušena, nežádoucí účinky ustoupily a bylo obnoveno podávání dávky 45 mg přípravku Iclusig jednou denně. Při předávkování přípravku Iclusig je nutno pacienta pozorovat a podat vhodnou podpůrnou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, inhibitory proteinkináz, ATC kód: L01EA05
Mechanismus účinku
Ponatinib je silný inhibitor všech typů BCR-ABL („pan-inhibitor“) se strukturálními prvky, jako je trojná vazba mezi uhlíkovými atomy, které umožňují vysokoafinitní vazbu k nativnímu BCR-ABL a k mutantním formám ABL kinázy.
Farmakodynamické účinky
Ponatinib inhibuje tyrozinkinázovou aktivitu ABL a ABL s mutací T315I při hodnotách IC50 0,4 resp. 2,0 nM. Při testování na buňkách byl ponatinib účinný i při rezistenci na imatinib, dasatinib a nilotinib, zprostředkované mutacemi v kinázové doméně BCR-ABL. V předklinických studiích mutageneze byla koncentrace ponatinibu 40 nM zjištěna jako dostatečná pro inhibici životaschopnosti buněk exprimujících všechny testované mutantní formy BCR-ABL ve > 50 % (včetně mutace T315I) a pro potlačení výskytu mutantních klonů. V testech akcelerované mutageneze na buňkách nebyla zjištěna žádná mutace BCR-ABL, která by mohla vyvolat rezistenci ke koncentraci ponatinibu 40 nM. U myší, které měly nádory exprimující nativní BCR-ABL nebo mutaci T315I, způsoboval ponatinib zmenšení nádoru a prodlužoval přežití.
Při dávkách 30 mg nebo vyšších byly minimální („trough“) koncentrace ponatinibu v plazmě při ustáleném stavu zpravidla vyšší než 21 ng/ml (40 nM). Při dávkách 15 mg nebo vyšších 32 ze 34 pacientů (94 %) vykazovalo v mononukleárních buňkách v periferní krvi ≥ 50 % snížení fosforylace CRK-like (CRKL), což je biomarker inhibice BCR-ABL.
Ponatinib způsobuje inhibici aktivity jiných klinicky významných kináz při hodnotách IC50 nižších než 20 nM a na buněčné úrovni vykazuje aktivitu proti RET, FLT3 a KIT a členům rodin kináz FGFR, PDGFR a VEGFR.
Elektrofyziologické vyšetření srdce
Potenciál přípravku Iclusig pro prodloužení intervalu QT byl vyhodnocen u 39 pacientů s leukemií, kteří jednou denně užívali dávku 30 mg, 45 mg nebo 60 mg přípravku Iclusig. Bylo provedeno sériové trojnásobné vyšetření EKG ve výchozím okamžiku a v ustáleném stavu s cílem vyhodnotit účinek ponatinibu na intervaly QT. Ve studii nebyly zjištěny žádné klinicky významné změny průměrného intervalu QTc (tj. > 20 ms) oproti výchozí hodnotě. Navíc farmakokineticko-farmakodynamické modely ukazují na nepřítomnost vztahu mezi expozicí a účinkem při odhadované průměrné změně QTcF –6,4 ms (horní hranice intervalu spolehlivosti –0,9 ms) při Cmax pro skupinu užívající dávku 60 mg.
Klinická účinnost a bezpečnost
Pacienti s CML a Ph+ ALL dříve léčení jinými inhibitory tyrosinkinázy (TKI) nebo pacienti s mutací T315I:
Klinické hodnocení PACE
Bezpečnost a účinnost přípravku Iclusig u pacientů s CML a Ph+ ALL, kteří vykazovali intoleranci nebo rezistenci k předchozí léčbě inhibitorem tyrozinkinázy (TKI), byly vyhodnoceny v otevřené mezinárodní multicentrické studii s jedním ramenem. Všem pacientům bylo podáváno 45 mg přípravku Iclusig jednou denně s možností snížení dávky a přerušení podávání dávek a následného obnovení podávání a opětovného zvýšení dávek. Pacienti byli zařazeni do jedné z šesti kohort podle fáze onemocnění (CP-CML; AP-CML; nebo BP-CML/Ph+ ALL), rezistence nebo intolerance (R/I) k dasatinibu či nilotinibu, a podle přítomnosti mutace T315I.
Rezistence u CP-CML byla definována jako nedosažení kompletní hematologické odpovědi (do 3 měsíců), malé cytogenetické odpovědi (do 6 měsíců) nebo velké cytogenetické odpovědi (do 12 měsíců) při užívání dasatinibu nebo nilotinibu. Pacienti s CP-CML, u kterých došlo ke ztrátě odpovědi nebo vzniku mutace kinázové domény při nepřítomnosti kompletní cytogenetické odpovědi nebo k progresi do AP-CML nebo BP-CML ve kterémkoli okamžiku při užívání dasatinibu či nilotinibu, byli rovněž považováni za rezistentní. Rezistence u AP-CML a BP-CML/Ph+ ALL byla definována jako nedosažení velké hematologické odpovědi (AP-CML do 3 měsíců, BP-CML/Ph+ ALL do 1 měsíce), ztráta velké hematologické odpovědi (kdykoli), nebo vznik mutace kinázové domény při nepřítomnosti velké hematologické odpovědi při užívání dasatinibu či nilotinibu.
Intolerance byla definována jako přerušení užívání dasatinibu nebo nilotinibu kvůli toxicitě i přes optimální léčbu při nepřítomnosti kompletní cytogenetické odpovědi u pacientů s CP CML nebo velké hematologické odpovědi u pacientů s AP CML, BP CML nebo Ph+ ALL.
Primárním cílovým parametrem účinnosti u CP-CML byla velká cytogenetická odpověď (MCyR; major cytogenetic response), která zahrnovala kompletní a parciální cytogenetickou odpověď (CCyR a PCyR) do 12 měsíců. Sekundárním cílovým parametrem účinnosti u CP-CML byla kompletní hematologická odpověď (CHR; complete haematological response) a velká molekulární odpověď (MMR; major molecular response).
Primárním cílovým parametrem účinnosti u AP-CML a BP-CML/Ph+ ALL byla velká hematologická odpověď (MaHR; major haematological response), definovaná jako kompletní hematologická odpověď (CHR) nebo žádné známky leukemie (NEL; no evidence of leukaemia). Sekundárními cílovými parametry účinnosti u AP-CML a BP-CML/Ph+ ALL byly MCyR a MMR.
Další sekundární cílové parametry účinnosti pro všechny pacienty zahrnovaly: potvrzenou MCyR, čas do odpovědi, délku trvání odpovědi, přežití bez progrese a celkové přežití. Rovněž byly provedeny post-hoc analýzy za účelem vyhodnocení vztahu mezi výsledky krátkodobější cytogenetické odpovědi (MCyR) a molekulární odpovědi (MMR) a dlouhodobějšími výsledky přežití bez progrese (PFS) a celkového přežití (OS), udržení odpovědi (MCyR a MMR) po snížení dávek a PFS a OS podle stavu arteriální okluze.
Do studie bylo zahrnuto 449 pacientů, z nichž 444 bylo vhodných pro analýzu: 267 pacientů s CP-CML (kohorta R/I: n = 203, kohorta T315I: n = 64), 83 pacientů s AP-CML (kohorta R/I: n = 65, kohorta T315I: n = 18), 62 pacientů s BP-CML (kohorta R/I: n = 38, kohorta T315I: n = 24) a 32 pacientů s Ph+ ALL (kohorta R/I: n = 10, kohorta T315I: n = 22). Předchozí MCyR nebo lepší odpovědi (MCyR, MMR nebo CMR) na dasatinib nebo nilotinib bylo dosaženo pouze u 26 % pacientů s CP-CML a předchozí MaHR nebo lepší odpovědi (MaHR, MCyR, MMR nebo CMR) bylo dosaženo pouze u 21 % pacientů s AP-CML a 24 % pacientů s BP-CML/Ph+ALL. Výchozí demografické charakteristiky jsou uvedeny v tabulce 12 níže.
Tabulka 12 Demografické charakteristiky a charakteristiky onemocnění pro klinické hodnocení
PACE
| Charakteristiky pacientů při vstupu do studie | Celková bezpečnostní populace n = 449 |
| Věk | |
| Medián, rok (rozsah) | 59 (18 - 94) |
| Pohlaví, n (%) | |
| Muž | 238 (53 %) |
| Etnikum, n (%) | |
| Asijské | 59 (13 %) |
| Černošské/Afroameričané | 25 (6 %) |
| Bílé | 352 (78 %) |
| Jiné | 13 (3 %) |
| Stav výkonnosti (ECOG), n (%) | |
| ECOG = 0 nebo 1 | 414 (92 %) |
| Anamnéza onemocnění | |
| Medián doby od stanovení diagnózy do podání první dávky, počet roků (rozsah) | 6,09 (0,33 – 28,47) |
| Rezistence na předchozí léčbu TKIa*, n (%) | 374 (88 %) |
| Předchozí léčba TKI – počet režimů, n (%) | |
| 1 | 32 (7 %) |
| 2 | 155 (35 %) |
| ≥ 3 | 262 (58 %) |
| Při vstupu zjištěna mutace BCR-ABL, n (%)b | |
| Žádná | 198 (44 %) |
| 1 | 192 (43 %) |
| ≥ 2 | 54 (12 %) |
| Komorbidity | |
| Hypertenze | 159 (35 %) |
| Diabetes mellitus | 57 (13 %) |
| Hypercholesterolemie | 100 (22 %) |
| Ischemická choroba srdeční v anamnéze | 67 (15 %) |
| a* z 427 pacientů uvádějících předchozí léčbu TKI buď dasatinibem, nebo nilotinibem b U pacientů, u nichž byla při vstupu do klinického hodnocení zjištěna minimálně jedna mutace v kinázové doméně BCR-ABL, se v 37 % případů jednalo o jedinečné mutace. | |
Celkově 55 % pacientů mělo při vstupu jednu nebo více mutací kinázové domény BCR-ABL. Nejčastěji se jednalo o tyto mutace: T315I (29 %), F317L (8 %), E255K (4 %) a F359V (4 %). U 67 % pacientů s CP-CML v kohortě R/I nebyly při vstupu do studie zjištěny žádné mutace.
Výsledky účinnosti jsou shrnuty v tabulce 13, tabulce 14 a tabulce 15.
Tabulka 13 Účinnost léčby přípravkem Iclusig u pacientů s CML v chronické fázi s rezistencí nebo intolerancí
| Celkem (n = 267) | Rezistence nebo intolerance | ||
| R/I kohorta (n = 203) | T315I kohorta (n = 64) | ||
| Cytogenetická odpověď | |||
Velká (MCyR) a % (95% CI) | 55 % (49-62) | 51 % (44-58) | 70 % (58-81) |
Kompletní (CCyR) % (95% CI) | 46 % (40-52) | 40 % (33-47) | 66 % (53-77) |
Velká molekulární odpověď b % (95% CI) | 40 % (35-47) | 35 % (28-42) | 58 % (45-70) |
a Primárním cílovým parametrem pro kohorty CP-CML byla MCyR, která kombinuje kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk) cytogenetickou odpověď. b Měřeno v periferní krvi. Definováno jako poměr ≤ 0,1 % transkriptů BCR-ABL ku transkriptům ABL na mezinárodní škále (International Scale, IS) (tj. ≤ 0,1 % BCR-ABLIS; u pacientů musí být přítomen transkript b2a2/b3a2 (p210)) v periferní krvi, při měření kvantitativní reverzně transkripční polymerázovou řetězovou reakcí (qRT PCR). Uzávěrka dat v databázi k 6. únoru 2017. | |||
Pacienti s CP-CML, kteří byli dříve léčeni méně TKI, dosáhli vyšší cytogenetické, hematologické a molekulární odpovědi. Z pacientů s CP-CML léčených dříve jedním, dvěma, třemi nebo čtyřmi TKI dosáhlo 75 % (12/16), 68 % (66/97), 44 % (63/142) resp. 58 % (7/12) pacientů MCyR při užívání přípravku Iclusig. Medián intenzity dávky činil 28 mg/den neboli 63 % očekávané dávky 45 mg.
Z pacientů s CP-CML, u nichž nebyla při vstupu do studie zjištěna žádná mutace, dosáhlo 49 % (66/136) pacientů MCyR.
U všech mutací BCR-ABL, zjištěných u více než jednoho pacienta s CP-CML při vstupu do studie, bylo po léčbě přípravkem Iclusig dosaženo MCyR.
U pacientů s CP-CML, kteří dosáhli MCyR, byl medián doby do MCyR 2,8 měsíce (rozsah: 1,6 až 11,3 měsíce) a u pacientů, kteří dosáhli MMR, byl medián doby do MMR 5,5 měsíce (rozsah: 1,8 až 55,5 měsíce). V době aktualizovaného hlášení byli všichni pacienti pokračující v léčbě sledováni minimálně po dobu 64 měsíců a nebylo dosud dosaženo mediánu trvání MCyR a MMR. Podle Kaplanova-Meierova odhadu (projekce) si tuto odpověď ve 48 měsících udrží 82 % (95% CI: [74 % - 88 %]) pacientů (medián léčby 32,2 měsíce) s CP-CML, kteří dosáhli MCyR, a 61 % (95% CI: [51 % – 70 %]) pacientů s CP-CML, kteří dosáhli MMR, si tuto odpověď udrží v 36 měsících. Při prodloužení doby analýzy na 5 let se pravděpodobnost, že si všichni pacienti s CP-CML udrží MCyR a MMR, dále nezměnila.
Při minimální době následného sledování 64 měsíců došlo u 3,4 % (9/267) pacientů s CP-CML k transformaci jejich onemocnění na AP-CML nebo BP-CML.
U pacientů s CP-CML celkem (n = 267) ani u pacientů s CP-CML v kohortě R/I A (n = 203) a pacientů v kohortě T315I B (n = 64) nebylo dosud dosaženo mediánu OS. U celé skupiny s onemocněním CP-CML se pravděpodobnost přežití po 2, 3, 4, a 5 letech odhaduje na 86,0 %, 81,2 %, 76,9 % resp. 73,3 %, jak je znázorněno na obrázku 1.
Obrázek 1 – Kaplanův-Meierův odhad celkového přežití v populaci s CP-CML (léčená populace)
U pacientů s CP-CML, kteří dosáhli odpovědi MCyR nebo MMR během prvního roku léčby, se statisticky významně zlepšilo přežití bez progrese (PFS) a celkové přežití (OS) v porovnání s těmi pacienty, kteří nedosáhli milníků léčby. MCyR při mezníku 3 měsíců silně a statisticky významně korelovala s PFS (p < 0,0001) a OS (p = 0,0006). Statistické významnosti bylo dosaženo při korelaci PFS (p = < 0,0001) a OS (p = 0,0012) s MCyR při mezníku 12 měsíců.
Tabulka 14 Účinnost léčby přípravkem Iclusig u pacientů s CML v pokročilé fázi s rezistencí
nebo intolerancí 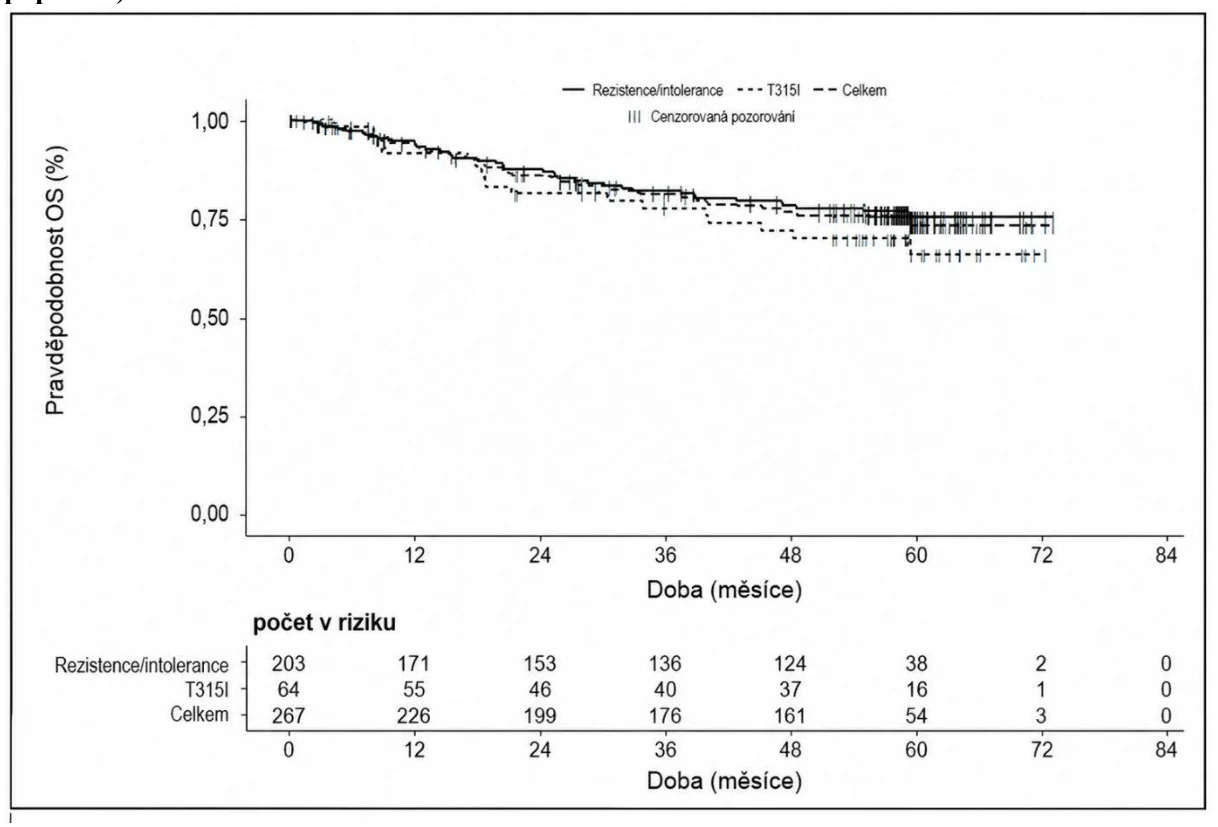
| Fáze akcelerace CML | Blastická fáze CML | |||||
| Celkem (n = 83) | Rezistence nebo intolerance | Celkem (n = 62) | Rezistence nebo intolerance | |||
R/I Kohort a (n = 65) | T315I Kohort a (n = 18) | R/I Kohorta (n = 38) | T315I Kohort a (n = 24) | |||
| Výskyt hematologické odpovědi | ||||||
Velkáa (MaHR) % (95% CI) | 57 % (45-68) | 57 % (44-69) | 56 % (31-79) | 31 % (20-44) | 32 % (18-49) | 29 % (13-51) |
Kompletníb (CHR) % (95% CI) | 51 % (39-62) | 49 % (37-62) | 56 % (31-79) | 21 % (12-33) | 24 % (11-40) | 17 % (5-37) |
Velká cytogenetická odpověďc % (95% CI) | 39 % (28-50) | 34 % (23-47) | 56 % (31-79) | 23 % (13-35) | 18 % (8-34) | 29 % (13-51) |
a Primárním cílovým parametrem v kohortách AP-CML a BP-CML/Ph+ ALL byla MaHR, což je kombinace kompletní hematologické odpovědi (CHR) a žádných známek leukemie (NEL). b CHR: Počet leukocytů (WBC) ≤ místní horní limit normy (ULN), absolutní počet neutrofilů (ANC) ≥ 1 000/mm3, trombocyty ≥ 100 000/mm3, žádné blasty nebo promyelocyty v periferní krvi, blasty v kostní dřeni ≤ 5 %, < 5 % myelocytů plus metamyelocytů v periferní krvi, bazofily v periferní krvi < 5 %, nepřítomnost extramedulárního postižení (včetně nezvětšených jater a sleziny). c MCyR je kombinací kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk) cytogenetické odpovědi. Uzávěrka dat v databázi k 6. únoru 2017. | ||||||
Medián intenzity dávky činil 32 mg/den u pacientů s AP-CML. Tabulka 15 Účinnost léčby přípravkem Iclusig u pacientů s Ph+ ALL s rezistencí nebo intolerancí
| Celkem (n = 32) | Rezistence nebo intolerance | ||
R/I kohorta (n = 10) | T315I kohorta (n = 22) | ||
| Výskyt hematologické odpovědi | |||
Velkáa (MaHR) % (95% CI) | 41 % (24-59) | 50 % (19-81) | 36 % (17-59) |
Kompletníb (CHR) % (95% CI) | 34 % (19-53) | 40 % (12-74) | 32 % (14-55) |
Velká cytogenetická odpověďc % (95% CI) | 47 % (29-65) | 60 % (26-88) | 41 % (21-64) |
a Primárním cílovým parametrem v kohortách AP-CML a BP-CML/Ph+ ALL byla MaHR, což je kombinace kompletní hematologické odpovědi (CHR) a žádných známek leukemie (NEL). b CHR: Počet leukocytů (WBC) ≤ místní horní limit normy (ULN), absolutní počet neutrofilů (ANC) ≥ 1 000/mm3, trombocyty ≥ 100 000/mm3, žádné blasty nebo promyelocyty v periferní krvi, blasty v kostní dřeni ≤ 5 %, < 5 % myelocytů plus metamyelocytů v periferní krvi, bazofily v periferní krvi < 5 %, nepřítomnost extramedulárního postižení (včetně nezvětšených jater a sleziny). c MCyR je kombinací kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk) cytogenetické odpovědi. Uzávěrka dat v databázi k 6. únoru 2017. | |||
Medián intenzity dávky činil 44 mg/den u pacientů s BP CML/Ph+ ALL.
U pacientů s AP-CML, BP-CML a Ph+ ALL, kteří dosáhli MaHR, byl medián doby do dosažení MaHR 0,7 měsíce (rozsah 0,4 až 5,8 měsíce), 1,0 měsíce (rozsah 0,4 až 3,7 měsíce) resp. 0,7 měsíce (rozsah 0,4 až 5,5 měsíce). V době aktualizovaného hlášení byli všichni pacienti pokračující v léčbě sledováni minimálně po dobu 64 měsíců a odhadovaný medián trvání MaHR u pacientů s AP-CML (medián trvání léčby 19,4 měsíce), BP-CML (medián trvání léčby 2,9 měsíce) a Ph+ ALL (medián trvání léčby 2,7 měsíce) byl 12,9 měsíce (rozsah: 1,2 až 68,4 měsíce), 6,0 měsíce (rozsah: 1,8 až 59,6 měsíce) resp. 3,2 měsíce (rozsah: 1,8 až 12,8 měsíce).
U všech pacientů v klinickém hodnocení PACE fáze 2 vztah mezi intenzitou dávky a bezpečností ukazoval na významný nárůst výskytu nežádoucích účinků ≥ 3 stupně závažnosti (srdeční selhání, arteriální trombóza, hypertenze, trombocytopenie, pankreatitida, neutropenie, vyrážka, zvýšení hladin ALT, zvýšení hladin AST, zvýšení hladin lipázy, myelosuprese, artralgie) v rozsahu dávek od 15 do 45 mg jednou denně.
Analýzou vztahu mezi intenzitou dávky a bezpečností v klinickém hodnocení PACE fáze 2 bylo zjištěno, že po úpravě podle kovariát byla celková intenzita dávky významně asociována se zvýšeným rizikem arteriální okluze, při poměru šancí přibližně 1,6 pro zvýšení o každých 15 mg. Navíc výsledky logistické regresní analýzy údajů o pacientech v klinickém hodnocení fáze 1 svědčí pro vztah mezi systémovou expozicí (AUC) a výskytem arteriálních trombotických příhod. Proto se očekává, že snížení dávky sníží riziko příhod cévní okluze, analýza však naznačila, že u vyšších dávek může být přítomen „přenosový“ (carry over) efekt, takže by mohlo trvat až několik měsíců, než se snížení dávky projeví snížením rizika. Jiné kovariáty, které se v této analýze vyznačují statisticky významnou asociací s výskytem cévní okluze, jsou ischémie v anamnéze a věk.
Snížení dávek u pacientů s CP-CML
V klinickém hodnocení PACE fáze 2 bylo doporučeno snížení dávek po výskytu nežádoucích účinků. V tomto klinickém hodnocení byla uplatněna další doporučení prospektivního snížení dávek u všech pacientů s CP-CML při nepřítomnosti nežádoucích účinků s cílem snížit riziko cévní okluze.
Při minimálním období následného sledování 48 měsíců a přibližně 2 roky po doporučení prospektivního snížení dávek pokračovalo v léčbě 110 pacientů s CP-CML. U většiny z těchto pokračujících pacientů (82/110 pacientů; 75 %) bylo hlášeno, že při poslední dávce dostávali 15 mg, zatímco 24/110 pacientů (22 %) dostávalo 30 mg a 4/110 (4 %) dostávali dávku 45 mg. V době zahájení uzavření studie (minimální doba následného sledování 64 měsíců a více než 3 roky po doporučení prospektivního snížení dávek) pokračovalo v léčbě 99 pacientů s CP-CML a 77 (78 %) těchto pacientů užívalo dávku 15 mg jako svou poslední dávku ve studii.
Bezpečnost
V klinickém hodnocení PACE fáze 2 dosáhlo MCyR 86 pacientů s CP-CML při dávce 45 mg, po snížení dávky na 30 mg, většinou z důvodu nežádoucích účinků, dosáhlo MCyR 45 pacientů s CP-CML.
Nežádoucí účinky v podobě cévní okluze se vyskytly u 44 z těchto 131 pacientů. K většině těchto příhod došlo při dávce, při níž pacient dosáhl MCyR; k menšímu počtu příhod došlo po snížení dávky.
Tabulka 16 První nežádoucí účinky v podobě cévní okluze u pacientů s CP-CML, kteří dosáhli MCyR při dávce 45 mg nebo 30 mg (výtah z dat ze dne 7. dubna 2014)
| Aktuální dávka při vzniku prvního nežádoucího účinku v podobě cévní okluze | |||
| 45 mg | 30 mg | 15 mg | |
| MCyR dosaženo při 45 mg (n = 86) | 19 | 6 | 0 |
| MCyR dosaženo při 30 mg (n = 45) | 1 | 13 | 5 |
Medián doby do výskytu první kardiovaskulární okluze byl 351 dní, u cerebrovaskulární okluze 611 dní a u periferní cévní okluze pak 605 dní. Při úpravě expozice byl výskyt první kardiovaskulární okluze největší během prvních dvou let následného sledování a klesal s klesající intenzitou denní dávky (dle doporučení prospektivního snížení dávek). K riziku arteriální okluze mohou rovněž přispívat jiné faktory než dávka.
Účinnost
Z klinického hodnocení PACE fáze 2 jsou k dispozici údaje o udržování odpovědi (MCyR a MMR) pro všechny pacienty s CP-CML, jimž byla z libovolného důvodu snížena dávka. Tabulka 17 uvádí údaje pro pacienty, kteří dosáhli MCyR a MMR při dávce 45 mg; podobné údaje jsou k dispozici pro pacienty, kteří dosáhli MCyR a MMR při dávce 30 mg.
Většina pacientů, jimž byla snížena dávka, si udržela odpověď (MCyR a MMR) po celou aktuálně dostupnou dobu sledování. U části pacientů na základě individuálního posouzení přínosů a rizik nebyla dávka snížena vůbec.
Tabulka 17 Udržování odpovědi u pacientů s CP-CML, kteří dosáhli MCyR nebo MMR při dávce 45 mg (výtah z dat ze dne 6. února 2017)
| MCyR dosaženo při 45 mg (n = 86) | MMR dosaženo při 45 mg (n = 63) | |||
| Počet pacientů | Udržování MCyR | Počet pacientů | Udržování MMR | |
| Žádné snížení dávky | 19 | 13 (68 %) | 18 | 11 (61 %) |
| Pouze snížení dávky na 30 mg | 15 | 13 (87 %) | 5 | 3 (60 %) |
| ≥ 3 měsíce po snížení dávky na 30 mg | 12 | 10 (83 %) | 3 | 2 (67 %) |
| ≥ 6 měsíců po snížení dávky na 30 mg | 11 | 9 (82 %) | 3 | 2 (67 %) |
| ≥ 12 měsíců po snížení dávky na 30 mg | 8 | 7 (88 %) | 3 | 2 (67 %) |
| ≥ 18 měsíců po snížení dávky na 30 mg | 7 | 6 (86 %) | 2 | 2 (100 %) |
| ≥ 24 měsíců po snížení dávky na 30 mg | 6 | 6 (100 %) | 2 | 2 (100 %) |
| ≥ 36 měsíců po snížení dávky na 30 mg | 1 | 1 (100 %) | -- | -- |
| Jakékoli snížení dávky na 15 mg | 52 | 51 (98 %) | 40 | 36 (90 %) |
| ≥ 3 měsíce po snížení dávky na 15 mg | 49 | 49 (100 %) | 39 | 36 (92 %) |
| ≥ 6 měsíců po snížení dávky na 15 mg | 47 | 47 (100 %) | 37 | 35 (95 %) |
| ≥ 12 měsíců po snížení dávky na 15 mg | 44 | 44 (100 %) | 34 | 33 (97 %) |
| ≥ 18 měsíců po snížení dávky na 15 mg | 38 | 38 (100 %) | 29 | 29 (100 %) |
| ≥ 24 měsíců po snížení dávky na 15 mg | 32 | 32 (100 %) | 23 | 23 (100 %) |
| ≥ 36 měsíců po snížení dávky na 15 mg | 8 | 8 (100 %) | 4 | 4 (100 %) |
Antileukemická aktivita přípravku Iclusig byla rovněž vyhodnocena ve studii fáze 1 se zvyšováním dávek, do které bylo zařazeno 65 pacientů s CML a Ph+ ALL; tato studie je ukončena. Ze 43 pacientů s CP-CML dosáhlo 31 pacientů s CP-CML MCyR při mediánu délky sledování 55,5 měsíce (rozsah: 1,7 až 91,4 měsíce). V době hlášení bylo 25 pacientů s CP-CML v MCyR (mediánu trvání MCyR ještě nebylo dosaženo).
Otevřené randomizované klinické hodnocení OPTIC fáze 2
Bezpečnost a účinnost přípravku Iclusig byly hodnoceny v klinickém hodnocení OPTIC fáze 2, což je klinické hodnocení optimalizace dávky. Způsobilými pacienty byli pacienti s onemocněním CP-CML považovaným za rezistentní nejméně ke 2 předchozím léčbám inhibitory kinázy nebo pacienti s mutací T315I. Rezistence u CP-CML při předchozí léčbě inhibitory kinázy byla definována buď jako nedosažení kompletní hematologické odpovědi (do 3 měsíců), malé cytogenetické odpovědi (do 6 měsíců) nebo velké cytogenetické odpovědi (do 12 měsíců), nebo vznik nové mutace kinázové domény BCR-ABL1, nebo nová klonální evoluce. Při vstupu do klinického hodnocení museli mít pacienti > 1 % BCR-ABL1IS (podle polymerázové řetězové reakce v reálném čase). Pacienti dostávali jednu ze tří počátečních dávek: 45 mg perorálně jednou denně, 30 mg perorálně jednou denně, nebo15 mg perorálně jednou denně. U pacientů, kteří dostávali počáteční dávku 45 mg nebo 30 mg, byla dávka po dosažení ≤ 1 % BCR-ABL1IS povinně snížena na 15 mg jednou denně. Primárním cílovým parametrem účinnosti byla molekulární odpověď na základě dosažení ≤ 1 % BCR-ABL1IS do 12 měsíců. U všech pacientů bylo dosaženo 12měsíčního časového bodu (primárního parametru) do uzávěrky údajů pro primární analýzu. Medián délky sledování u kohorty s dávkou 45 mg (n = 94) činil 77,9 měsíců. (95% CI: 72,4; 84,0). Níže jsou popsány pouze výsledky účinnosti u doporučené počáteční dávky 45 mg. Přípravek Iclusig byl podáván celkem 282 pacientům: 94 pacientů dostávalo počáteční dávku 45 mg, 94 pacientů dostávalo počáteční dávku 30 mg a 94 pacientů dostávalo počáteční dávku 15 mg. V tabulce 18 jsou popsány výchozí demografické charakteristiky pacientů, kteří dostávali počáteční dávku 45 mg.
Tabulka 18 Demografické charakteristiky a charakteristiky onemocnění pro klinické hodnocení
OPTIC
| Charakteristiky pacientů při vstupu do studie | Iclusig 45 mg → 15 mg (n = 94) |
| Věk | |
| Medián, roky (rozsah) | 46 (19 až 81) |
| Pohlaví, n (%) | |
| Muž | 50 (53 %) |
| Etnikum, n (%) | |
| Bílé | 73 (78 %) |
| Asijské | 16 (17 %) |
| Jiné / není známo | 4 (4 %) |
| Černošské nebo Afroameričané | 1 (1 %) |
| Stav výkonnosti (ECOG), n (%) | |
| ECOG 0 nebo 1 | 93 (99 %) |
| Anamnéza onemocnění | |
| Medián doby od stanovení diagnózy do podání první dávky, počet roků (rozsah) | 5,5 (1 až 21) |
| Rezistence na předchozí léčbu inhibitorem kinázy, n (%) | 92 (98 %) |
| Přítomnost jedné nebo více mutací kinázové domény BCR-ABL, n (%) | 41 (44 %) |
| Předchozí léčba inhibitorem kinázy – počet režimů, n (%) | |
| 1 | 1 (1 %) |
| 2 | 43 (46 %) |
| ≥ 3 | 50 (53 %) |
| Mutace T315I při vstupu | 25 (27 %) |
| Komorbidity | |
| Hypertenze | 29 (31 %) |
| Diabetes mellitus | 5 (5 %) |
| Hypercholesterolemie | 3 (3 %) |
| Ischemická choroba srdeční v anamnéze | 3 (3 %) |
Výsledky účinnosti jsou shrnuty v tabulce 19.
Primárního cílového parametru bylo dosaženo u pacientů, kteří dostávali počáteční dávku 45 mg.
Celkem u 44 % pacientů se při vstupu do studie vyskytovala jedna nebo více mutací kinázové domény BCR-ABL, přičemž nejčastější byla mutace T315I (27 %). Analýza podskupin na základě výchozího stavu mutace T315I ukázala po 2 měsících u pacientů s mutací T315I a bez ní podobné míry ≤ 1 % BCR-ABL1IS (viz tabulka 19 níže). Při vstupu do studie nebyly zjištěny žádné mutace u 54 % pacientů, kteří dostávali počáteční dávku 45 mg.
Při mediánu doby následného sledování po dobu 6,5 let u pacientů s CP-CML činil podíl pacientů, u nichž došlo k transformaci onemocnění na AP-CML nebo BP-CML, 11,7 %, resp. 3,2 %.
Tabulka 19 Výsledky účinnosti u pacientů s CP-CML, kteří dostávali Iclusig v počáteční dávce 45 mg v klinickém hodnocení OPTIC fáze 2
Iclusig 45 mg → 15 mg (N = 93)(a) | |
| Molekulární odpověď do 12 měsíců(b) | |
Celkem ≤ 1 % míra BCR-ABL1IS % (n/N) (98,3 % CI)(c) | 44 % (41/93) (32 %, 57 %) |
Pacienti s mutací T315I % (n/N) (95% CI) | 44 % (11/25) (24 %, 65 %) |
Pacienti bez mutace T315I % (n/N) (95% CI) | 44 % (29/66)(d) (32 %, 57 %) |
| Cytogenetická odpověď do 12 měsíců | |
Velká (MCyR)(e) % (n/N) (95% CI) | 48 % (44/91)(f) (38 %, 59 %) |
Pacienti s mutací T315I % (n/N) (95% CI) | 52 % (13/25) (31 %, 72 %) |
Pacienti bez mutace T315I % (n/N) (95% CI) | 46 % (30/65)(g) (34 %, 59 %) |
(a) Populace ITT (N = 93) definovaná jako pacienti s transkripty b2a2/b3a2 BCR ABL1. (b) Primárním cílovým parametrem byla míra ≤ 1 % BCR-ABL1IS do 12 měsíců. Definováno jako poměr ≤ 1 % transkriptů BCR ABL ku transkriptům ABL na mezinárodní škále (Interational Scale, IS) (tj. ≤ 1 % BCR-ABLIS; u pacientů musí být přítomen transkript b2a2/b3a2 (p210)) v periferní krvi, při měření kvantitativní reverzně transkripční polymerázovou řetězovou reakcí (qRT PCR).
(c) 98,3 % CI je vypočteno pomocí binomické přesné (Clopper-Pearsonovy) metody. (d) U dvou z 93 pacientů nebylo provedeno výchozí posouzení mutací a tito pacienti byli z hodnocení odpovědi na základě analýzy mutací vyloučeni.
(e) Sekundárním cílovým parametrem byla MCyR do 12 měsíců, která kombinuje kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk nejméně ve 20 metastázách) cytogenetickou odpověď.
(f) Analýza vychází z cytogenetické populace ITT (N = 91) definované jako pacienti, u kterých bylo provedeno výchozí cytogenetické posouzení s nejméně 20 vyšetřenými metastázami. Jeden pacient, který měl kompletní cytogenetickou odpověď na začátku studie, byl z analýzy vyloučen.
(g) U jednoho z 93 pacientů nebylo provedeno výchozí posouzení mutací a tento pacient byl z hodnocení odpovědi na základě analýzy mutací vyloučen.
Sekundárními cílovými parametry byly kompletní cytogenetická odpověď (CCyR) do 12 měsíců, velká molekulární odpověď (MMR) do 12 a 24 měsíců, kompletní hematologická odpověď do 3 měsíců, čas do odpovědi, délka trvání odpovědi, udržení odpovědi, přežití bez progrese (PFS) a celkové přežití (OS). Dále byla hodnocena míra molekulární odpovědi, a to při každé návštěvě pacienta v intervalu 3 měsíce po dobu 36 měsíců na základě dosažení hodnoty ≤ 1 % BCR-ABL1IS.
Do 12 měsíců dosáhlo 34 % (32/93), resp. 17 % (16/93) pacientů CCyR, resp. MMR. Do
24 měsíců dosáhlo 34 % (18/75) pacientů MMR. Mediánu doby trvání MMR dosud nebylo dosaženo.
- Medián doby léčby ponatinibem činil 31 měsíců.
- Ze 45 pacientů, kterým byla po dosažení ≤ 1 % BCR-ABLIS snížena dávka ze 45 mg na 15 mg, byla u 25 pacientů (55,6 %) zachována odpověď při snížené dávce po dobu nejméně jednoho roku. Z těchto 25 pacientů byla u 16 pacientů (64 %) zachována odpověď při dávce 15 mg po dobu přesahující 60 měsíců. Mediánu doby trvání odpovědi (MR2) nebylo dosaženo. Pravděpodobnost zachování odpovědi MR2 do 60 měsíců byla 68,8 % (95%CI, 53,9; 79,8).
Míra molekulární odpovědi (≤ 1 % BCR-ABLIS) do 60 měsíců u pacientů s mutací T315I činila
64,0 % (95% CI, 42,5; 82,0) a u pacientů bez mutace T315I činila 59,1 % (95% CI, 46,3; 71,0).
- Míra molekulární odpovědi (≤ 1 % BCR-ABL1IS) do 12 měsíců byla nižší u pacientů, kteří absolvovali ≤ 2 předchozí léčby TKI, než u pacientů, kteří absolvovali ≥ 3 předchozí léčby TKI (40 %, resp. 48 %).
Pacienti s nově diagnostikovanou Ph+ ALL
Klinické hodnocení PhALLCON
Účinnost přípravku Iclusig v kombinaci s chemoterapií se sníženou intenzitou, po níž pokračovala léčba přípravkem Iclusig v monoterapii, byla hodnocena v randomizovaném, léčivou látkou kontrolovaném multicentrickém otevřeném klinickém hodnocení PhALLCON.
Způsobilými pacienty byli pacienti s nově diagnostikovanou Ph+ ALL. Randomizace byla stratifikována podle věku v době zahájení indukční léčby (18 až < 45 let; ≥ 45 až < 60 let a ≥ 60 let). Pacienti byli randomizováni (v poměru 2:1) k léčbě buď přípravkem Iclusig v dávce 30 mg perorálně jednou denně, nebo imatinibem v dávce 600 mg perorálně jednou denně, v kombinaci s 20 cykly chemoterapeutického režimu, po němž následovala léčba přípravkem Iclusig nebo imatinibem v monoterapii. Po dokončení indukční fáze a dosažení kompletní odpovědi s MRD negativitou byla dávka přípravku Iclusig snížena na 15 mg jednou denně. Pokud pacient kdykoli po snížení dávky na základě léčebné odpovědi na 15 mg ztratil MRD negativitu, bylo povoleno opětovné zvýšení dávky na 30 mg jednou denně. Pokračování léčby v rámci studie bylo podle uvážení zkoušejícího umožněno pouze pacientům, kteří na konci indukce dosáhli kompletní odpovědi nebo neúplné kompletní remise (CRi) s MRD negativitou.
Fáze studie a léčebné režimy
Indukční fáze: Pacienti dostávali tři 28denní cykly přípravku Iclusig v počáteční dávce 30 mg perorálně jednou denně nebo imatinibu v počáteční dávce 600 mg perorálně jednou denně podávaných od 1. do 28. dne 1. až 3. cyklu léčebného režimu v kombinaci s:
- vinkristinem: 1,4 mg/m2 i.v. v 1. a 14. den, maximální dávka 2 mg, a
dexametazonem: Pacienti < 60 let dostávali 40 mg perorálně v 1. až 4. den a v 11. až
- 14. den. Pacienti ≥ 60 let: 20 mg perorálně v 1. až 4. den a v 11. až 14. den.
Konsolidační fáze (střídání methotrexátu a cytarabinu): Pacienti dostávali šest 28denních cyklů přípravku Iclusig, počínaje dávkou odpovídající poslední dávce v indukční fázi, přičemž dávka byla upravena na základě výsledků dosažení MRD negativní kompletní odpovědi, nebo imatinibu, počínaje dávkou odpovídající poslední dávce v indukční fázi; léčba byla podávána od 1. do 28. dne 4. až 9. cyklu léčebného režimu v kombinaci s:
- methotrexátem: Pacienti < 60 let dostali 1 000 mg/m² i.v., v 1. den formou 24hodinové infuze. Pacienti ≥ 60 let dostali 250 mg/m² i.v., v 1. den formou 24hodinové infuze. Záchranná léčba: kyselina folinová. 4., 6. a 8. cyklus studie.
cytarabinem: Pacienti < 60 let dostali 1 000 mg/m² i.v. formou 2hodinové infuze, každých
12 hodin, v 1., 3. a 5. den. Pacienti ≥ 60 let dostali 250 mg/m² i.v. formou 2hodinové infuze, každých 12 hodin, v 1., 3. a 5. den. 5., 7. a 9. cyklus studie.
Udržovací fáze: Pacienti dostávali jedenáct 28denních cyklů přípravku Iclusig, počínaje dávkou odpovídající poslední dávce v konsolidační fázi, přičemž dávka byla upravena na základě výsledků dosažení MRD negativní kompletní odpovědi, nebo imatinibu, počínaje dávkou odpovídající poslední dávce v konsolidační fázi; léčba byla podávána od 1. do 28. dne
- 10. až 20. cyklu léčebného režimu v kombinaci s:
- o vinkristinem: 1,4 mg/m2 i.v. podávaných injekčně po dobu 1 minuty v 1. den každého cyklu udržovací fáze, 1 injekce měsíčně; maximální dávka 2 mg a
- o prednisonem: Pacienti < 60 let: 200 mg denně, perorálně, v 1. až 5. den. Pacienti ≥ 60 let až 69 let: 100 mg denně, perorálně, v 1. až 5. den. Pacienti ≥ 70 let: 50 mg denně, perorálně, v 1. až 5. den.
Po dokončení 20 cyklů léčby přípravkem Iclusig nebo imatinibem v kombinaci s chemoterapií pokračovali pacienti v léčbě přípravkem Iclusig (21 %) nebo imatinibem (9 %) v monoterapii až do relapsu po kompletní remisi (CR), progrese onemocnění (PD), podstoupení transplantace hematopoetických kmenových buněk (HSCT), zahájení alternativní léčby nebo do výskytu nepřijatelné toxicity. Základní demografické charakteristiky randomizované populace jsou uvedeny v tabulce 20.
Tabulka 20 Demografické charakteristiky a charakteristiky onemocnění pro klinické hodnocení
PhALLCON
Charakteristiky pacientů při vstupu do studie | Iclusig 30 mg → 15 mg s chemoterapií (n = 164) | Imatinib 600 mg s chemoterapií (n = 81) |
| Věk (roky) | ||
| Medián, roky (rozsah) | 54 (19 až 82) | 52 (19 až 75) |
| Věková kategorie(a), n (%) | ||
| 18 až < 45 lets | 58 (35 %) | 29 (36 %) |
| 45 až < 60 lets | 45 (27 %) | 22 (27 %) |
| ≥ 60 let | 61 (37 %) | 30 (37 %) |
| Pohlaví, n (%) | ||
| Žena | 90 (55 %) | 43 (53 %) |
| Etnikum, n (%) | ||
| Bílé | 104 (63 %) | 62 (77 %) |
| Neuvedeno | 28 (17 %) | 2 (3 %) |
| Asijské | 20 (12 %) | 11 (14 %) |
| Černošské nebo Afroameričané | 9 (5 %) | 4 (5 %) |
| Stav výkonnosti (ECOG), n (%) | ||
| 0 | 72 (44 %) | 33 (41 %) |
| 1 | 85 (52 %) | 43 (53 %) |
| 2 | 7 (4 %) | 5 (6 %) |
| Anamnéza onemocnění | ||
| Přítomnost BCR-ABL1 dominantních variant p190 nebo p210, n (%) | 154 (94 %) | 78 (96 %) |
| Bez extramedulárního onemocnění, n (%) | 154 (94 %) | 78 (96 %) |
| Medián, počet leukocytů(b) (rozsah) | 4,37 (0,4 až 197) | 3,21 (0,2 až 81) |
| Medián, leukemické blasty v kostní dřeni (%) | 80 % | 75 % |
| Komorbidity, n (%) | ||
| Hypertenze | 58 (35 %) | 30 (37 %) |
| Diabetes mellitus | 39 (24 %) | 24 (30 %) |
| Dyslipidemie | 29 (18 %) | 23 (28 %) |
(a) Randomizace byla stratifikována podle věku (18 až < 45 let; ≥45 až < 60 let a ≥ 60 let)
(b) Počet leukoccytů vyjádřený v 10⁹/l
Hlavním ukazatelem účinnosti bylo dosažení kompletní odpovědi s MRD negativitou na konci indukční fáze. MRD negativita byla definována jako hodnota ≤ 0,01 % BCR-ABL1 stanovená v centrální laboratoři. Stav kompletní odpovědi byl definován jako přítomnost < 5 % blastů v kostní dřeni, absence extramedulárního onemocnění a hematologické zotavení po dobu alespoň 4 týdnů dle posouzení zkoušejícího.
Populace pacientů pro analýzu kompletní odpovědi s MRD negativitou a molekulární odpovědi zahrnovala 232 randomizovaných pacientů, u nichž byla analýzou v centrální laboratoři stanovena BCR-ABL1 dominantní varianta p190 nebo p210 (154 pacientů v rameni s přípravkem Iclusig a 78 pacientů v rameni s imatinibem).
Hlavním sekundárním ukazatelem účinnosti bylo přežití bez příhody (EFS; event-free survival), které bylo definováno jako doba od randomizace do prvního výskytu některé z následujících příhod: nedosažení kompletní odpovědi do konce indukce, relaps po kompletní remisi nebo úmrtí z jakékoli příčiny. Populace pacientů, u níž bylo hodnoceno EFS, zahrnovala 245 randomizovaných pacientů v populaci ITT, z nichž 164 pacientů bylo randomizováno do ramene s přípravkem Iclusig (včetně 1 pacienta, který zemřel na onemocnění covid před podáním první dávky) a 81 pacientů do ramene s imatinibem, není-li uvedeno jinak.
Celková míra provedených HSCT činila 34 % (56/164) v rameni s přípravkem Iclusig oproti 48 % (39/81) v rameni s imatinibem.
Medián délky sledování celkového přežití činil 20,43 měsíce (95% CI: 18,39; 23,93) v rameni s přípravkem Iclusig a 18,14 měsíce (95% CI: 13,86; 24,25) v rameni s imatinibem.
Ve studii byla prokázána statisticky významně vyšší míra kompletní odpovědi s MRD negativitou na konci indukční fáze u pacientů randomizovaných do ramene s přípravkem Iclusig než u pacientů v rameni s imatinibem.
K datu ukončení sběru údajů nebyly výsledky hlavního sekundárního ukazatele účinnosti – přežití bez příhody (EFS) – ještě kompletní, přičemž bylo dosaženo 33,5 % požadovaných příhod pro konečnou analýzu (34/164 příhod v rameni s přípravkem Iclusig a 24/81 příhod v rameni s imatinibem).
Výsledky účinnosti jsou shrnuty v tabulce 21.
Tabulka 21 Výsledky účinnosti u pacientů s Ph+ ALL v klinickém hodnocení
PhALLCON(a)
Iclusig 30 mg → 15 mg s chemoterapií (n = 154) | Imatinib 600 mg s chemoterapií (n = 78) | |
| Kompletní odpověď s MRD negativitou(b) na konci indukce | ||
| Dosaženo na konci indukce % (n/N) | 34,4 % (53/154) | 16,7 % (13/78) |
| Rozdíl rizik (95% CI)(c) | 0,18 (0,06; 0,29) | |
| Hodnota p(d) | 0,0021 | |
| Relativní riziko (95% CI)(e) | 2,06 (1,19; 3,56) | |
MRD: minimální reziduální onemocnění; CR: kompletní odpověď; MR: molekulární odpověď; BCR-ABL1: fúzní gen BCR-ABL1 (breakpoint cluster region–Abelson).
(a) Na základě 232 randomizovaných pacientů, u nichž byla na začátku studie analýzou v centrální laboratoři stanovena BCR-ABL1 dominantní varianta p190 nebo p210.
(b) Míra MRD negativní kompletní odpovědi je definována jako podíl pacientů, u nichž bylo dosaženo MRD negativní kompletní odpovědi (≤ 0,01 % BCR-ABL1/ABL1 nebo nedetekovatelné transkripty BCR-ABL1 v cDNA při ≥ 10 000 transkriptech ABL1 a splnění kritérií pro kompletní odpověď).
(c) Rozdíl a 95% CI: upravené riziko pro ICLUSIG – upravené riziko pro imatinib a jeho 95% CI. (d) Hodnota p je stanovena pomocí Cochranova-Mantelova-Haenszelova (CMH) chí-kvadrát testu se stratifikací podle randomizačních vrstev (věk): 18 až < 45 let, ≥ 45 až < 60 let a ≥ 60 let
(e) Upravené relativní riziko a jeho 95% CI jsou stanoveny metodou CMH, jak je uvedeno v poznámce [d].
Pediatrická populace
CP-CML
V otevřené jednoramenné studii fáze 1/2 (Studie 102) u pediatrické populace byla hodnocena snášenlivost, bezpečnost, farmakokinetika/farmakodynamika a účinnost perorálně podávaného ponatinibu u 61 pediatrických účastníků (věk ≥ 1 až < 18 let) s recidivující nebo refrakterní leukemií, lymfomem či solidním nádorem, včetně rozšířené kohorty pacientů s CP-CML.
Ponatinibem bylo léčeno celkem 10 pacientů ve věku 6 až < 18 let s CP-CML, kteří byli rezistentní vůči alespoň jedné předchozí léčbě TKI cílené na BCR-ABL nebo ji netolerovali, nebo kteří měli mutaci kinázové domény T315I.
U účastníků s CP-CML činil medián doby expozice ponatinibu 533 dní (rozmezí: 72–1 100) a medián průměrné denní dávky byl 40,59 mg.
Primárním cílovým parametrem účinnosti u účastníků s CP-CML byla MCyR po 12 měsících hodnocená konvenční cytogenetikou nebo metodou FISH. Sekundárními cílovými parametry byly CHR po 6 měsících, CCyR po 12 měsících, velká molekulární odpověď (MMR) po 12 měsících, TTR, DoR, PFS a OS.
Všichni účastníci s CP-CML (100 %) byli dříve léčeni TKI cílenými na BCR-ABL.
U těchto účastníků činila míra velké cytogenetické odpovědi (MCyR; Major Cytogenetic Response Rate) po 12 měsících 90,0 %. Kompletní hematologické odpovědi (CHR) po 6 měsících bylo dosaženo u 90 % pacientů, přičemž medián doby do CyR činil 1 měsíc a do MR 2,83 měsíce. Profil klinické účinnosti a bezpečnosti ponatinibu u pediatrických pacientů s CP-CML odpovídal profilu pozorovanému u dospělých pacientů s CP-CML.
Ph+ALL
V jednoramenné otevřené multicentrické studii fáze 1/2 (Studie 1501) u 11 pediatrických účastníků ve věku 9–17 let byla hodnocena bezpečnost, snášenlivost, farmakokinetika a účinnost ponatinibu podávaného v kombinaci s multimodální chemoterapií k léčbě Ph+ ALL u dětí s onemocněním Ph+ ALL, Ph+ MPAL nebo Ph-like ALL, jejichž onemocnění relabovalo nebo bylo rezistentní či intolerantní alespoň k 1 předchozí terapii obsahující TKI cílené na BCR-ABL, nebo s onemocněním Ph+ ALL s mutací T315I.
Ve studii u pediatrických účastníků s relabující nebo refrakterní Ph+ ALL léčených ponatinibem v kombinaci s intenzivním čtyřsložkovým indukčním chemoterapeutickým režimem (PEG-asparagináza, daunorubicin, dexamethason a vinkristin) bylo prokázáno, že ponatinib podávaný jednou denně v kombinaci s intenzivní čtyřsložkovou chemoterapií není u těchto pacientů tolerován.
5.2 Farmakokinetické vlastnosti
Absorpce
Maximální koncentrace ponatinibu v plazmě jsou pozorovány přibližně za 4 hodiny po perorálním podání. V rozsahu klinicky významných dávek, které byly u pacientů hodnoceny (15 mg až 60 mg), vykazoval ponatinib nárůst Cmax a AUC přímo úměrný dávce. Geometrický průměr (CV%) Cmax a AUC(0-τ) při expozicích dosahovaných v ustáleném stavu při dávce ponatinibu 45 mg denně byly 77 ng/ml (50 %) resp. 1296 ng•h/ml (48 %). Po jídle s vysokým nebo nízkým obsahem tuků se plazmatické expozice ponatinibu nelišily od podmínek nalačno (Cmax a AUC). Přípravek Iclusig lze podávat s jídlem nebo bez jídla. Podávání přípravku Iclusig se silným inhibitorem sekrece žaludečních kyselin způsobilo mírný pokles Cmax ponatinibu, zatímco AUC0-∞ bylo beze změn.
Distribuce
Ponatinib se ve velké míře (> 99 %) in vitro váže na plazmatické proteiny. Poměr koncentrací ponatinibu krev/plazma je 0,96. Ponatinib není ze svých vazebných míst vytěsňován při současném podávání ibuprofenu, nifedipinu, propranololu, kyseliny salicylové nebo warfarinu. Při denních dávkách 45 mg je geometrický průměr (CV%) zdánlivých distribučních objemů v ustáleném stavu 1 101 litrů (94 %), což nasvědčuje, že ponatinib je rozsáhle distribuován v extravaskulárním prostoru. Studie in vitro nasvědčují, že ponatinib buď není substrátem nebo je slabým substrátem P-gp a proteinu rezistence karcinomu prsu (BCRP). Ponatinib není substrátem lidských polypeptidů transportujících organické anionty OATP1B1, OATP1B3 a transportéru organických kationtů OCT-1.
Biotransformace
Ponatinib je esterázami a/nebo amidázami metabolizován na neaktivní karboxylovou kyselinu a CYP3A4 na N-desmethylmetabolit, který je 4krát méně účinný než ponatinib. Karboxylová kyselina a N-desmethylmetabolit představují 58 % resp. 2 % hladin ponatinibu v oběhovém systému.
Při terapeutických koncentracích v séru ponatinib nezpůsoboval in vitro inhibici OATP1B1 nebo OATP1B3, OCT1 či OCT2, transportérů organických aniontů OAT1 nebo OAT3, ani exportní pumpy žlučových solí (BSEP). Proto je nepravděpodobné, že by v důsledku ponatinibem zprostředkované inhibice substrátů těchto transportérů docházelo ke klinickým interakcím s léčivými přípravky. Podle studií in vitro je nepravděpodobné, že by v důsledku ponatinibem zprostředkované inhibice metabolismu substrátů enzymů CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A nebo CYP2D6 docházelo ke klinickým interakcím s léčivými přípravky.
Podle studie in vitro na lidských hepatocytech je také nepravděpodobné, že by v důsledku ponatinibem zprostředkované indukce metabolismu substrátů enzymů CYP1A2, CYP2B6 nebo CYP3A docházelo ke klinickým interakcím s léčivými přípravky.
Eliminace
Po jedné a více dávkách 45 mg přípravku Iclusig byl konečný poločas eliminace ponatinibu 22 hodin a ustáleného stavu bylo v typickém případě dosaženo za 1 týden nepřetržitého podávání. Při dávkování jednou denně se plazmatické expozice ponatinibu mezi první dávkou a ustáleným stavem zvýšily přibližně 1,5krát. I když se plazmatické expozice ponatinibu při nepřetržitém podávání zvýšily na hladiny ustáleného stavu, analýza farmakokinetiky u jednotlivých populací předpokládá omezené zvýšení zdánlivé clearance po perorálním podání za první dva týdny nepřetržitého podávání, které není považováno za klinicky významné. Ponatinib je eliminován převážně stolicí. Po jedné perorální dávce ponatinibu značené [14C] se objevilo přibližně 87 % dávky radioaktivity ve stolici a přibližně 5 % v moči. 24 % podané dávky ve stolici resp. < 1 % podané dávky v moči připadalo na nezměněný ponatinib; zbytek dávky připadal na metabolity.
Porucha funkce ledvin
Přípravek Iclusig nebyl studován u pacientů s poruchou funkce ledvin. Ačkoli vylučování ledvinami není hlavní cestou eliminace ponatinibu z organismu, nebyl dosud stanoven potenciál středně těžké až těžké poruchy funkce ledvin k ovlivnění eliminace játry (viz bod 4.2).
Porucha funkce jater
Po podání jednorázové dávky 30 mg ponatinibu pacientům s lehkou, středně těžkou nebo těžkou poruchou funkce jater a zdravým dobrovolníkům s normální jaterní funkcí bylo Cmax ponatinibu u pacientů s lehkou poruchou funkce jater a zdravých dobrovolníků podobné. U pacientů se středně těžkou nebo těžkou poruchou funkce jater bylo Cmax a AUC0-∞ nižší a poločas eliminace byl delší u pacientů s lehkou, středně těžkou i těžkou poruchou funkce jater, nikoli však klinicky významně odlišný od hodnot zdravých dobrovolníků s normální funkcí jater.
Údaje ze studií in vitro neprokázaly rozdíl ve vazbě na plazmatické bílkoviny mezi vzorky plazmy od zdravých subjektů a vzorky od subjektů s (lehkou, středně těžkou a těžkou) poruchou funkce jater. Žádné velké rozdíly mezi osobami s normálními funkcemi jater a pacienty s různým stupněm poruchy funkce jater nebyly ve farmakokinetice ponatinibu pozorovány. Snížení počáteční dávky přípravku u pacientů s poruchou funkce jater není nutné (viz body 4.2 a 4.4).
Opatrnosti je třeba při podávání přípravku Iclusig pacientům s poruchou funkce jater (viz body 4.2 a 4.4).
Podávání přípravku Iclusig v dávkách vyšších než 30 mg pacientům s poruchou funkce jater (Childovo-Pughovo skóre A, B a C) nebylo hodnoceno.
Vnitřní faktory ovlivňující farmakokinetiku ponatinibu
Nebyly provedeny žádné specifické studie hodnotící vliv pohlaví, věku, etnika a tělesné hmotnosti na farmakokinetiku ponatinibu. Z provedené integrované populační farmakokinetické analýzy ponatinibu vyplývá, že věk může být prediktivním faktorem variability zdánlivé clearance ponatinibu po perorálním podání (CL/F). Pohlaví, etnikum a tělesná hmotnost nebyly prediktory vysvětlujícími variabilitu farmakokinetiky ponatinibu mezi jednotlivými pacienty.
Pediatrická populace
Po podávání ponatinibu 61 pediatrickým pacientům jednou denně v dávce podle tělesné hmotnosti bylo zjištěno, že expozice ponatinibu v ustáleném stavu je srovnatelná s expozicí u dospělých pacientů léčených dávkou 45 mg jednou denně. Farmakokinetická expozice ponatinibu po opakovaném podání se u pediatrických pacientů ve věku od 6 do < 12 let a ve věku od ≥ 12 do < 18 let jevila jako srovnatelná.
5.3 Předklinické údaje vztahující se k bezpečnosti
Přípravek Iclusig byl hodnocen ve farmakologických studiích bezpečnosti, toxicity po opakovaném podávání, genotoxicity, reprodukční toxicity, fototoxicity a kancerogenity.
Ponatinib neměl genotoxické vlastnosti při hodnocení pomocí standardních systémů in vitro a in vivo.
Nežádoucí účinky, které nebyly pozorovány v klinických studiích, avšak vyskytly se ve studiích na zvířatech při systémové expozici podobné expozici po klinickém podání, a které mohou být důležité pro klinické použití, jsou popsány níže.
Ve studiích toxicity po opakovaném podávání u potkanů a makaků (Macaca fascicularis) byla pozorována deplece lymfoidních orgánů. Prokázalo se, že účinky byly po přerušení léčby reverzibilní.
Ve studiích toxicity po opakovaném podávání u potkanů byly zaznamenány hyperplastické nebo hypoplastické změny chondrocytů v růstové ploténce.
U potkanů byly po chronickém podávání zjištěny ve žlázách předkožky a klitorisu zánětlivé změny, provázené zvýšením počtů neutrofilů, monocytů, eosinofilů a hladin fibrinogenu.
Ve studiích toxicity na makacích (Macaca fascicularis) byly pozorovány kožní změny ve formě krust, hyperkeratózy nebo erytému. Ve studiích toxicity na potkanech byla pozorována suchá kůže, olupující se v šupinách.
V jedné studii na potkanech byly u zvířat léčených dávkami 5 a 10 mg/kg ponatinibu pozorovány difuzní edém rohovky s infiltrací neutrofily a hyperplastické změny epitelu čočky, které svědčily pro mírnou fototoxickou reakci.
U makaků (Macaca fascicularis) byly ve studii toxicity po podání jednorázové dávky 5 a 45 mg/kg a ve 4týdenní studii toxicity po opakovaném podávání při dávkách 1, 2,5 a 5 mg/kg u jednotlivých zvířat zaznamenány systolické srdeční šelesty bez makroskopických nebo mikroskopických korelátů. Klinický význam těchto nálezů není znám.
U makaků (Macaca fascicularis) byla ve 4týdenní studii toxicity po opakovaném podávání pozorována atrofie folikulů štítné žlázy, která byla většinou provázena snížením hladin T3 a tendencí ke zvýšeným hladinám TSH.
Ve studiích toxicity po opakovaném podávání makakům (Macaca fascicularis) byly zaznamenány mikroskopické nálezy související s ponatinibem na vaječnících (zvýšený výskyt atrezie folikulů) a varlatech (minimální degenerace zárodečných buněk) u zvířat léčených dávkou ponatinibu 5 mg/kg.
Ve farmakologických studiích bezpečnosti na potkanech ponatinib v dávkách 3, 10 a 30 mg/kg způsoboval zvýšenou produkci moči a exkreci elektrolytů a způsoboval snížené vyprazdňování žaludku.
U potkanů byla při dávkách toxických pro matku pozorována embryofetální toxicita v podobě postimplantačních ztrát, snížené hmotnosti plodů a vícečetných změn měkkých tkání a kostry. Vícečetné změny měkkých tkání a kostry byly rovněž pozorovány při dávkách, které nejsou toxické pro matku.
Ve studii fertility u samců a samic potkanů došlo k poklesu parametrů samičí fertility při dávkách odpovídajících expozici po klinickém podání u člověka. U samic potkanů byly hlášeny důkazy předimplantační a postimplantační ztráty embryí, ponatinib tedy může poškodit samičí fertilitu. U samců potkanů nedošlo k žádnému ovlivnění parametrů fertility. Klinický význam těchto zjištění pro fertilitu u člověka není znám.
U mláďat potkanů, kterým byla podávána dávka 3 mg/kg/den, byla pozorována mortalita související se zánětlivými účinky a snížené přibývání hmotnosti při dávkách 0,75, 1,5 a 3 mg/kg/den před odstavením (ukončením kojení) a časně po odstavení. Ponatinib neměl nepříznivé účinky na významné parametry vývoje ve studii toxicity u mláďat.
Ve dvouleté studii kancerogenity u samců a samic potkanů nemělo perorální podávání ponatinibu v dávkách 0,05, 0,1 a 0,2 mg/kg/den u samců a 0,2 a 0,4 mg/kg/den u samic žádné tumorigenní účinky. Při dávce 0,8 mg/kg/den byla u samic hladina plazmatické expozice obecně nižší nebo ekvivalentní expozici u člověka při rozsahu dávky od 15 mg do 45 mg denně. Při této dávce byla pozorována statisticky významná zvýšená incidence dlaždicobuněčného karcinomu klitorisu. Klinický význam tohoto zjištění pro člověka není znám.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Monohydrát laktosy
Mikrokrystalická celulosa
Sodná sůl karboxymethylškrobu
Koloidní bezvodý oxid křemičitý
Magnesium-stearát
Potahová vrstva tablety
Mastek
Makrogol
Polyvinylalkohol
Oxid titaničitý (E 171)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
4 roky.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí. .
Lahvička obsahuje jednu uzavřenou nádobku s vysoušedlem typu molekulového síta. Nádobku ponechte v lahvičce.
6.5 Druh obalu a obsah balení
Iclusig 15 mg potahované tablety
Lahvičky z polyethylenu o vysoké denzitě (HDPE) se šroubovacím uzávěrem, obsahující 30, 60 nebo 180 potahovaných tablet, spolu s jednou plastovou nádobkou naplněnou vysoušedlem s molekulárním sítem. potahovaných tablet, spolu s jednou plastovou nádobkou naplněnou vysoušedlem typu molekulového síta.
Iclusig 30 mg potahované tablety
Lahvičky z polyethylenu o vysoké denzitě (HDPE) se šroubovacím uzávěrem, obsahující 30 potahovaných tablet, spolu s jednou plastovou nádobkou naplněnou vysoušedlem s molekulárním sítem.
Iclusig 45 mg potahované tablety
Lahvičky z polyethylenu o vysoké denzitě (HDPE) se šroubovacím uzávěrem, obsahující 30 nebo 90 potahovaných tablet, spolu s jednou plastovou nádobkou naplněnou vysoušedlem s molekulárním sítem.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
Iclusig 15 mg potahované tablety
EU/1/13/839/001
EU/1/13/839/002
EU/1/13/839/005
Iclusig 30 mg potahované tablety
EU/1/13/839/006
Iclusig 45 mg potahované tablety
EU/1/13/839/003
EU/1/13/839/004
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 1. července 2013
Datum posledního prodloužení registrace: 8. února 2018
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Iclusig 5 mg tvrdé tobolky
1. NÁZEV PŘÍPRAVKU
Iclusig 5 mg tvrdé tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna tvrdá tobolka obsahuje 5 mg ponatinibu (ve formě ponatinib-hydrochloridu).
Pomocné látky se známým účinkem
Jedna tvrdá tobolka obsahuje 35 mg monohydrátu laktosy.
Úplný seznam pomocných látek viz bod 6.1
3. LÉKOVÁ FORMA
Tvrdá tobolka (tobolka)
Neprůhledná bílá tvrdá tobolka bez označení o průměru přibližně 6 mm a délce přibližně 17,6 mm.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Iclusig je indikován jako monoterapie u pediatrických pacientů ve věku 6 let nebo starších:
- s chronickou fází chronické myeloidní leukemie (CP-CML), kteří jsou rezistentní k dasatinibu nebo nilotinibu; kteří netolerují dasatinib nebo nilotinib a u nichž není z klinického hlediska vhodná následná léčba imatinibem; nebo kteří mají mutaci T315I.
Viz hodnocení kardiovaskulárního stavu pacienta před zahájením léčby v bodě 4.2 a situace, kdy může být zvažována jiná léčba v bodě 4.4.
4.2 Dávkování a způsob podání
Léčbu má zahájit lékař, který má zkušenosti s diagnostikou a léčbou pacientů s leukemií. Během léčby lze použít hematologickou podporu, jako jsou například transfuze trombocytů a podávání hematopoetických růstových faktorů, pokud je to z klinického hlediska indikováno.
Před zahájením léčby ponatinibem je třeba zhodnotit kardiovaskulární stav pacienta, včetně anamnézy a klinického vyšetření, a aktivně ovlivňovat kardiovaskulární rizikové faktory. Během léčby ponatinibem je třeba kardiovaskulární stav nadále sledovat a je třeba optimalizovat léčebnou a podpůrnou terapii s ohledem na podmínky, které přispívají ke kardiovaskulárnímu riziku.
Dávkování
Ponatinib se podává perorálně jednou denně ve formě buď potahovaných tablet Iclusig, nebo tvrdých tobolek Iclusig. Doporučená počáteční dávka se u každého pediatrického pacienta stanovuje individuálně na základě tělesné hmotnosti (viz tabulka 1):
Tabulka 1 Doporučená počáteční dávka a snížená dávka po dosažení molekulární odpovědi u pediatrických pacientů s CP-CML
| Tělesná hmotnost | Doporučená počáteční dávka v mg (jednou denně) | Doporučená snížená dávka v mg (jednou denně) |
| > 45 kg | 45 mg | 15 mg |
| > 30 kg až 45 kg | 30 mg | 10 mg |
| 15 kg až 30 kg | 15 mg | 5 mg |
Léčba má pokračovat, dokud se u pacienta neobjeví známky progrese onemocnění nebo nepřijatelné toxicity.
U pacientů musí být sledována odpověď podle standardních klinických postupů.
Podobně jako u dospělých má riziko vzniku arteriální okluze pravděpodobně vztah k dávce. Je třeba zvážit snížení dávky přípravku Iclusig podle tabulky 1 u pediatrických pacientů s CP-CML, kteří dosáhli molekulární odpovědi, po zvážení následujících faktorů pro hodnocení jednotlivého pacienta: kardiovaskulární riziko, nežádoucí účinky léčby ponatinibem, doba do dosažení odpovědi a hladiny transkriptů BCR-ABL (viz body 4.4 a 5.1). Jestliže dávku snížíte, doporučuje se pečlivě sledovat odpověď. U pacientů se ztrátou odpovědi lze dávku přípravku Iclusig znovu zvýšit na dříve tolerovanou denní dávku. Léčba přípravkem Iclusig má pokračovat, dokud nedojde ke ztrátě odpovědi po opětovném zvýšení dávky nebo k nepřijatelné toxicitě.
Souběžné podávání silných inhibitorů CYP3A
Při souběžném užívání silných inhibitorů CYP3A je třeba zvážit snížení počáteční dávky přípravku Iclusig u pediatrických pacientů podle tabulky 2 níže (viz bod 4.4).
Tabulka 2 Doporučená počáteční dávka u pediatrických pacientů při souběžném podávání silných inhibitorů CYP3A
| Tělesná hmotnost | Doporučená počáteční dávka v mg (jednou denně) |
| > 45 kg | 30 mg |
| > 30 kg až 45 kg | 20 mg |
| 15 kg až 30 kg | 10 mg |
Léčba toxicity
Při projevech hematologické a jiné než hematologické toxicity léčby je třeba zvážit úpravu dávkování nebo přerušení podávání přípravku Iclusig. V případě těžkých nežádoucích účinků je nutno léčbu vysadit.
U pacientů, jejichž nežádoucí účinky odezněly nebo jsou mírnější, lze zvážit opětovné zahájení podávání přípravku Iclusig a zvyšování dávky zpět na denní dávku užívanou před výskytem nežádoucího účinku, pokud je to z klinického hlediska vhodné.
Myelosuprese
Přehled úprav dávkování při neutropenii a trombocytopenii nesouvisející s leukemií u pediatrických pacientů je uveden v tabulce 3.
Tabulka 3 Úpravy dávkování při myelosupresi u pediatrických pacientů
| Počáteční dávka ponatinibu 45 mg jednou denně | ANC* < 1,0 x 10⁹/l nebo trombocyty < 50 x 109/l | První výskyt:
|
Rekurence při dávce 45 mg:
| ||
Rekurence při dávce 30 mg:
| ||
| Počáteční dávka ponatinibu 30 mg jednou denně | ANC* < 1,0 x 10⁹/l nebo trombocyty < 50 x 109/l | První výskyt:
|
Rekurence při dávce 30 mg:
| ||
Rekurence při dávce 20 mg:
| ||
| Počáteční dávka ponatinibu 15 mg jednou denně | ANC* < 1,0 x 10⁹/l nebo trombocyty < 50 x 109/l | První výskyt:
|
Rekurence při dávce 15 mg:
| ||
Rekurence při dávce 10 mg:
| ||
| *ANC = Absolutní počet neutrofilů | ||
Arteriální okluze a žilní tromboembolie
U pacienta s podezřením na vznik arteriální okluzivní příhody nebo žilní tromboembolie je třeba podávání přípravku Iclusig okamžitě přerušit. Rozhodnutí obnovit léčbu přípravkem Iclusig po odeznění příhody má vycházet ze zvážení poměru přínosů a rizik (viz body 4.4 a 4.8).
K riziku vzniku arteriálních okluzivních příhod může přispívat hypertenze. Pokud hypertenze není kontrolována léčbou, je třeba podávání přípravku Iclusig dočasně přerušit.
Pankreatitida
Přehled doporučených úprav při nežádoucích účincích na pankreas u pediatrických pacientů je uveden v tabulce 4.
Tabulka 4: Úpravy dávkování při pankreatitidě a zvýšené hladině lipázy u pediatrických pacientů
| Počáteční dávka ponatinibu 45 mg jednou denně | Pankreatitida 2. stupně a/nebo zvýšení hladiny lipázy 2. stupně (> 1,5–2,0 x IULN nebo > 2,0–5,0 x IULN a asymptomatické) | Pokračovat v podávání stejné dávky |
| Asymptomatické zvýšení hladiny lipázy 3. stupně (> 5,0 x IULN*) | Výskyt při dávce 45 mg:
| |
Pankreatitida 3. stupně nebo symptomatické zvýšení hladiny lipázy
5,0 x IULN | Výskyt při dávce 45 mg:
| |
Pankreatitida 4. stupně nebo zvýšení hladiny lipázy 4. stupně (> 5,0 x IULN a symptomatické) | Ukončit | |
| Počáteční dávka ponatinibu 30 mg jednou denně | Pankreatitida 2. stupně a/nebo zvýšení hladiny lipázy 2. stupně (> 1,5–2,0 x IULN nebo > 2,0–5,0 x IULN a asymptomatické) | Pokračovat v podávání stejné dávky |
| Asymptomatické zvýšení hladiny lipázy 3. stupně (> 5,0 x IULN*) | Výskyt při dávce 30 mg:
Je třeba zvážit ukončení podávání přípravku Iclusig | |
Pankreatitida 3. stupně nebo symptomatické zvýšení hladiny lipázy
5,0 x IULN) | Výskyt při dávce 30 mg:
|
Je třeba zvážit ukončení podávání přípravku Iclusig | ||
Pankreatitida 4. stupně nebo zvýšení hladiny lipázy 4. stupně (> 5,0 x IULN a symptomatické) | Ukončit | |
| Počáteční dávka ponatinibu 15 mg jednou denně | Pankreatitida 2. stupně a/nebo zvýšení hladiny lipázy 2. stupně (> 1,5–2,0 x IULN nebo > 2,0–5,0 x IULN a asymptomatické) | Pokračovat v podávání stejné dávky |
| Asymptomatické zvýšení hladiny lipázy 3. stupně (> 5,0 x IULN*) | Výskyt při dávce 15 mg:
Je třeba zvážit ukončení podávání přípravku Iclusig | |
Pankreatitida 3. stupně nebo symptomatické zvýšení hladiny lipázy
5,0 x IULN) | Výskyt při dávce 15 mg:
Je třeba zvážit ukončení podávání přípravku Iclusig | |
Pankreatitida 4. stupně nebo zvýšení hladiny lipázy 4. stupně (> 5,0 x IULN a symptomatické) | Podávání přípravku Iclusig je třeba ukončit | |
| IULN = horní hranice normy v příslušném zdravotnickém zařízení | ||
Jaterní toxicita
Může být nutné přerušení nebo ukončení podávání přípravku u pediatrických pacientů popsané v tabulce 5.
Tabulka 5 Doporučené úpravy dávkování při jaterní toxicitě u pediatrických pacientů
Počáteční dávka ponatinibu 45 mg jednou denně | Zvýšení hodnot jaterních aminotransferáz > 3× ULN* Persistující stupeň 2 (déle než 7 dní) Stupeň 3 nebo vyšší | Výskyt při dávce 45 mg:
Výskyt při dávce 30 mg:
Výskyt při dávce 15 mg:
|
| Zvýšení AST nebo ALT ≥ 3× ULN současně se zvýšením bilirubinu > 2× ULN a alkalické fosfatázy < 2× ULN | Ukončit | |
Počáteční dávka ponatinibu 30 mg jednou denně | Zvýšení hodnot jaterních aminotransferáz > 3× ULN* Persistující stupeň 2 (déle než 7 dní) Stupeň 3 nebo vyšší | Výskyt při dávce 30 mg:
Výskyt při dávce 20 mg:
Výskyt při dávce 10 mg: Ukončit |
| Zvýšení AST nebo ALT ≥ 3× ULN současně se zvýšením bilirubinu > 2× ULN a alkalické fosfatázy < 2× ULN | Ukončit | |
Počáteční dávka ponatinibu 15 mg jednou denně | Zvýšení hodnot jaterních aminotransferáz > 3× ULN* Persistující stupeň 2 (déle než 7 dní) Stupeň 3 nebo vyšší | Výskyt při dávce 15 mg:
Výskyt při dávce 10 mg:
Výskyt při dávce 5 mg: Ukončit |
| Zvýšení AST nebo ALT ≥ 3× ULN současně se zvýšením bilirubinu > 2× ULN a alkalické fosfatázy < 2× ULN | Ukončit |
*ULN = horní hranice normy laboratoře
Starší pacienti
Ze 732 pacientů zařazených do klinických studií PACE a OPTIC s přípravkem Iclusig bylo 191 (26 %) pacientů ve věku ≥ 65 roků. Ve srovnání s pacienty ve věku < 65 let je u starších pacientů vyšší pravděpodobnost výskytu nežádoucích účinků. U pacientů ve věku 65 let a starších není nutná žádná úprava dávky.
Porucha funkce jater
Pacienti s poruchou funkce jater mohou dostávat doporučenou počáteční dávku. Opatrnosti je třeba při podávání přípravku Iclusig pacientům s poruchou funkce jater (viz body 4.4 a 5.2).
Porucha funkce ledvin
Vylučování ledvinami není hlavní cestou eliminace ponatinibu z organismu. Přípravek Iclusig nebyl studován u pacientů s poruchou funkce ledvin. Pacienti s odhadovanou clearance kreatininu ≥ 50 ml/min by měli být schopni bezpečně užívat Iclusig bez úpravy dávkování. Při podávání přípravku Iclusig pacientům s odhadovanou clearance kreatininu < 50 ml/min nebo pacientům v terminálním stádiu onemocnění ledvin se doporučuje opatrnost.
Pediatrická populace
Bezpečnost a účinnost přípravku Iclusig v monoterapii u dětí mladších 6 let nebyla dosud stanovena. Bezpečnost a účinnost přípravku Iclusig v kombinaci s chemoterapií u dětí nebyla dosud stanovena (viz bod 5.1).
Způsob podání
Iclusig je určen k perorálnímu podání. Iclusig lze užívat s jídlem nebo bez jídla. Iclusig je dostupný ve formě potahovaných tablet a tvrdých tobolek.
Pro dávky, které nemohou být dosaženy užitím potahovaných tablet, nebo pro pediatrické pacienty, kteří nejsou schopni spolknout potahované tablety, jsou k dispozici 5mg tvrdé tobolky. Tvrdé tobolky lze polykat celé, ale pro pacienty, kteří je nejsou schopni spolknout, lze tobolky otevřít a obsah lze dispergovat v měkké stravě (jablečné pyré nebo jogurt) a směs je třeba ihned užít.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Důležité nežádoucí účinky
Myelosuprese
Přípravek Iclusig bývá spojován se závažnou (stupeň 3 nebo 4 podle obecných terminologických kritérií definujících nežádoucí účinky (Common Terminology Criteria for Adverse Events), používaných americkým Národním onkologickým institutem (National Cancer Institute)) trombocytopenií, neutropenií a anémií. U většiny pacientů se stupněm 3 nebo 4 došlo ke snížení počtu trombocytů, anémii nebo neutropenii během prvních 3 měsíců léčby. Četnost těchto příhod je vyšší u pacientů s akcelerovanou fází CML (APCML) nebo blastickou fází CML (BPCML) nebo Ph+ ALL než u pacientů s chronickou fází CML (CPCML). Po dobu prvních 3 měsíců je třeba každé 2 týdny vyšetřovat krevní obraz; poté se vyšetřuje jednou měsíčně nebo podle klinické indikace. Myelosuprese byla obecně reverzibilní a obvykle ustoupila po dočasném vysazení nebo snížení dávky přípravku Iclusig (viz bod 4.2).
Arteriální okluze
U pacientů léčených přípravkem Iclusig se vyskytly arteriální okluze, včetně fatálního infarktu myokardu, cévní mozkové příhody, retinální arteriální okluze spojené v některých případech s trvalým zhoršením nebo ztrátou zraku, stenózy velkých mozkových tepen, závažné ischemické choroby dolních končetin, stenózy renální arterie (související se zhoršující se, labilní nebo rezistentní hypertenzí) a potřeba urgentních revaskularizačních výkonů. Tyto příhody se vyskytly u pacientů s kardiovaskulárními rizikovými faktory i bez nich, včetně pacientů ve věku 50 let nebo mladších. Nežádoucí účinky v podobě arteriální okluze se vyskytovaly častěji se zvyšujícím se věkem a u pacientů s ischemií, hypertenzí, diabetem nebo hyperlipidemií v anamnéze.
Riziko vzniku arteriální okluze má pravděpodobně vztah k dávce (viz body 4.8 a 5.1).
Během klinického vývoje se vyskytly arteriální okluze jako nežádoucí účinek včetně závažných účinků (viz bod 4.8). U některých pacientů se vyskytl více než 1 typ příhody.
Pacientům s infarktem myokardu, revaskularizací nebo cévní mozkovou příhodou v anamnéze se má Iclusig podávat pouze tehdy, pokud možný přínos léčby převažuje nad možným rizikem (viz body 4.2 a 4.8). U těchto pacientů je třeba před zahájením léčby ponatinibem zvážit také jiné možnosti léčby.
Před zahájením léčby ponatinibem je třeba zhodnotit kardiovaskulární stav pacienta, včetně anamnézy a klinického vyšetření, a aktivně ovlivňovat kardiovaskulární rizikové faktory. Během léčby ponatinibem je třeba kardiovaskulární stav nadále sledovat a je třeba optimalizovat léčebnou a podpůrnou terapii s ohledem na podmínky, které přispívají ke kardiovaskulárnímu riziku. Bezpečnost léčby ponatinibem nebyla studována u pacientů s fibrilací síní.
Je třeba sledovat výskyt známek arteriální okluze, a pokud dojde ke zhoršení zraku nebo se objeví rozmazané vidění, je třeba provést oční vyšetření (včetně vyšetření očního pozadí). V případě arteriální okluze je třeba podávání přípravku Iclusig okamžitě přerušit. Rozhodnutí obnovit léčbu přípravkem Iclusig má vycházet ze zvážení poměru přínosů a rizik (viz body 4.2 a 4.8).
Žilní tromboembolie
Během klinického vývoje se vyskytly žilní tromboembolie jako nežádoucí účinek včetně závažných účinků (viz bod 4.8).
Je třeba sledovat výskyt známek tromboembolie. V případě tromboembolie je třeba podávání přípravku Iclusig okamžitě přerušit. Rozhodnutí obnovit léčbu přípravkem Iclusig má vycházet ze zvážení poměru přínosů a rizik (viz body 4.2 a 4.8).
U pacientů léčených přípravkem Iclusig se vyskytla retinální venózní okluze, která byla v některých případech spojena s trvalým zhoršením nebo ztrátou zraku. Pokud dojde ke zhoršení zraku nebo se objeví rozmazané vidění, je třeba provést oční vyšetření (včetně vyšetření očního pozadí).
Hypertenze
K riziku vzniku arteriálních trombotických příhod včetně stenózy renální arterie může přispívat hypertenze. Během léčby přípravkem Iclusig je třeba sledovat a hodnotit krevní tlak při každé lékařské kontrole a hypertenzi je třeba léčit až do normalizace. Pokud hypertenze není kontrolována léčbou, je třeba podávání přípravku Iclusig dočasně přerušit (viz bod 4.2).
V případě významné zhoršující se, labilní nebo rezistentní hypertenze je třeba léčbu přerušit a zvážit vyšetření na stenózu renální arterie.
U pacientů léčených přípravkem Iclusig docházelo při léčbě ke vzniku hypertenze (včetně hypertenzní krize). Pacienti mohou vyžadovat urgentní lékařský zásah v případě hypertenze spojené se zmateností, bolestmi hlavy, bolestmi na hrudi nebo dušností.
Aneurysmata a arteriální disekce
Používání inhibitorů dráhy VEGF u pacientů s hypertenzí nebo bez hypertenze může přispět k tvorbě aneurysmat a/nebo arteriálních disekcí. U pacientů s rizikovými faktory, jako jsou hypertenze nebo aneurysma v anamnéze, se má před zahájením užívání přípravku Iclusig toto riziko pečlivě zvážit.
Městnavé srdeční selhání
U pacientů léčených přípravkem Iclusig docházelo ke vzniku fatálního a závažného srdečního selhání nebo dysfunkce levé srdeční komory, včetně příhod souvisejících s předchozími příhodami v podobě cévní okluze. U pacientů je třeba soustavně sledovat známky či příznaky svědčící pro přítomnost srdečního selhání a ty je třeba léčit podle klinické indikace, včetně přerušení léčby přípravkem Iclusig. U pacientů s rozvojem závažného srdečního selhání je třeba zvážit ukončení léčby ponatinibem (viz body 4.2 a 4.8).
Pankreatitida a sérová lipáza
Přípravek Iclusig bývá rovněž spojován s pankreatitidou. Četnost výskytu pankreatitidy je vyšší v prvních 2 měsících používání. V prvních 2 měsících kontrolujte sérovou lipázu každé 2 týdny, později v pravidelných intervalech. Může být potřebné přerušení užívání přípravku nebo snížení dávek. Jestliže je zvýšení hladiny lipázy provázeno břišními příznaky, podávání přípravku Iclusig je třeba přerušit a pacienty vyšetřit, zda nemají známky pankreatitidy (viz bod 4.2). U pacientů s pankreatitidou nebo zvýšenou konzumací alkoholu v anamnéze se doporučuje opatrnost. Pacienty se závažnou nebo velmi závažnou hypertriacylglycerolemií je nutno správně léčit, aby se riziko pankreatitidy snížilo.
Hepatotoxicita
Podávání přípravku Iclusig může vést ke zvýšení hladin ALT, AST, bilirubinu a alkalické fosfatázy. U většiny pacientů, u nichž došlo k hepatotoxické příhodě, se první příhoda objevila během prvního roku léčby. Byly zaznamenány případy jaterního selhání (včetně případů s fatálním zakončením). Testy jaterních funkcí mají být prováděny před zahájením léčby a sledovány v pravidelných intervalech podle klinické indikace. Je-li ponatinib užíván v kombinaci s chemoterapeutickými látkami, o nichž je rovněž známo, že jsou spojeny s poruchou jaterních funkcí, má být pečlivě sledována funkce jater (viz bod 4.8).
Hemoragie
U pacientů léčených přípravkem Iclusig docházelo ke vzniku závažné hemoragie, včetně fatálních případů. Incidence závažných krvácivých příhod byla vyšší u pacientů s AP-CML, BP-CML a Ph+ ALL. Nejčastěji hlášenými krvácivými příhodami stupně 3/4 bylo gastrointestinální krvácení a subdurální hematom. K většině krvácivých příhod, nikoli však ke všem, došlo u pacientů s trombocytopenií stupně 3/4. Při závažné nebo těžké hemoragii je třeba léčbu přípravkem Iclusig přerušit a vyhodnotit stav pacienta.
Reaktivace hepatitidy B
U pacientů, kteří jsou chronickými nosiči viru hepatitidy B, dochází k reaktivaci po zahájení léčby inhibitory tyrosinkinázy BCR-ABL. Některé případy vyústily v akutní selhání jater nebo fulminantní hepatitidu vedoucí k transplantaci jater nebo došlo k úmrtí pacienta.
Před zahájením léčby přípravkem Iclusig mají být pacienti vyšetření na infekci HBV. Před zahájením léčby u pacientů s pozitivní sérologií hepatitidy B (včetně těch s aktivním onemocněním) a pacientů, u kterých v průběhu léčby vyjde pozitivní test infekce HBV, je třeba se obrátit na odborníky na léčbu onemocnění jater a hepatitidy B. Nosiči HBV, kteří potřebují léčbu přípravkem Iclusig, mají být po celou dobu léčby a několik měsíců po jejím ukončení pečlivě sledováni s ohledem na možný výskyt známek a příznaků aktivní infekce HBV (viz bod 4.8).
Syndrom posteriorní reverzibilní encefalopatie
Po uvedení přípravku na trh byly u pacientů léčených přípravkem Iclusig hlášeny případy syndromu posteriorní reverzibilní encefalopatie (PRES).
PRES je neurologická porucha, která se může projevovat známkami a příznaky, jako jsou křeče, bolest hlavy, snížená bdělost, změněné mentální funkce, ztráta zraku a jiné zrakové a neurologické poruchy. Pokud je tato porucha diagnostikována, přerušte léčbu přípravkem Iclusig a pokračujte v ní teprve po jejím odeznění a jen tehdy, pokud pokračování léčby převáží rizika PRES.
Pediatrická populace
U pediatrických pacientů léčených inhibitory tyrosinkinázy (TKI) cílenými na BCR-ABL bylo pozorováno zpomalení růstu. Vzhledem k pravděpodobnému mechanismu účinku a předpokládané souvislosti TKI se zpomalením růstu se doporučuje pečlivé sledování růstu pediatrických pacientů léčených ponatinibem.
Interakce s jinými léčivými přípravky
Při souběžném podávání přípravku Iclusig a středně silných a silných inhibitorů CYP3A a středně silných a silných induktorů CYP3A je třeba postupovat s opatrností (viz bod 4.5). Při souběžném podávání ponatinibu se substráty P-gp nebo BCRP se doporučuje pečlivý lékařský dohled (viz bod 4.5).
Souběžné podávání ponatinibu s antikoagulačními látkami u pacientů s rizikem krvácivých příhod vyžaduje opatrnost (viz „Myelosuprese“ a „Hemoragie“). Formální studie ponatinibu v kombinaci s antikoagulačními léčivými přípravky nebyly provedeny.
U pacientů s Ph+ ALL se při souběžném podávání ponatinibu s chemoterapií (viz bod 5.1) může zvýšit výskyt nežádoucích účinků, např. hepatotoxicity, myelosuprese nebo jiných (viz bod 4.8). Při použití ponatinibu v kombinaci s chemoterapií je nutná zvláštní opatrnost.
Prodloužení intervalu QT
Potenciál přípravku Iclusig pro prodloužení intervalu QT byl hodnocen u 39 pacientů s leukemií a nebylo pozorováno žádné klinicky významné prodloužení intervalu QT (viz bod 5.1). Dosud však nebyla provedena důkladná studie zaměřená na interval QT; proto nelze vyloučit klinicky významný vliv na interval QT.
Zvláštní populace pacientů
Porucha funkce jater
Pacienti s poruchou funkce jater mohou dostávat doporučenou počáteční dávku. Při podávání přípravku Iclusig pacientům s poruchou funkce jater je však třeba opatrnosti (viz body 4.2 a 5.2).
Porucha funkce ledvin
Při podávání přípravku Iclusig pacientům s odhadovanou clearance kreatininu < 50 ml/min nebo pacientům v terminálním stádiu onemocnění ledvin se doporučuje opatrnost (viz bod 4.2).
Laktosa
Tento léčivý přípravek obsahuje monohydrát laktosy. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě nebo tobolce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Látky, které mohou zvyšovat koncentrace ponatinibu v séru
Inhibitory CYP3A
Ponatinib je metabolizován prostřednictvím CYP3A4.
Souběžné podání jednorázové perorální dávky 15 mg přípravku Iclusig při užívání ketokonazolu (400 mg denně), který je silným inhibitorem CYP3A, mělo za následek mírné zvýšení systémové expozice ponatinibu, přičemž hodnoty AUC0-∞ a Cmax pro ponatinib byly o 78 % resp. 47 % vyšší než hodnoty pozorované při podávání samotného ponatinibu.
Je třeba postupovat s opatrností a zvážit snížení počáteční dávky přípravku Iclusig u dospělých na 30 mg při současném podávání silných inhibitorů CYP3A, což je např. klarithromycin, indinavir, itrakonazol, ketokonazol, nefazodon, nelfinavir, ritonavir, sachinavir, telithromycin, troleandomycin, vorikonazol a grapefruitová šťáva.
U pediatrických pacientů je třeba zvážit snížení počáteční dávky, jak je popsáno v bodě 4.2.
Látky, které mohou snižovat koncentrace ponatinibu v séru
Induktory CYP3A
Při podání jednorázové dávky 45 mg přípravku Iclusig v kombinaci se silným induktorem CYP3A rifampicinem (600 mg denně) 19 zdravým dobrovolníkům se snížila AUC0-∞ ponatinibu o 62 % a Cmax
o 42 % ve srovnání s podáváním samotného ponatinibu.
Při léčbě ponatinibem je třeba se vyvarovat podávání silných induktorů CYP3A4 (např. karbamazepin, fenobarbital, fenytoin, rifabutin, rifampicin a třezalka tečkovaná) a v případě jejich potřeby hledat alternativní přípravky – s výjimkou případů, kdy přínos kombinace převáží možné riziko podexpozice ponatinibu.
Látky, jejichž koncentrace v séru mohou být vlivem ponatinibu změněny
Substráty transportérů
Ponatinib je inhibitorem P-gp a BCRP in vitro. Ponatinib proto může mít potenciál pro zvyšování plazmatických koncentrací souběžně podávaných substrátů P-gp (např. digoxin, dabigatran, kolchicin, pravastatin) nebo BCRP (např. methotrexát, rosuvastatin, sulfasalazin) a může zvyšovat jejich terapeutický účinek a nežádoucí účinky. Při souběžném podávání ponatinibu s těmito léčivými přípravky se doporučuje pečlivý lékařský dohled.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku/antikoncepce u mužů a žen
Ženám ve fertilním věku léčeným přípravkem Iclusig je třeba doporučit, aby neotěhotněly, mužům léčeným přípravkem Iclusig je třeba doporučit, aby během léčby nepočali dítě. Během léčby je nutno používat účinnou metodu antikoncepce. Vliv ponatinibu na účinnost systémové hormonální antikoncepce není znám. Proto je třeba používat alternativní nebo další antikoncepční metodu navíc.
Těhotenství
Na základě omezených údajů o účincích na člověka (méně než 50 známých výsledků těhotenství) byly hlášeny případy vrozeného megakolon (Hirschsprungova nemoc) u dětí narozených ženám vystaveným ponatinibu během prvního trimestru. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Přípravek Iclusig lze v těhotenství používat pouze tehdy, pokud klinický stav ženy vyžaduje léčbu ponatinibem. Pokud je přípravek užíván v těhotenství, pacientka musí být informována
o potenciálním riziku pro plod.
Kojení
Není známo, zda se Iclusig vylučuje do lidského mateřského mléka. Na základě dostupných farmakodynamických a toxikologických údajů nelze vyloučit, že se Iclusig může vylučovat do lidského mateřského mléka. Kojení má být během léčby přípravkem Iclusig přerušeno.
Fertilita
Údaje o účinku ponatinibu na fertilitu u člověka nejsou k dispozici. Při podávání ponatinibu potkanům byly pozorovány účinky na samičí fertilitu, samčí fertilita nebyla ovlivněna (viz bod 5.3). Klinický význam těchto zjištění pro fertilitu u člověka není znám.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Iclusig má malý vliv na schopnost řídit nebo obsluhovat stroje. S přípravkem Iclusig jsou spojovány nežádoucí účinky jako je letargie, závratě a rozmazané vidění. Proto se při řízení nebo obsluhování strojů doporučuje opatrnost.
4.8 Nežádoucí účinky
Shrnutí profilu bezpečnosti
Pacienti s dříve léčenou CML nebo Ph+ALL nebo pacienti s mutací T315I (studie PACE) V klinickém hodnocení PACE fáze 2 (viz bod 5.1) byly nejčastějšími závažnými nežádoucími účinky (četnosti vzniku při léčbě) pneumonie (7,3 %), pankreatitida (5,8 %), bolest břicha (4,7 %), fibrilace síní (4,5 %), pyrexie (4,5 %), infarkt myokardu (4,0 %), ischemická choroba dolních končetin (3,8 %), anémie (3,8 %), angina pectoris (3,3 %), snížení počtu trombocytů (3,1 %), febrilní neutropenie (2,9 %), hypertenze (2,9 %), ischemická choroba srdeční (2,7 %), městnavé srdeční selhání (2,4 %), cévní mozková příhoda (2,4 %), sepse (2,4 %), flegmóna (2,2 %), akutní poškození ledvin (2,0 %), infekce močových cest (2,0 %) a zvýšení hladiny lipázy (2,0 %).
Závažné nežádoucí účinky v podobě arteriální kardiovaskulární okluze se vyskytly u 10 % pacientů, cerebrovaskulární okluze u 7 % pacientů a periferní cévní okluze u 9 % pacientů léčených přípravkem Iclusig (četnosti vzniku při léčbě). Závažné nežádoucí účinky v podobě venózní okluze (četnosti vzniku při léčbě) se vyskytly u 5 % pacientů.
Nežádoucí účinky v podobě arteriální kardiovaskulární okluze se vyskytly u 13 % pacientů, cerebrovaskulární okluze u 9 % pacientů a periferní cévní okluze u 11 % pacientů léčených přípravkem Iclusig (četnosti vzniku při léčbě). Celkově se nežádoucí účinky v podobě arteriální okluze vyskytly u 25 % pacientů léčených přípravkem Iclusig v klinickém hodnocení PACE fáze 2 s následným sledováním minimálně po dobu 64 měsíců, přičemž závažné nežádoucí účinky se vyskytly u 20 % pacientů. U některých pacientů se vyskytl více než 1 typ příhody.
Žilní tromboembolické reakce se vyskytly u 6 % pacientů (četnosti vzniku při léčbě). Výskyt tromboembolických příhod je vyšší u pacientů s Ph+ ALL nebo BP-CML než u pacientů s AP-CML nebo CP-CML. Žádné případy venózní okluze nebyly fatální.
Po uplynutí minimální doby následného sledování 64 měsíců činil výskyt nežádoucích účinků, které vedly k přerušení léčby, 20 % u CP-CML, 11 % u AP-CML, 15 % u BP-CML a 9 % u Ph+ ALL.
Dříve léčení pacienti s CP-CML (studie OPTIC)
V klinickém hodnocení OPTIC fáze 2 (viz bod 5.1) se nežádoucí účinky v podobě arteriální okluze vyskytly celkem u 13,8 % pacientů léčených přípravkem Iclusig (kohorta s dávkou 45 mg), přičemž ve 2 případech byly fatální, a závažné nežádoucí účinky se vyskytly u 8,5 % pacientů (kohorta s dávkou 45 mg). Nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti vzniku při léčbě) se vyskytly u 5,3 %; 4,3 %; resp. 4,3 % pacientů léčených přípravkem Iclusig (kohorta s dávkou 45 mg). U 1 z 94 pacientů v kohortě s dávkou 45 mg se vyskytla žilní tromboembolické reakce (okluze retinální žíly 1. stupně).
Pacienti s nově diagnostikovanou Ph+ ALL (studie PhALLCON)
Příhody myelosuprese byly ve studii PhALLCON hlášeny u 83 % pacientů léčených ponatinibem. Nejčastěji hlášenými nežádoucími účinky byly trombocytopenie (47 %), neutropenie (44 %) a anémie (44 %). K příhodám hepatotoxicity došlo u 64 % pacientů. Celkově byla pozorována vyšší incidence myelosuprese spojené s chemoterapií (febrilní neutropenie, pyrexie, pneumonie a sepse), jakož i periferní senzorické neuropatie a stomatitidy než při použití samotného ponatinibu.
Tabulkové přehledy nežádoucích účinků
Četnosti nežádoucích účinků přípravku Iclusig v monoterapii jsou uvedeny v tabulce 6 a jsou založeny na 449 pacientech s CML a Ph+ ALL exponovaných ponatinibu v klinickém hodnocení PACE fáze 2 a 94 pacientech s CML exponovaných ponatinibu (s počáteční dávkou 45 mg) v klinickém hodnocení OPTIC fáze 2 při mediánu délky následného sledování 77,93 měsíců.
Četnosti nežádoucích účinků přípravku Iclusig v kombinaci s chemoterapií jsou uvedeny v tabulce 7 a jsou založeny na 163 pacientech s nově diagnostikovanou Ph+ ALL exponovaných ponatinibu v kombinaci s chemoterapií se sníženou intenzitou, po níž pokračovala léčba přípravkem Iclusig v monoterapii v klinickém hodnocení fáze 3 PhALLCON.
Informace o hlavních charakteristikách pacientů v těchto klinických hodnoceních viz bod 5.1. Přehled nežádoucích účinků je uveden podle tříd orgánových systémů a podle četnosti. Kategorie četností jsou velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V každé skupině četností jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 6: Nežádoucí účinky pozorované u pacientů s CML a Ph+ ALL nebo u pacientů s mutací T315I – četnost uváděná podle incidence nežádoucích účinků vzniklých při léčbě
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Infekce a infestace | Velmi časté | infekce horních cest dýchacích |
| Časté | pneumonie, sepse, folikulitida, flegmóna, herpes zoster | |
| Poruchy krve a lymfatického systému | Velmi časté | anémie, trombocytopenie, neutropenie |
| Časté | pancytopenie, febrilní neutropenie, leukopenie, lymfocytopenie, eozinofilie zvýšený počet neutrofilů myelosuprese | |
| Endokrinní poruchy | Časté | hypotyreózaa |
| Poruchy metabolismu a výživy | Velmi časté | snížení chuti k jídlu, hypertriacylglycerolemie, hypercholesterolemie |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Časté | dehydratace, retence tekutin, hypokalcemie, hyperglykemie, hyperurikemie, hypofosfatemie, hypokalemie, snížení tělesné hmotnosti, hyponatremie, dyslipidemie, porušená glukózová tolerance, zvýšený lipoprotein o nízké hustotě, zvýšení tělesné hmotnosti, syndrom nádorového rozpadu | |
| Psychiatrické poruchy | Velmi časté | insomnie |
| Časté | úzkost | |
| Poruchy nervového systému | Velmi časté | bolest hlavy, závrať |
| Časté | cévní mozková příhoda, mozkový infarkt, periferní neuropatie, letargie, migréna, hyperestezie, hypestezie, parestezie, tranzitorní ischemická ataka, porucha nervus facialis, stenóza arteria carotis | |
| Méně časté | stenóza mozkové tepny, krvácení do mozku, intrakraniální krvácení, syndrom posteriorní reverzibilní encefalopatie* | |
| Poruchy oka | Časté | rozmazané vidění, suché oko, periorbitální edém, otok očních víček, konjunktivitida, zhoršení zraku, blefaritida, bolest oka, oční hyperemie okluze retinální žíly |
| Méně časté | trombóza retinální žíly, okluze retinální žíly |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Srdeční poruchy | Časté | srdeční selhání, infarkt myokardu, městnavé srdeční selhání, ischemická choroba srdeční, angina pectoris, perikardiální výpotek, fibrilace síní, snížení ejekční frakce, akutní koronární syndrom, flutter síní, bradykardie, palpitace, tachykardie, dysfunkce levé srdeční komory, hypertrofie levé srdeční komory, sinusová bradykardie, zvýšený NT-proBNP, nestabilní angína pectoris, ischemie myokardu, supraventrikulární extrasystoly, komorové extrasystoly, prodloužený QT interval na elektrokardiogramu, chronické srdeční selhání, zvýšený mozkový natriuretický peptid |
| Méně časté | kardiální diskomfort, ischemická kardiomyopatie, spasmus koronární tepny | |
| Cévní poruchy | Velmi časté | hypertenze |
| Časté | ischemická choroba dolních končetin, periferní ischemie, stenóza periferní tepny, intermitentní klaudikace, hluboká žilní trombóza, návaly horka, zčervenání, hypertenzní krize | |
| Méně časté | špatný periferní oběh, infarkt sleziny, žilní embolie, žilní trombóza, stenóza renální arterie | |
| Není známo | aneurysmata, arteriální disekce | |
| Respirační, hrudní a mediastinální poruchy | Velmi časté | dyspnoe, kašel |
| Časté | plicní embolie, pleurální výpotek, epistaxe, dysfonie, plicní hypertenze, orofaryngeální bolest, produktivní kašel |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Gastrointestinální poruchy | Velmi časté | bolest břicha, průjem, zvracení, zácpa, nauzea, zvýšení hladiny lipázy |
| Časté | pankreatitida, zvýšení hladiny amylázy v krvi, gastroezofageální refluxní choroba, stomatitida, dyspepsie, abdominální distenze, břišní diskomfort, sucho v ústech, krvácení do žaludku, gastritida, orofaryngeální bolest, žaludeční vřed, krvácení z dásní | |
| Poruchy jater a žlučových cest | Velmi časté | zvýšení hladiny alaninaminotransferázy, zvýšení hladiny aspartátaminotransferázy, zvýšené aminotransferázy, hepatotoxicita |
| Časté | zvýšení hladiny krevního bilirubinu, zvýšení hladiny alkalické fosfatázy v krvi, zvýšení hladiny gamaglutamyltransferázy, zvýšení aminotransferáz | |
| Méně časté | jaterní selhání, žloutenka | |
| Poruchy kůže a podkožní tkáně | Velmi časté | vyrážka, suchá kůže, pruritus |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Časté | svědivá vyrážka, exfoliativní vyrážka, erytém, alopecie, kožní exfoliace, noční pocení, hyperhidróza, petechie, ekchymóza, bolest kůže, exfoliativní dermatitida, hyperkeratóza, hyperpigmentace kůže, akné, akneiformní dermatitida, ekzém, keratosis pilaris, makulózní vyrážka, makulopapulózní vyrážka, kontuze, pityriasis rubra pilaris, erytematózní vyrážka, pustulózní vyrážka, panikulitida (včetně erythema nodosum), dermatitida, papulózní vyrážka, erythema multiforme, alergická dermatitida, kožní papilom, psoriaziformní dermatitida | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | bolest kostí, artralgie, myalgie, bolest v končetinách, bolest zad, svalové spazmy |
| Časté | muskuloskeletální bolest, bolest šíje, muskuloskeletální bolest na hrudi, bolest na hrudi, svalová slabost, muskuloskeletální ztuhlost, bolest páteře, tendinitida | |
| Poruchy ledvin a močových cest | Časté | proteinurie |
| Poruchy reprodukčního systému a prsu | Časté | erektilní dysfunkce, amenorea |
| Celkové poruchy a reakce v místě aplikace | Velmi časté | únava, astenie, periferní edémy, pyrexie, bolest |
| Třída orgánového systému | Četnost | Nežádoucí účinky |
| Časté | zimnice, chřipkovité onemocnění, bolest na hrudi jiného než kardiálního původu, hmatná rezistence, otok obličeje | |
| Vyšetření | Časté | zvýšený C-reaktivní protein, hypoalbuminemie |
* Spontánní hlášení po uvedení přípravku na trh
a Hypotyreóza zahrnuje hypotyreózu a primární hypotyreózu
Tabulka 7: Nežádoucí účinky pozorované u pacientů s nově diagnostikovanou Ph+ ALL ve studii PhALLCON – četnost uváděná podle incidence nežádoucích účinků vzniklých při léčbě
| Třída orgánového systému | Četnost | Ponatinib v kombinaci s chemoterapií se sníženou intenzitou Nežádoucí účinky |
| Infekce a infestace | Časté | pneumonie, konjunktivitida, sepse, septický šok, infekce při neutropenii |
| Poruchy krve a lymfatického systému | Velmi časté | trombocytopenie, anémie, neutropenie, febrilní neutropenie, leukopenie, leukocytóza |
| Časté | myelosuprese, lymfopenie, cytopenie, agranulocytóza | |
| Poruchy metabolismu a výživy | Velmi časté | hypokalemie, hyperglykemie, hypokalcemie, hypofosfatemie, hyperurikemie |
| Časté | snížení chuti k jídlu, hypertriacylglycerolemie, hyponatremie, hypoalbuminemie, hypercholesterolemie, dyslipidemie, retence tekutin | |
| Psychiatrické poruchy | Velmi časté | insomnie |
| Poruchy nervového systému | Velmi časté | bolest hlavy, periferní neuropatie, parestezie, periferní senzorická neuropatie, závrať |
| Časté | hypestezie | |
| Poruchy oka | Časté | konjunktivální hemoragie |
| Méně časté | okluze retinální žíly |
| Třída orgánového systému | Četnost | Ponatinib v kombinaci s chemoterapií se sníženou intenzitou Nežádoucí účinky |
| Srdeční poruchy | Časté | tachykardie, palpitace, perikardiální výpotek, fibrilace síní, sinusová bradykardie, angína pectoris |
| Méně časté | srdeční selhání, akutní infarkt myokardu, městnavé srdeční selhání | |
| Cévní poruchy | Velmi časté | hypertenze |
| Časté | hluboká žilní trombóza, povrchová žilní trombóza, embolizace | |
| Méně časté | periferní okluzivní nemoc tepen, chladná akra končetin, trombóza | |
| Respirační, hrudní a mediastinální poruchy | Velmi časté | kašel |
| Časté | dyspnoe, orofaryngeální bolest, pleurální výpotek, dysfonie, plicní embolie | |
| Gastrointestinální poruchy | Velmi časté | zácpa, nauzea, zvracení, stomatitida, průjem, bolest břicha, bolest horní poloviny břicha |
| Časté | dyspepsie, břišní distenze, břišní diskomfort, pankreatitida, gastritida, akutní pankreatitida | |
| Méně časté | krvácení úst | |
| Poruchy jater a žlučových cest | Časté | hepatotoxicita, hyperbilirubinemie, zvýšení aminotransferáz, toxická hepatitida |
| Méně časté | poškození jater způsobené léky, hepatobiliární onemocnění, poškození jater | |
| Poruchy kůže a podkožní tkáně | Velmi časté | vyrážka, suchá kůže |
| Časté | pruritus, alopecie, makulopapulózní vyrážka | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | bolest zad, bolest v končetině, artralgie, myalgie |
| Třída orgánového systému | Četnost | Ponatinib v kombinaci s chemoterapií se sníženou intenzitou Nežádoucí účinky |
| Časté | bolest kostí, bolest šíje, svalové spazmy | |
| Celkové poruchy a reakce v místě aplikace | Velmi časté | pyrexie, únava, astenie, periferní edém |
| Časté | bolest na hrudi, bolest | |
| Vyšetření | Velmi časté | zvýšení hladiny alaninaminotransferázy, zvýšení hladiny lipázy, zvýšení hladiny aspartátaminotransferázy, zvýšení hladiny gamaglutamyltransferázy, zvýšení hladiny laktátdehydrogenázy v krvi, zvýšení hladiny amylázy |
| Časté | zvýšení hladiny alkalické fosfatázy v krvi, zvýšení hladiny kreatininu v krvi, snížení hladiny fibrinogenu v krvi, zvýšený C-reaktivní protein, zvýšený počet neutrofilů, snížená celková bílkovina, zvýšený počet trombocytů, zvýšený mozkový natriuretický peptid, zvýšený troponin I | |
| Méně časté | snížená ejekční frakce | |
Poranění, otravy a procedurální komplikace | Méně časté | subdurální hematom |
Popis vybraných nežádoucích účinků
Cévní okluze (viz bod 4.2 a 4.4).
U pacientů léčených přípravkem Iclusig se vyskytla závažná cévní okluze, včetně kardiovaskulárních, cerebrovaskulárních a periferních cévních příhod a žilních trombotických příhod. Tyto příhody se vyskytly u pacientů s kardiovaskulárními rizikovými faktory i bez nich, včetně pacientů ve věku 50 let nebo mladších. Nežádoucí účinky v podobě arteriální okluze se vyskytovaly častěji se zvyšujícím se věkem a u pacientů s ischemií, hypertenzí, diabetem nebo hyperlipidemií v anamnéze.
V klinickém hodnocení PACE fáze 2 (viz bod 5.1) s následným sledováním minimálně po dobu 64 měsíců se nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti výskytu při léčbě) vyskytly u 13 %, 9 %, resp. 11 % pacientů léčených přípravkem Iclusig. Celkově se nežádoucí účinky v podobě arteriální okluze vyskytly u 25 % pacientů léčených přípravkem Iclusig v klinickém hodnocení PACE fáze 2, přičemž závažné nežádoucí účinky se vyskytly u 20 % pacientů. U některých pacientů se vyskytl více než 1 typ příhody. Medián doby do výskytu první kardiovaskulární okluze v klinickém hodnocení PACE byl 351 dní, u cerebrovaskulární okluze 611 dní a u periferní cévní okluze pak 605 dní. Žilní tromboembolické reakce (četnosti výskytu při léčbě) se vyskytly u 6 % pacientů.
V klinickém hodnocení OPTIC fáze 2 (viz bod 5.1) s mediánem délky sledování 77,9 měsíců se nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti vzniku při léčbě) vyskytly u 5,3 %; 4,3 %; resp. 4,3 % pacientů léčených přípravkem Iclusig (kohorta s dávkou 45 mg). Celkově se nežádoucí účinky v podobě arteriální okluze vyskytly u 13,8 % pacientů léčených přípravkem Iclusig (kohorta s dávkou 45 mg), přičemž závažné nežádoucí účinky se vyskytly u 8,5 % pacientů (kohorta s dávkou 45 mg). Medián doby do výskytu první kardiovaskulární okluze v klinickém hodnocení OPTIC byl 473 dní, u cerebrovaskulární okluze 356 dní a u periferní cévní okluze pak 108 dní. U 1 z 94 pacientů v kohortě s dávkou 45 mg v klinickém hodnocení OPTIC se vyskytla žilní tromboembolické reakce.
V klinickém hodnocení fáze 3 PhALLCON (viz bod 5.1) s mediánem délky sledování 20,43 měsíců se nežádoucí účinky v podobě arteriální kardiovaskulární okluze, cerebrovaskulární okluze a periferní cévní okluze (četnosti vzniku při léčbě) vyskytly u 1,2 %; 0,6 %; resp. 0,6 % pacientů léčených ponatinibem v kombinaci s chemoterapií. Žilní tromboembolické příhody se ve studii PhALLCON vyskytly u 12 % pacientů léčených ponatinibem v kombinaci s chemoterapií.
Myelosuprese
Ve studii PACE byla ve všech populacích pacientů často hlášena myelosuprese. Četnost výskytu trombocytopenie, neutropenie a anémie stupně 3 nebo 4 byla vyšší u pacientů s AP-CML a BP-CML/Ph+ ALL než u pacientů s CP-CML (viz tabulka 8). Myelosuprese byla hlášena u pacientů s normálními výchozími laboratorními hodnotami i u pacientů s již přítomnými laboratorními abnormalitami.
Přerušení léčby kvůli myelosupresi nebylo časté (trombocytopenie 4 %, neutropenie a anémie každá < 1 %).
Příhody myelosuprese byly hlášeny u 83 % pacientů léčených ponatinibem ve studii PhALLCON, u 63 % pacientů léčených ponatinibem ve studii OPTIC (kohorta s dávkou 45 mg) a u 60 % pacientů léčených ponatinibem ve studii PACE.
Hepatotoxicita
K příhodám hepatotoxicity došlo u 64 % pacientů léčených ponatinibem v kombinaci s chemoterapií ve studii PhALLCON, u 28 % pacientů léčených ponatinibem ve studii OPTIC (kohorta s dávkou 45 mg) a u 30 % pacientů léčených ponatinibem ve studii PACE (viz bod 4.4).
Reaktivace hepatitidy B
V souvislosti s tyrosinkinázou BCR-ABL byla zaznamenána reaktivace hepatitidy B. Některé případy vyústily v akutní selhání jater nebo ve fulminantní hepatitidu vedoucí k transplantaci jater nebo došlo k úmrtí pacienta (viz bod 4.4).
Závažné kožní nežádoucí reakce (SCAR)
U některých inhibitorů tyrosinkinázy BCR-ABL byly hlášeny závažné kožní reakce (např. Stevensův-Johnsonův syndrom). Pacienti musí být upozorněni na to, aby podezření na kožní reakce ihned hlásili, zejména pokud budou tyto reakce spojeny s tvorbou puchýřů, olupováním, postižením sliznic nebo systémovými příznaky.
Tabulka 8 Incidence klinicky významných laboratorních abnormalit stupně 3/4* u ≥ 2 % pacientů ve kterékoli skupině onemocnění z klinického hodnocení fáze 2 (n = 449): minimální doba následného sledování 64 měsíců u všech pacientů pokračujících v léčbě
| Laboratorní test | Všichni pacienti (n = 449) (%) | CP-CML (n = 270) (%) | AP-CML (n = 85) (%) | BP-CML/Ph+ ALL (n = 94) (%) |
| Hematologie | ||||
| Trombocytopenie (snížený počet trombocytů) | 40 | 35 | 49 | 46 |
| Neutropenie (snížený absolutní počet neutrofilů – ANC) | 34 | 23 | 52 | 52 |
| Leukopenie (snížený počet leukocytů – WBC) | 25 | 12 | 37 | 53 |
| Anémie (snížený Hgb) | 20 | 8 | 31 | 46 |
| Lymfopenie | 17 | 10 | 25 | 28 |
| Biochemie | ||||
| Zvýšená lipáza | 14 | 14 | 13 | 14 |
| Snížený fosfor | 10 | 10 | 13 | 9 |
| Zvýšená glukóza | 7 | 8 | 13 | 1 |
| Zvýšená ALT | 6 | 4 | 8 | 7 |
| Snížený sodík | 5 | 6 | 6 | 2 |
| Zvýšená AST | 4 | 3 | 5 | 3 |
| Zvýšená amyláza | 4 | 4 | 4 | 3 |
| Snížený draslík | 2 | < 1 | 6 | 2 |
| Zvýšený draslík | 2 | 2 | 1 | 3 |
| Zvýšená alkalická fosfatáza | 2 | 1 | 4 | 2 |
| Bilirubin | 1 | < 1 | 2 | 1 |
| Snížený vápník | 1 | < 1 | 2 | 1 |
ALT = alaninaminotransferáza, ANC = absolutní počet neutrofilů, AST = aspartátaminotransferáza, Hgb = hemoglobin, WBC = počet leukocytů. *Uváděno podle obecných terminologických kritérií definujících nežádoucí účinky (Common Terminology Criteria for Adverse Events), verze 4.0, používaných americkým Národním onkologickým ústavem (National Cancer Institute). | ||||
Pediatrická populace
Bezpečnost ponatinibu podávaného v monoterapii u pediatrických pacientů byla hodnocena v otevřené jednoramenné studii fáze 1/2, do níž bylo zařazeno 61 pediatrických účastníků (věk ≥ 1 až < 18 let) s recidivující nebo refrakterní leukemií, lymfomem či solidním nádorem (viz bod 5.1). Zjištěný bezpečnostní profil ponatinibu podávaného v monoterapii u pediatrických pacientů byl obecně srovnatelný s bezpečnostním profilem pozorovaným u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických hodnoceních byla uváděna sporadická hlášení neúmyslných předávkování přípravkem Iclusig. Jednotlivé dávky 165 mg a odhadovaná dávka 540 mg u dvou pacientů nevedly ke klinicky významným nežádoucím účinkům. Několik dávek 90 mg denně, podávaných po dobu 12 dní, mělo u pacienta za následek pneumonii, systémovou zánětlivou odpověď, fibrilaci síní a asymptomatický, středně závažný perikardiální výpotek. Léčba byla přerušena, nežádoucí účinky ustoupily a bylo obnoveno podávání dávky 45 mg přípravku Iclusig jednou denně. Při předávkování přípravku Iclusig je nutno pacienta pozorovat a podat vhodnou podpůrnou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, inhibitory proteinkináz, ATC kód: L01EA05
Mechanismus účinku
Ponatinib je silný inhibitor všech typů BCR-ABL („pan-inhibitor“) se strukturálními prvky, jako je trojná vazba mezi uhlíkovými atomy, které umožňují vysokoafinitní vazbu k nativnímu BCR-ABL a k mutantním formám ABL kinázy.
Farmakodynamické účinky
Ponatinib inhibuje tyrozinkinázovou aktivitu ABL a ABL s mutací T315I při hodnotách IC50 0,4 resp. 2,0 nM. Při testování na buňkách byl ponatinib účinný i při rezistenci na imatinib, dasatinib a nilotinib, zprostředkované mutacemi v kinázové doméně BCR-ABL. V předklinických studiích mutageneze byla koncentrace ponatinibu 40 nM zjištěna jako dostatečná pro inhibici životaschopnosti buněk exprimujících všechny testované mutantní formy BCR-ABL ve > 50 % (včetně mutace T315I) a pro potlačení výskytu mutantních klonů. V testech akcelerované mutageneze na buňkách nebyla zjištěna žádná mutace BCR-ABL, která by mohla vyvolat rezistenci ke koncentraci ponatinibu 40 nM. U myší, které měly nádory exprimující nativní BCR-ABL nebo BCR-ABL s mutací T315I, způsoboval ponatinib zmenšení nádoru a prodlužoval přežití.
Při dávkách 30 mg nebo vyšších byly minimální („trough“) koncentrace ponatinibu v plazmě při ustáleném stavu zpravidla vyšší než 21 ng/ml (40 nM). Při dávkách 15 mg nebo vyšších 32 ze 34 pacientů (94 %) vykazovalo v mononukleárních buňkách v periferní krvi ≥ 50% snížení fosforylace CRK-like (CRKL), což je biomarker inhibice BCR-ABL.
Ponatinib způsobuje inhibici aktivity jiných klinicky významných kináz při hodnotách IC50 nižších než 20 nM a na buněčné úrovni vykazuje aktivitu proti RET, FLT3 a KIT a členům rodin kináz FGFR, PDGFR a VEGFR.
Elektrofyziologické vyšetření srdce
Potenciál přípravku Iclusig pro prodloužení intervalu QT byl vyhodnocen u 39 pacientů s leukemií, kteří jednou denně užívali dávku 30 mg, 45 mg nebo 60 mg přípravku Iclusig. Bylo provedeno sériové trojnásobné vyšetření EKG ve výchozím okamžiku a v ustáleném stavu s cílem vyhodnotit účinek ponatinibu na intervaly QT. Ve studii nebyly zjištěny žádné klinicky významné změny průměrného intervalu QTc (tj. > 20 ms) oproti výchozí hodnotě. Navíc farmakokineticko-farmakodynamické modely ukazují na nepřítomnost vztahu mezi expozicí a účinkem při odhadované průměrné změně QTcF –6,4 ms (horní hranice intervalu spolehlivosti –0,9 ms) při Cmax pro skupinu užívající dávku 60 mg.
Klinická účinnost a bezpečnost
Pacienti s CML a Ph+ ALL dříve léčení jinými inhibitory tyrosinkinázy (TKI) nebo pacienti s mutací T315I:
Klinické hodnocení PACE
Bezpečnost a účinnost přípravku Iclusig u pacientů s CML a Ph+ ALL, kteří vykazovali intoleranci nebo rezistenci k předchozí léčbě inhibitorem tyrozinkinázy (TKI), byly vyhodnoceny v otevřené mezinárodní multicentrické studii s jedním ramenem. Všem pacientům bylo podáváno 45 mg přípravku Iclusig jednou denně s možností snížení dávky a přerušení podávání dávek a následného obnovení podávání a opětovného zvýšení dávek. Pacienti byli zařazeni do jedné z šesti kohort podle fáze onemocnění (CP-CML; AP-CML; nebo BP-CML/Ph+ ALL), rezistence nebo intolerance (R/I) k dasatinibu či nilotinibu, a podle přítomnosti mutace T315I.
Rezistence u CP-CML byla definována jako nedosažení kompletní hematologické odpovědi (do 3 měsíců), malé cytogenetické odpovědi (do 6 měsíců) nebo velké cytogenetické odpovědi (do 12 měsíců) při užívání dasatinibu nebo nilotinibu. Pacienti s CP-CML, u kterých došlo ke ztrátě odpovědi nebo vzniku mutace kinázové domény při nepřítomnosti kompletní cytogenetické odpovědi nebo k progresi do AP-CML nebo BP-CML ve kterémkoli okamžiku při užívání dasatinibu či nilotinibu, byli rovněž považováni za rezistentní. Rezistence u AP-CML a BP-CML/Ph+ ALL byla definována jako nedosažení velké hematologické odpovědi (AP-CML do 3 měsíců, BP-CML/Ph+ ALL do 1 měsíce), ztráta velké hematologické odpovědi (kdykoli), nebo vznik mutace kinázové domény při nepřítomnosti velké hematologické odpovědi při užívání dasatinibu či nilotinibu.
Intolerance byla definována jako přerušení užívání dasatinibu nebo nilotinibu kvůli toxicitě i přes optimální léčbu při nepřítomnosti kompletní cytogenetické odpovědi u pacientů s CP CML nebo velké hematologické odpovědi u pacientů s AP CML, BP CML nebo Ph+ ALL.
Primárním cílovým parametrem účinnosti u CP-CML byla velká cytogenetická odpověď (MCyR; major cytogenetic response), která zahrnovala kompletní a parciální cytogenetickou odpověď (CCyR a PCyR) do 12 měsíců. Sekundárním cílovým parametrem účinnosti u CP-CML byla kompletní hematologická odpověď (CHR; complete haematological response) a velká molekulární odpověď (MMR; major molecular response).
Primárním cílovým parametrem účinnosti u AP-CML a BP-CML/Ph+ ALL byla velká hematologická odpověď (MaHR; major haematological response), definovaná jako kompletní hematologická odpověď (CHR) nebo žádné známky leukemie (NEL; no evidence of leukaemia). Sekundárními cílovými parametry účinnosti u AP-CML a BP-CML/Ph+ ALL byly MCyR a MMR.
Další sekundární cílové parametry účinnosti pro všechny pacienty zahrnovaly: potvrzenou MCyR, čas do odpovědi, délku trvání odpovědi, přežití bez progrese a celkové přežití. Rovněž byly provedeny post-hoc analýzy za účelem vyhodnocení vztahu mezi výsledky krátkodobější cytogenetické odpovědi (MCyR) a molekulární odpovědi (MMR) a dlouhodobějšími výsledky přežití bez progrese (PFS) a celkového přežití (OS), udržení odpovědi (MCyR a MMR) po snížení dávek, a PFS a OS podle stavu arteriální okluze.
Do studie bylo zahrnuto 449 pacientů, z nichž 444 bylo vhodných pro analýzu: 267 pacientů s CP-CML (kohorta R/I: n = 203, kohorta T315I: n = 64), 83 pacientů s AP-CML (kohorta R/I: n = 65, kohorta T315I: n = 18), 62 pacientů s BP-CML (kohorta R/I: n = 38, kohorta T315I: n = 24) a 32 pacientů s Ph+ ALL (kohorta R/I: n = 10, kohorta T315I: n = 22). Předchozí MCyR nebo lepší odpovědi (MCyR, MMR nebo CMR) na dasatinib nebo nilotinib bylo dosaženo pouze u 26 % pacientů s CP-CML a předchozí MaHR nebo lepší odpovědi (MaHR, MCyR, MMR nebo CMR) bylo dosaženo pouze u 21 % pacientů s AP-CML a 24 % pacientů s BP-CML/Ph+ALL. Výchozí demografické charakteristiky jsou uvedeny v tabulce 9 níže.
Tabulka 9 Demografické charakteristiky a charakteristiky onemocnění pro klinické hodnocení
PACE
| Charakteristiky pacientů při vstupu do studie | Celková bezpečnostní populace n = 449 |
| Věk | |
| Medián, roky (rozsah) | 59 (18 - 94) |
| Pohlaví, n (%) | |
| Muž | 238 (53 %) |
| Etnikum, n (%) | |
| Asijské | 59 (13 %) |
| Černošské/Afroameričané | 25 (6 %) |
| Bílé | 352 (78 %) |
| Jiné | 13 (3 %) |
| Stav výkonnosti (ECOG), n (%) | |
| ECOG = 0 nebo 1 | 414 (92 %) |
| Anamnéza onemocnění | |
| Medián doby od stanovení diagnózy do podání první dávky, počet roků (rozsah) | 6,09 (0,33 – 28,47) |
| Rezistence na předchozí léčbu TKIa*, n (%) | 374 (88 %) |
| Předchozí léčba TKI – počet režimů, n (%) | |
| 1 | 32 (7 %) |
| 2 | 155 (35 %) |
| ≥ 3 | 262 (58 %) |
| Při vstupu zjištěna mutace BCR-ABL, n (%)b | |
| Žádná | 198 (44 %) |
| 1 | 192 (43 %) |
| ≥ 2 | 54 (12 %) |
| Komorbidity | |
| Hypertenze | 159 (35 %) |
| Diabetes mellitus | 57 (13 %) |
| Hypercholesterolemie | 100 (22 %) |
| Ischemická choroba srdeční v anamnéze | 67 (15 %) |
| a* z 427 pacientů uvádějících předchozí léčbu TKI buď s dasatinibem, nebo nilotinibem b U pacientů, u nichž byla při vstupu do klinického hodnocení zjištěna minimálně jedna mutace v kinázové doméně BCR-ABL, se v 37 % případů jednalo o jedinečné mutace. | |
Celkově 55 % pacientů mělo při vstupu jednu nebo více mutací kinázové domény BCR-ABL. Nejčastěji se jednalo o tyto mutace: T315I (29 %), F317L (8 %), E255K (4 %) a F359V (4 %). U 67 % pacientů s CP-CML v kohortě R/I nebyly při vstupu do studie zjištěny žádné mutace.
Výsledky účinnosti jsou shrnuty v tabulce 10, tabulce 11 a tabulce 12.
Tabulka 10 Účinnost léčby přípravkem Iclusig u pacientů s CML v chronické fázi s rezistencí nebo intolerancí
| Celkem (n = 267) | Rezistence nebo intolerance | ||
| R/I kohorta (n = 203) | T315I kohorta (n = 64) | ||
| Cytogenetická odpověď | |||
Velká (MCyR) a % (95% CI) | 55 % (49-62) | 51 % (44-58) | 70 % (58-81) |
Kompletní (CCyR) % (95% CI) | 46 % (40-52) | 40 % (33-47) | 66 % (53-77) |
Velká molekulární odpověď b % (95% CI) | 40 % (35-47) | 35 % (28-42) | 58 % (45-70) |
a Primárním cílovým parametrem pro kohorty CP-CML byla MCyR, která kombinuje kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk) cytogenetickou odpověď. b Měřeno v periferní krvi. Definováno jako poměr ≤ 0,1 % transkriptů BCR-ABL ku transkriptům ABL na mezinárodní škále (International Scale, IS) (tj. ≤ 0,1 % BCR-ABLIS; u pacientů musí být přítomen transkript b2a2/b3a2 (p210)) v periferní krvi, při měření kvantitativní reverzně transkripční polymerázovou řetězovou reakcí (qRT PCR). Uzávěrka dat v databázi k 6. únoru 2017. | |||
Pacienti s CP-CML, kteří byli dříve léčeni méně TKI, dosáhli vyšší cytogenetické, hematologické a molekulární odpovědi. Z pacientů s CP-CML léčených dříve jedním, dvěma, třemi nebo čtyřmi TKI dosáhlo 75 % (12/16), 68 % (66/97), 44 % (63/142) resp. 58 % (7/12) pacientů MCyR při užívání přípravku Iclusig. Medián intenzity dávky činil 28 mg/den neboli 63 % očekávané dávky 45 mg.
Z pacientů s CP-CML, u nichž nebyla při vstupu do studie zjištěna žádná mutace, dosáhlo 49 % (66/136) pacientů MCyR.
U všech mutací BCR-ABL, zjištěných u více než jednoho pacienta s CP-CML při vstupu do studie, bylo po léčbě přípravkem Iclusig dosaženo MCyR.
U pacientů s CP-CML, kteří dosáhli MCyR, byl medián doby do MCyR 2,8 měsíce (rozsah: 1,6 až 11,3 měsíce) a u pacientů, kteří dosáhli MMR, byl medián doby do MMR 5,5 měsíce (rozsah: 1,8 až 55,5 měsíce). V době aktualizovaného hlášení byli všichni pacienti pokračující v léčbě sledováni minimálně po dobu 64 měsíců a nebylo dosud dosaženo mediánu trvání MCyR a MMR. Podle Kaplanova-Meierova odhadu (projekce) si tuto odpověď ve 48 měsících udrží 82 % (95% CI: [74 % - 88 %]) pacientů (medián léčby 32,2 měsíce) s CP-CML, kteří dosáhli MCyR, a 61 % (95% CI: [51 % – 70 %]) pacientů s CP-CML, kteří dosáhli MMR, si tuto odpověď udrží v 36 měsících. Při prodloužení doby analýzy na 5 let se pravděpodobnost, že si všichni pacienti s CP-CML udrží MCyR a MMR, dále nezměnila.
Při minimální době následného sledování 64 měsíců došlo u 3,4 % (9/267) pacientů s CP-CML k transformaci jejich onemocnění na AP-CML nebo BP-CML.
U pacientů s CP-CML celkem (n = 267) ani u pacientů s CP-CML v kohortě R/I A (n = 203) a pacientů v kohortě T315I B (n = 64) nebylo dosud dosaženo mediánu OS. U celé skupiny s onemocněním CP-CML se pravděpodobnost přežití po 2, 3, 4, a 5 letech odhaduje na 86,0 %, 81,2 %, 76,9 % resp. 73,3 %, jak je znázorněno na obrázku 1.
Obrázek 1 – Kaplanův-Meierův odhad celkového přežití v populaci s CP-CML (léčená populace)
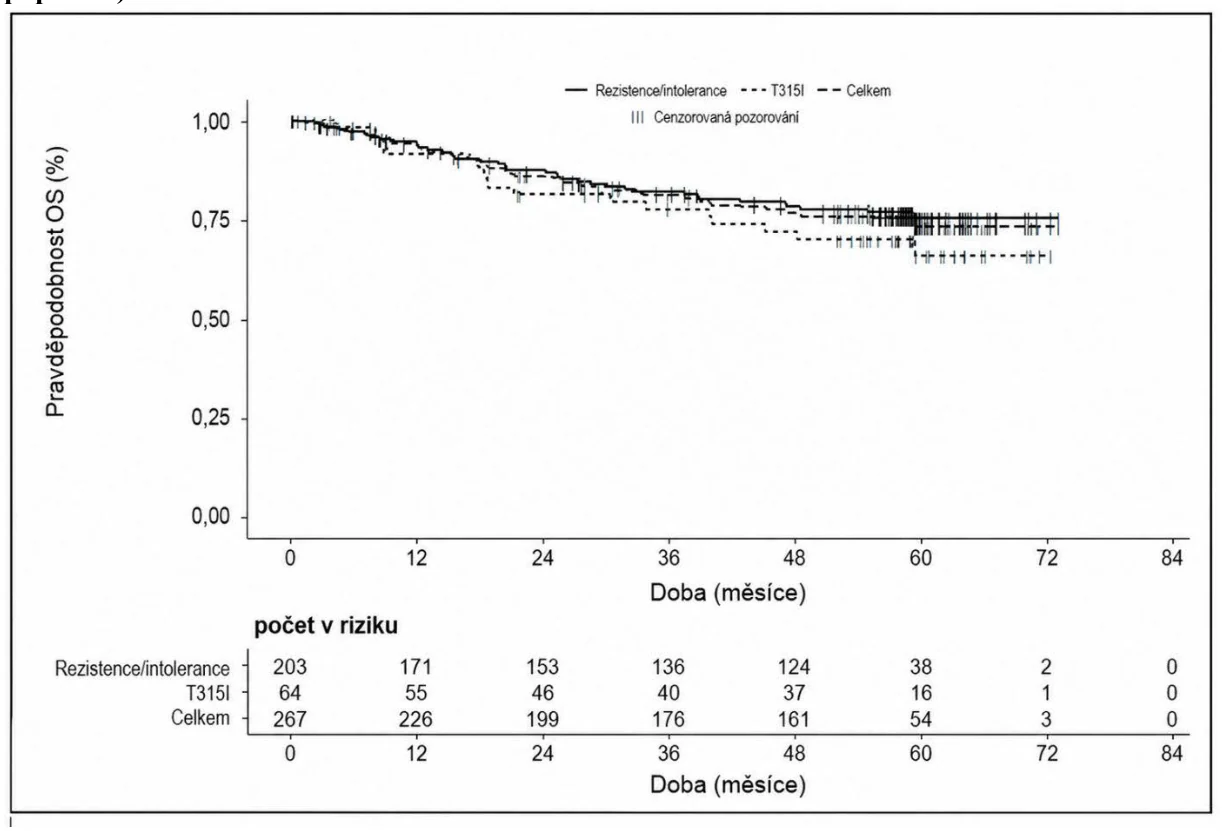
U pacientů s CP-CML, kteří dosáhli odpovědi MCyR nebo MMR během prvního roku léčby, se statisticky významně zlepšilo přežití bez progrese (PFS) a celkové přežití (OS) v porovnání s těmi pacienty, kteří nedosáhli milníků léčby. MCyR při mezníku 3 měsíců silně a statisticky významně korelovala s PFS (p < 0,0001) a OS (p = 0,0006). Statistické významnosti bylo dosaženo při korelaci PFS (p = < 0,0001) a OS (p = 0,0012) s MCyR při mezníku 12 měsíců.
Tabulka 11 Účinnost léčby přípravkem Iclusig u pacientů s CML v pokročilé fázi s rezistencí nebo intolerancí
| Fáze akcelerace CML | Blastická fáze CML | |||||
| Celkem (n = 83) | Rezistence nebo intolerance | Celkem (n = 62) | Rezistence nebo intolerance | |||
R/I Kohort a (n = 65) | T315I Kohort a (n = 18) | R/I Kohorta (n = 38) | T315I Kohort a (n = 24) | |||
| Výskyt hematologické odpovědi | ||||||
Velkáa (MaHR) % (95% CI) | 57 % (45-68) | 57 % (44-69) | 56 % (31-79) | 31 % (20-44) | 32 % (18-49) | 29 % (13-51) |
Kompletníb (CHR) % (95% CI) | 51 % (39-62) | 49 % (37-62) | 56 % (31-79) | 21 % (12-33) | 24 % (11-40) | 17 % (5-37) |
Velká cytogenetická odpověďc % (95% CI) | 39 % (28-50) | 34 % (23-47) | 56 % (31-79) | 23 % (13-35) | 18 % (8-34) | 29 % (13-51) |
a Primárním cílovým parametrem v kohortách AP-CML a BP-CML/Ph+ ALL byla MaHR, což je kombinace kompletní hematologické odpovědi (CHR) a žádných známek leukemie (NEL). b CHR: Počet leukocytů (WBC) ≤ místní horní limit normy (ULN), absolutní počet neutrofilů (ANC) ≥ 1 000/mm3, trombocyty ≥ 100 000/mm3, žádné blasty nebo promyelocyty v periferní krvi, blasty v kostní dřeni ≤ 5 %, < 5 % myelocytů plus metamyelocytů v periferní krvi, bazofily v periferní krvi < 5 %, nepřítomnost extramedulárního postižení (včetně nezvětšených jater a sleziny). c MCyR je kombinací kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk) cytogenetické odpovědi. Uzávěrka dat v databázi k 6. únoru 2017. | ||||||
Medián intenzity dávky činil 32 mg/den u pacientů s AP-CML. Tabulka 12 Účinnost léčby přípravkem Iclusig u pacientů s Ph+ ALL s rezistencí nebo intolerancí
| Celkem (n = 32) | Rezistence nebo intolerance | ||
R/I kohorta (n = 10) | T315I kohorta (n = 22) | ||
| Výskyt hematologické odpovědi | |||
Velkáa (MaHR) % (95% CI) | 41 % (24-59) | 50 % (19-81) | 36 % (17-59) |
Kompletníb (CHR) % (95% CI) | 34 % (19-53) | 40 % (12-74) | 32 % (14-55) |
Velká cytogenetická odpověďc % (95% CI) | 47 % (29-65) | 60 % (26-88) | 41 % (21-64) |
a Primárním cílovým parametrem v kohortách AP-CML a BP-CML/Ph+ ALL byla MaHR, což je kombinace kompletní hematologické odpovědi (CHR) a žádných známek leukemie (NEL). b CHR: Počet leukocytů (WBC) ≤ místní horní limit normy (ULN), absolutní počet neutrofilů (ANC) ≥ 1 000/mm3, trombocyty ≥ 100 000/mm3, žádné blasty nebo promyelocyty v periferní krvi, blasty v kostní dřeni ≤ 5 %, < 5 % myelocytů plus metamyelocytů v periferní krvi, bazofily v periferní krvi < 5 %, nepřítomnost extramedulárního postižení (včetně nezvětšených jater a sleziny). c MCyR je kombinací kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk) cytogenetické odpovědi. Uzávěrka dat v databázi k 6. únoru 2017. | |||
Medián intenzity dávky činil 44 mg/den u pacientů s BP CML/Ph+ ALL.
U pacientů s AP-CML, BP-CML a Ph+ ALL, kteří dosáhli MaHR, byl medián doby do dosažení MaHR 0,7 měsíce (rozsah 0,4 až 5,8 měsíce), 1,0 měsíce (rozsah 0,4 až 3,7 měsíce) resp. 0,7 měsíce (rozsah 0,4 až 5,5 měsíce). V době aktualizovaného hlášení byli všichni pacienti pokračující v léčbě sledováni minimálně po dobu 64 měsíců a odhadovaný medián trvání MaHR u pacientů s AP-CML (medián trvání léčby 19,4 měsíce), BP-CML (medián trvání léčby 2,9 měsíce) a Ph+ ALL (medián trvání léčby 2,7 měsíce) byl 12,9 měsíce (rozsah: 1,2 až 68,4 měsíce), 6,0 měsíce (rozsah: 1,8 až 59,6 měsíce) resp. 3,2 měsíce (rozsah: 1,8 až 12,8 měsíce).
U všech pacientů v klinickém hodnocení PACE fáze 2 vztah mezi intenzitou dávky a bezpečností ukazoval na významný nárůst výskytu nežádoucích účinků ≥ 3 stupně závažnosti (srdeční selhání, arteriální trombóza, hypertenze, trombocytopenie, pankreatitida, neutropenie, vyrážka, zvýšení hladin ALT, zvýšení hladin AST, zvýšení hladin lipázy, myelosuprese, artralgie) v rozsahu dávek od 15 do 45 mg jednou denně.
Analýzou vztahu mezi intenzitou dávky a bezpečností v klinickém hodnocení PACE fáze 2 bylo zjištěno, že po úpravě podle kovariát byla celková intenzita dávky významně asociována se zvýšeným rizikem arteriální okluze, při poměru šancí přibližně 1,6 pro zvýšení o každých 15 mg. Navíc výsledky logistické regresní analýzy údajů o pacientech v klinickém hodnocení fáze 1 svědčí pro vztah mezi systémovou expozicí (AUC) a výskytem arteriálních trombotických příhod. Proto se očekává, že snížení dávky sníží riziko příhod cévní okluze, analýza však naznačila, že u vyšších dávek může být přítomen „přenosový“ (carry over) efekt, takže by mohlo trvat až několik měsíců, než se snížení dávky projeví snížením rizika. Jiné kovariáty, které se v této analýze vyznačují statisticky významnou asociací s výskytem cévní okluze, jsou ischémie v anamnéze a věk.
Snížení dávek u pacientů s CP-CML
V klinickém hodnocení PACE fáze 2 bylo doporučeno snížení dávek po výskytu nežádoucích účinků. V tomto klinickém hodnocení byla uplatněna další doporučení prospektivního snížení dávek u všech pacientů s CP-CML při nepřítomnosti nežádoucích účinků s cílem snížit riziko cévní okluze.
Při minimálním období následného sledování 48 měsíců, a přibližně 2 roky po doporučení prospektivního snížení dávek pokračovalo v léčbě 110 pacientů s CP-CML. U většiny z těchto pokračujících pacientů (82/110 pacientů; 75 %) bylo hlášeno, že při poslední dávce dostávali 15 mg, zatímco 24/110 pacientů (22 %) dostávalo dávku 30 mg a 4/110 (4 %) dostávali dávku 45 mg. V době zahájení uzavření studie (minimální doba následného sledování 64 měsíců a více než 3 roky po doporučení prospektivního snížení dávek) pokračovalo v léčbě 99 pacientů s CP-CML a 77 (78 %) těchto pacientů užívalo dávku 15 mg jako svou poslední dávku ve studii.
Bezpečnost
V klinickém hodnocení PACE fáze 2 dosáhlo MCyR 86 pacientů s CP-CML při dávce 45 mg, po snížení dávky na 30 mg, většinou z důvodu nežádoucích účinků, dosáhlo MCyR 45 pacientů s CP-CML.
Nežádoucí účinky v podobě cévní okluze se vyskytly u 44 z těchto 131 pacientů. K většině těchto příhod došlo při dávce, při níž pacient dosáhl MCyR; k menšímu počtu příhod došlo po snížení dávky.
Tabulka 13 První nežádoucí účinky v podobě cévní okluze u pacientů s CP-CML, kteří dosáhli MCyR při dávce 45 mg nebo 30 mg (výtah z dat ze dne 7. dubna 2014)
| Aktuální dávka při vzniku prvního nežádoucího účinku v podobě cévní okluze | |||
| 45 mg | 30 mg | 15 mg | |
| MCyR dosaženo při 45 mg (n = 86) | 19 | 6 | 0 |
| MCyR dosaženo při 30 mg (n = 45) | 1 | 13 | 5 |
Medián doby do výskytu první kardiovaskulární okluze byl 351 dní, u cerebrovaskulární okluze 611 dní a u periferní cévní okluze pak 605 dní. Při úpravě expozice byl výskyt první kardiovaskulární okluze největší během prvních dvou let následného sledování a klesal s klesající intenzitou denní dávky (dle doporučení prospektivního snížení dávek). K riziku arteriální okluze mohou rovněž přispívat jiné faktory než dávka.
Účinnost
Z klinického hodnocení PACE fáze 2 jsou k dispozici údaje o udržování odpovědi (MCyR a MMR) pro všechny pacienty s CP-CML, jimž byla z libovolného důvodu snížena dávka. Tabulka 14 uvádí údaje pro pacienty, kteří dosáhli MCyR a MMR při dávce 45 mg; podobné údaje jsou k dispozici pro pacienty, kteří dosáhli MCyR a MMR při dávce 30 mg.
Většina pacientů, jimž byla snížena dávka, si udržela odpověď (MCyR a MMR) po celou aktuálně dostupnou dobu sledování. U části pacientů na základě individuálního posouzení přínosů a rizik nebyla dávka snížena vůbec.
Tabulka 14 Udržování odpovědi u pacientů s CP-CML, kteří dosáhli MCyR nebo MMR při dávce 45 mg (výtah z dat ze dne 6. února 2017)
| MCyR dosaženo při 45 mg (n = 86) | MMR dosaženo při 45 mg (n = 63) | |||
| Počet pacientů | Udržování MCyR | Počet pacientů | Udržování MMR | |
| Žádné snížení dávky | 19 | 13 (68 %) | 18 | 11 (61 %) |
| Pouze snížení dávky na 30 mg | 15 | 13 (87 %) | 5 | 3 (60 %) |
| ≥ 3 měsíce po snížení dávky na 30 mg | 12 | 10 (83 %) | 3 | 2 (67 %) |
| ≥ 6 měsíců po snížení dávky na 30 mg | 11 | 9 (82 %) | 3 | 2 (67 %) |
| ≥ 12 měsíců po snížení dávky na 30 mg | 8 | 7 (88 %) | 3 | 2 (67 %) |
| ≥ 18 měsíců po snížení dávky na 30 mg | 7 | 6 (86 %) | 2 | 2 (100 %) |
| ≥ 24 měsíců po snížení dávky na 30 mg | 6 | 6 (100 %) | 2 | 2 (100 %) |
| ≥ 36 měsíců po snížení dávky na 30 mg | 1 | 1 (100 %) | -- | -- |
| Jakékoli snížení dávky na 15 mg | 52 | 51 (98 %) | 40 | 36 (90 %) |
| ≥ 3 měsíce po snížení dávky na 15 mg | 49 | 49 (100 %) | 39 | 36 (92 %) |
| ≥ 6 měsíců po snížení dávky na 15 mg | 47 | 47 (100 %) | 37 | 35 (95 %) |
| ≥ 12 měsíců po snížení dávky na 15 mg | 44 | 44 (100 %) | 34 | 33 (97 %) |
| ≥ 18 měsíců po snížení dávky na 15 mg | 38 | 38 (100 %) | 29 | 29 (100 %) |
| ≥ 24 měsíců po snížení dávky na 15 mg | 32 | 32 (100 %) | 23 | 23 (100 %) |
| ≥ 36 měsíců po snížení dávky na 15 mg | 8 | 8 (100 %) | 4 | 4 (100 %) |
Antileukemická aktivita přípravku Iclusig byla rovněž vyhodnocena ve studii fáze 1 se zvyšováním dávek, do které bylo zařazeno 65 pacientů s CML a Ph+ ALL; tato studie je ukončena. Ze 43 pacientů s CP-CML dosáhlo 31 pacientů s CP-CML MCyR při mediánu délky sledování 55,5 měsíce (rozsah: 1,7 až 91,4 měsíce). V době hlášení bylo 25 pacientů s CP-CML v MCyR (mediánu trvání MCyR ještě nebylo dosaženo).
Otevřené randomizované klinické hodnocení OPTIC fáze 2
Bezpečnost a účinnost přípravku Iclusig byly hodnoceny v klinickém hodnocení OPTIC fáze 2, což je klinické hodnocení optimalizace dávky. Způsobilými pacienty byli pacienti s onemocněním CP-CML považovaným za rezistentní nejméně ke 2 předchozím léčbám inhibitory kinázy nebo pacienti s mutací T315I. Rezistence u CP-CML při předchozí léčbě inhibitory kinázy byla definována buď jako nedosažení kompletní hematologické odpovědi (do 3 měsíců), malé cytogenetické odpovědi (do 6 měsíců) nebo velké cytogenetické odpovědi (do 12 měsíců), nebo vznik nové mutace kinázové domény BCR-ABL1, nebo nová klonální evoluce. Při vstupu do klinického hodnocení museli mít pacienti > 1 % BCR-ABL1IS ( podle polymerázové řetězové reakce v reálném čase). Pacienti dostávali jednu ze tří počátečních dávek: 45 mg perorálně jednou denně, 30 mg perorálně jednou denně, nebo 15 mg perorálně jednou denně. U pacientů, kteří dostávali počáteční dávku 45 mg nebo 30 mg, byla dávka po dosažení ≤ 1 % BCR-ABL1IS povinně snížena na 15 mg jednou denně. Primárním cílovým parametrem účinnosti byla molekulární odpověď na základě dosažení ≤ 1 % BCR-ABL1IS do 12 měsíců. U všech pacientů bylo dosaženo 12měsíčního časového bodu (primárního parametru) do uzávěrky údajů pro primární analýzu. Medián délky sledování u kohorty s dávkou 45 mg (n = 94) činil 77,9 měsíců. (95% CI: 72,4; 84,0). Níže jsou popsány pouze výsledky účinnosti u doporučené počáteční dávky 45 mg. Přípravek Iclusig byl podáván celkem 282 pacientům: 94 pacientů dostávalo počáteční dávku 45 mg, 94 pacientů dostávalo počáteční dávku 30 mg a 94 pacientů dostávalo počáteční dávku 15 mg. V tabulce 15 jsou popsány výchozí demografické charakteristiky pacientů, kteří dostávali počáteční dávku 45 mg.
Tabulka 15 Demografické charakteristiky a charakteristiky onemocnění pro klinické hodnocení
OPTIC
| Charakteristiky pacientů při vstupu do studie | Iclusig 45 mg → 15 mg (n = 94) |
| Věk | |
| Medián, roky (rozsah) | 46 (19 až 81) |
| Pohlaví, n (%) | |
| Muž | 50 (53 %) |
| Etnikum, n (%) | |
| Bílé | 73 (78 %) |
| Asijské | 16 (17 %) |
| Jiné / není známo | 4 (4 %) |
| Černošské nebo Afroameričané | 1 (1 %) |
| Stav výkonnosti (ECOG), n (%) | |
| ECOG 0 nebo 1 | 93 (99 %) |
| Anamnéza onemocnění | |
| Medián doby od stanovení diagnózy do podání první dávky, počet roků (rozsah) | 5,5 (1 až 21) |
| Rezistence na předchozí léčbu inhibitorem kinázy, n (%) | 92 (98 %) |
| Přítomnost jedné nebo více mutací kinázové domény BCR-ABL, n (%) | 41 (44 %) |
| Předchozí léčba inhibitorem kinázy – počet režimů, n (%) | |
| 1 | 1 (1 %) |
| 2 | 43 (46 %) |
| ≥ 3 | 50 (53 %) |
| Mutace T315I při vstupu | 25 (27 %) |
| Komorbidity | |
| Hypertenze | 29 (31 %) |
| Diabetes mellitus | 5 (5 %) |
| Hypercholesterolemie | 3 (3 %) |
| Ischemická choroba srdeční v anamnéze | 3 (3 %) |
Výsledky účinnosti jsou shrnuty v tabulce 16.
Primárního cílového parametru bylo dosaženo u pacientů, kteří dostávali počáteční dávku 45 mg.
Celkem u 44 % pacientů se při vstupu do studie vyskytovala jedna nebo více mutací kinázové domény BCR-ABL, přičemž nejčastější byla mutace T315I (27 %). Analýza podskupin na základě výchozího stavu mutace T315I ukázala po 2 měsících u pacientů s mutací T315I a bez ní podobné míry ≤ 1 % BCR-ABL1IS (viz tabulka 16 níže). Při vstupu do studie nebyly zjištěny žádné mutace u 54 % pacientů, kteří dostávali počáteční dávku 45 mg.
Při mediánu doby následného sledování po dobu 6,5 let u pacientů s CP-CML činil podíl pacientů, u nichž došlo k transformaci onemocnění na AP-CML nebo BP-CML, 11,7 %, resp. 3,2 %.
Tabulka 16 Výsledky účinnosti u pacientů s CP-CML, kteří dostávali Iclusig v počáteční dávce 45 mg v klinickém hodnocení OPTIC fáze 2
Iclusig 45 mg → 15 mg (N = 93)(a) | |
| Molekulární odpověď do 12 měsíců(b) | |
Celkem ≤ 1 % míra BCR-ABL1IS % (n/N) (98,3 % CI)(c) | 44 % (41/93) (32 %, 57 %) |
Pacienti s mutací T315I % (n/N) (95% CI) | 44 % (11/25) (24 %, 65 %) |
Pacienti bez mutace T315I % (n/N) (95% CI) | 44 % (29/66)(d) (32 %, 57 %) |
| Cytogenetická odpověď do 12 měsíců | |
Velká (MCyR)(e) % (n/N) (95% CI) | 48 % (44/91)(f) (38 %, 59 %) |
Pacienti s mutací T315I % (n/N) (95% CI) | 52 % (13/25) (31 %, 72 %) |
Pacienti bez mutace T315I % (n/N) (95% CI) | 46 % (30/65)(g) (34 %, 59 %) |
(a) Populace ITT (N = 93) definovaná jako pacienti s transkripty b2a2/b3a2 BCR ABL1. (b) Primárním cílovým parametrem byla míra ≤ 1 % BCR-ABL1IS do 12 měsíců. Definováno jako poměr ≤ 1 % transkriptů BCR ABL ku transkriptům ABL na mezinárodní škále (Interational Scale, IS) (tj. ≤ 1 % BCR-ABLIS; u pacientů musí být přítomen transkript b2a2/b3a2 (p210)) v periferní krvi, při měření kvantitativní reverzně transkripční polymerázovou řetězovou reakcí (qRT PCR).
(c) 98,3 % CI je vypočteno pomocí binomické přesné (Clopper-Pearsonovy) metody. (d) U dvou z 93 pacientů nebylo provedeno výchozí posouzení mutací a tito pacienti byli z hodnocení odpovědi na základě analýzy mutací vyloučeni.
(e) Sekundárním cílovým parametrem byla MCyR do 12 měsíců, která kombinuje kompletní (žádné detekovatelné Ph+ buňky) a parciální (1 % až 35 % Ph+ buněk nejméně ve 20 metastázách) cytogenetickou odpověď.
(f) Analýza vychází z cytogenetické populace ITT (N = 91) definované jako pacienti, u kterých bylo provedeno výchozí cytogenetické posouzení s nejméně 20 vyšetřenými metastázami. Jeden pacient, který měl kompletní cytogenetickou odpověď na začátku studie, byl z analýzy vyloučen.
(g) U jednoho z 93 pacientů nebylo provedeno výchozí posouzení mutací a tento pacient byl z hodnocení odpovědi na základě analýzy mutací vyloučen.
Sekundárními cílovými parametry byly kompletní cytogenetická odpověď (CCyR) do 12 měsíců, velká molekulární odpověď (MMR) do 12 a 24 měsíců, kompletní hematologická odpověď do 3 měsíců, čas do odpovědi, délka trvání odpovědi, udržení odpovědi, přežití bez progrese (PFS) a celkové přežití (OS). Dále byla hodnocena míra molekulární odpovědi, a to při každé návštěvě pacienta v intervalu 3 měsíce po dobu 36 měsíců na základě dosažení hodnoty ≤ 1 % BCR-ABL1IS.
Do 12 měsíců dosáhlo 34 % (32/93), resp. 17 % (16/93) pacientů CCyR, resp. MMR. Do
24 měsíců dosáhlo 34 % (18/75) pacientů MMR. Mediánu doby trvání MMR dosud nebylo dosaženo.
- Medián doby léčby ponatinibem činil 31 měsíců.
- Ze 45 pacientů, kterým byla po dosažení ≤ 1 % BCR-ABLIS snížena dávka ze 45 mg na 15 mg, byla u 25 pacientů (55,6 %) zachována odpověď při snížené dávce po dobu nejméně jednoho roku. Z těchto 25 pacientů byla u 16 pacientů (64 %) zachována odpověď při dávce 15 mg po dobu přesahující 60 měsíců. Mediánu doby trvání odpovědi (MR2) nebylo dosaženo. Pravděpodobnost zachování odpovědi MR2 do 60 měsíců byla 68,8 % (95% CI, 53,9; 79,8).
Míra molekulární odpovědi (≤ 1 % BCR-ABLIS) do 60 měsíců u pacientů s mutací T315I činila
64,0 % (95% CI, 42,5; 82,0) a u pacientů bez mutace T315I činila 59,1 % (95% CI, 46,3; 71,0).
- Míra molekulární odpovědi (≤ 1 % BCR-ABL1IS) do 12 měsíců byla nižší u pacientů, kteří absolvovali ≤ 2 předchozí léčby TKI, než u pacientů, kteří absolvovali ≥ 3 předchozí léčby TKI (40 %, resp. 48 %).
Pacienti s nově diagnostikovanou Ph+ ALL
Klinické hodnocení PhALLCON
Účinnost přípravku Iclusig v kombinaci s chemoterapií se sníženou intenzitou, po níž pokračovala léčba přípravkem Iclusig v monoterapii, byla hodnocena v randomizovaném, léčivou látkou kontrolovaném multicentrickém otevřeném klinickém hodnocení PhALLCON.
Způsobilými pacienty byli pacienti s nově diagnostikovanou Ph+ ALL. Randomizace byla stratifikována podle věku v době zahájení indukční léčby (18 až < 45 let; ≥ 45 až < 60 let a ≥ 60 let). Pacienti byli randomizováni (v poměru 2:1) k léčbě buď přípravkem Iclusig v dávce 30 mg perorálně jednou denně, nebo imatinibem v dávce 600 mg perorálně jednou denně, v kombinaci s 20 cykly chemoterapeutického režimu, po němž následovala léčba přípravkem Iclusig nebo imatinibem v monoterapii. Po dokončení indukční fáze a dosažení kompletní odpovědi s MRD negativitou byla dávka přípravku Iclusig snížena na 15 mg jednou denně. Pokud pacient kdykoli po snížení dávky na základě léčebné odpovědi na 15 mg ztratil MRD negativitu, bylo povoleno opětovné zvýšení dávky na 30 mg jednou denně. Pokračování léčby v rámci studie bylo podle uvážení zkoušejícího umožněno pouze pacientům, kteří na konci indukce dosáhli kompletní odpovědi nebo neúplné kompletní remise (CRi) s MRD negativitou.
Fáze studie a léčebné režimy
Indukční fáze: Pacienti dostávali tři 28denní cykly přípravku Iclusig v počáteční dávce 30 mg perorálně jednou denně nebo imatinibu v počáteční dávce 600 mg perorálně jednou denně podávaných od 1. do 28. dne 1. až 3. cyklu léčebného režimu v kombinaci s:
- vinkristinem: 1,4 mg/m2 i.v. v 1. a 14. den, maximální dávka 2 mg, a
dexamethasonem: Pacienti < 60 let dostávali 40 mg perorálně v 1. až 4. den a v 11. až
- 14. den. Pacienti ≥ 60 let: 20 mg perorálně v 1. až 4. den a v 11. až 14. den.
Konsolidační fáze (střídání methotrexátu a cytarabinu): Pacienti dostávali šest 28denních cyklů přípravku Iclusig, počínaje dávkou odpovídající poslední dávce v indukční fázi, přičemž dávka byla upravena na základě výsledků dosažení MRD negativní kompletní odpovědi, nebo imatinibu, počínaje dávkou odpovídající poslední dávce v indukční fázi; léčba byla podávána od 1. do 28. dne 4. až 9. cyklu léčebného režimu v kombinaci s:
- methotrexátem: Pacienti < 60 let dostali 1 000 mg/m² i.v., v 1. den formou 24hodinové infuze. Pacienti ≥ 60 let dostali 250 mg/m² i.v., v 1. den formou 24hodinové infuze. Záchranná léčba: kyselina folinová. 4., 6. a 8. cyklus studie.
cytarabinem: Pacienti < 60 let dostali 1 000 mg/m² i.v. formou 2hodinové infuze, každých
12 hodin, v 1., 3. a 5. den. Pacienti ≥ 60 let dostali 250 mg/m² i.v. formou 2hodinové infuze, každých 12 hodin, v 1., 3. a 5. den. 5., 7. a 9. cyklus studie.
Udržovací fáze: Pacienti dostávali jedenáct 28denních cyklů přípravku Iclusig, počínaje dávkou odpovídající poslední dávce v konsolidační fázi, přičemž dávka byla upravena na základě výsledků dosažení MRD negativní kompletní odpovědi, nebo imatinibu, počínaje dávkou odpovídající poslední dávce v konsolidační fázi; léčba byla podávána od 1. do 28. dne
- 10. až 20. cyklu léčebného režimu v kombinaci s:
- o vinkristinem: 1,4 mg/m2 i.v. podávaných injekčně po dobu 1 minuty v 1. den každého cyklu udržovací fáze, 1 injekce měsíčně; maximální dávka 2 mg a
- o prednisonem: Pacienti < 60 let: 200 mg denně, perorálně, v 1. až 5. den. Pacienti ≥ 60 let až 69 let: 100 mg denně, perorálně, v 1. až 5. den. Pacienti ≥ 70 let: 50 mg denně, perorálně, v 1. až 5. den.
Po dokončení 20 cyklů léčby přípravkem Iclusig nebo imatinibem v kombinaci s chemoterapií pokračovali pacienti v léčbě přípravkem Iclusig (21 %) nebo imatinibem (9 %) v monoterapii až do relapsu po kompletní remisi (CR), progrese onemocnění (PD), podstoupení transplantace hematopoetických kmenových buněk (HSCT), zahájení alternativní léčby nebo do výskytu nepřijatelné toxicity. Základní demografické charakteristiky randomizované populace jsou uvedeny v tabulce 17.
Tabulka 17 Demografické charakteristiky a charakteristiky onemocnění pro klinické hodnocení
PhALLCON
Charakteristiky pacientů při vstupu do studie | Iclusig 30 mg → 15 mg s chemoterapií (n = 164) | Imatinib 600 mg s chemoterapií (n = 81) |
| Věk (roky) | ||
| Medián, roky (rozsah) | 54 (19 až 82) | 52 (19 až 75) |
| Věková kategorie(a), n (%) | ||
| 18 až < 45 lets | 58 (35 %) | 29 (36 %) |
| 45 až < 60 lets | 45 (27 %) | 22 (27 %) |
| ≥ 60 let | 61 (37 %) | 30 (37 %) |
| Pohlaví, n (%) | ||
| Žena | 90 (55 %) | 43 (53 %) |
| Etnikum, n (%) | ||
| Bílé | 104 (63 %) | 62 (77 %) |
| Neuvedeno | 28 (17 %) | 2 (3 %) |
| Asijské | 20 (12 %) | 11 (14 %) |
| Černošské nebo Afroameričané | 9 (5 %) | 4 (5 %) |
| Stav výkonnosti (ECOG), n (%) | ||
| 0 | 72 (44 %) | 33 (41 %) |
| 1 | 85 (52 %) | 43 (53 %) |
| 2 | 7 (4 %) | 5 (6 %) |
| Anamnéza onemocnění | ||
| Přítomnost BCR-ABL1 dominantních variant p190 nebo p210, n (%) | 154 (94 %) | 78 (96 %) |
| Bez extramedulárního onemocnění, n (%) | 154 (94 %) | 78 (96 %) |
| Medián, počet leukocytů(b) (rozsah) | 4,37 (0,4 až 197) | 3,21 (0,2 až 81) |
| Medián, leukemické blasty v kostní dřeni (%) | 80 % | 75 % |
| Komorbidity, n (%) | ||
| Hypertenze | 58 (35 %) | 30 (37 %) |
| Diabetes mellitus | 39 (24 %) | 24 (30 %) |
| Dyslipidemie | 29 (18 %) | 23 (28 %) |
(a) Randomizace byla stratifikována podle věku (18 až < 45 let; ≥45 až < 60 let a ≥ 60 let)
(b) Počet leukoccytů vyjádřený v 10⁹/l
Hlavním ukazatelem účinnosti bylo dosažení kompletní odpovědi s MRD negativitou na konci indukční fáze. MRD negativita byla definována jako hodnota ≤ 0,01 % BCR-ABL1 stanovená v centrální laboratoři. Stav kompletní odpovědi byl definován jako přítomnost < 5 % blastů v kostní dřeni, absence extramedulárního onemocnění a hematologické zotavení po dobu alespoň 4 týdnů dle posouzení zkoušejícího.
Populace pacientů pro analýzu kompletní odpovědi s MRD negativitou a molekulární odpovědi zahrnovala 232 randomizovaných pacientů, u nichž byla analýzou v centrální laboratoři stanovena BCR-ABL1 dominantní varianta p190 nebo p210 (154 pacientů v rameni s přípravkem Iclusig a 78 pacientů v rameni s imatinibem).
Hlavním sekundárním ukazatelem účinnosti bylo přežití bez příhody (EFS; event-free survival), které bylo definováno jako doba od randomizace do prvního výskytu některé z následujících příhod: nedosažení kompletní odpovědi do konce indukce, relaps po kompletní remisi nebo úmrtí z jakékoli příčiny. Populace pacientů, u níž bylo hodnoceno EFS, zahrnovala 245 randomizovaných pacientů v populaci ITT, z nichž 164 pacientů bylo randomizováno do ramene s přípravkem Iclusig (včetně 1 pacienta, který zemřel na onemocnění covid před podáním první dávky) a 81 pacientů do ramene s imatinibem, není-li uvedeno jinak.
Celková míra provedených HSCT činila 34 % (56/164) v rameni s přípravkem Iclusig oproti 48 % (39/81) v rameni s imatinibem.
Medián délky sledování celkového přežití činil 20,43 měsíce (95% CI: 18,39; 23,93) v rameni s přípravkem Iclusig a 18,14 měsíce (95% CI: 13,86; 24,25) v rameni s imatinibem.
Ve studii byla prokázána statisticky významně vyšší míra kompletní odpovědi s MRD negativitou na konci indukční fáze u pacientů randomizovaných do ramene s přípravkem Iclusig než u pacientů v rameni s imatinibem.
K datu ukončení sběru údajů nebyly výsledky hlavního sekundárního ukazatele účinnosti – přežití bez příhody (EFS) – ještě kompletní, přičemž bylo dosaženo 33,5 % požadovaných příhod pro konečnou analýzu (34/164 příhod v rameni s přípravkem Iclusig a 24/81 příhod v rameni s imatinibem).
Výsledky účinnosti jsou shrnuty v tabulce 18.
Tabulka 18 Výsledky účinnosti u pacientů s Ph+ ALL v klinickém hodnocení
PhALLCON(a)
Iclusig 30 mg → 15 mg s chemoterapií (n = 154) | Imatinib 600 mg s chemoterapií (n = 78) | |
| Kompletní odpověď s MRD negativitou(b) na konci indukce | ||
| Dosaženo na konci indukce % (n/N) | 34,4 % (53/154) | 16,7 % (13/78) |
| Rozdíl rizik (95% CI)(c) | 0,18 (0,06; 0,29) | |
| Hodnota p(d) | 0,0021 | |
| Relativní riziko (95% CI)(e) | 2,06 (1,19; 3,56) | |
MRD: minimální reziduální onemocnění; CR: kompletní odpověď; MR: molekulární odpověď; BCR-ABL1: fúzní gen BCR-ABL1 (breakpoint cluster region–Abelson).
(a) Na základě 232 randomizovaných pacientů, u nichž byla na začátku studie analýzou v centrální laboratoři stanovena BCR-ABL1 dominantní varianta p190 nebo p210.
(b) Míra MRD negativní kompletní odpovědi je definována jako podíl pacientů, u nichž bylo dosaženo MRD negativní kompletní odpovědi (≤ 0,01 % BCR-ABL1/ABL1 nebo nedetekovatelné transkripty BCR-ABL1 v cDNA při ≥ 10 000 transkriptech ABL1 a splnění kritérií pro kompletní odpověď).
(c) Rozdíl a 95% CI: upravené riziko pro ICLUSIG – upravené riziko pro imatinib a jeho 95 % CI. (d) Hodnota p je stanovena pomocí Cochranova-Mantelova-Haenszelova (CMH) chí-kvadrát testu se stratifikací podle randomizačních vrstev (věk): 18 až < 45 let, ≥ 45 až < 60 let a ≥ 60 let
(e) Upravené relativní riziko a jeho 95% CI jsou stanoveny metodou CMH, jak je uvedeno v poznámce [d].
Pediatrická populace
CP-CML
V otevřené jednoramenné studii fáze 1/2 (Studie 102) u pediatrické populace byla hodnocena snášenlivost, bezpečnost, farmakokinetika/farmakodynamika a účinnost perorálně podávaného ponatinibu u 61 pediatrických účastníků (věk ≥ 1 až < 18 let) s recidivující nebo refrakterní leukemií, lymfomem či solidním nádorem, včetně rozšířené kohorty pacientů s CP-CML.
Ponatinibem bylo léčeno celkem 10 pacientů ve věku 6 až < 18 let s CP-CML, kteří byli rezistentní vůči alespoň jedné předchozí léčbě TKI cílené na BCR-ABL nebo ji netolerovali, nebo kteří měli mutaci kinázové domény T315I.
U účastníků s CP-CML činil medián doby expozice ponatinibu 533 dní (rozmezí: 72–1 100) a medián průměrné denní dávky byl 40,59 mg.
Primárním cílovým parametrem účinnosti u účastníků s CP-CML byla MCyR po 12 měsících hodnocená konvenční cytogenetikou nebo metodou FISH. Sekundárními cílovými parametry byly CHR po 6 měsících, CCyR po 12 měsících, velká molekulární odpověď (MMR) po 12 měsících, TTR, DoR, PFS a OS.
Všichni účastníci s CP-CML (100 %) byli dříve léčeni TKI cílenými na BCR-ABL.
U těchto účastníků činila míra velké cytogenetické odpovědi (MCyR) po 12 měsících 90,0 %. Kompletní hematologické odpovědi (CHR) po 6 měsících bylo dosaženo u 90 % pacientů, přičemž medián doby do CyR činil 1 měsíc a do MR 2,83 měsíce. Profil klinické účinnosti a bezpečnosti ponatinibu u pediatrických pacientů s CP-CML odpovídal profilu pozorovanému u dospělých pacientů s CP-CML.
Ph+ALL
V jednoramenné otevřené multicentrické studii fáze 1/2 (Studie 1501) u 11 pediatrických účastníků ve věku 9–17 let byla hodnocena bezpečnost, snášenlivost, farmakokinetika a účinnost ponatinibu podávaného v kombinaci s multimodální chemoterapií k léčbě Ph+ ALL u dětí s onemocněním Ph+ ALL, Ph+ MPAL nebo Ph-like ALL, jejichž onemocnění relabovalo nebo bylo rezistentní či intolerantní alespoň k 1 předchozí terapii obsahující TKI cílené na BCR-ABL, nebo s onemocněním Ph+ ALL s mutací T315I.
Ve studii u pediatrických účastníků s relabující nebo refrakterní Ph+ ALL léčených ponatinibem v kombinaci s intenzivním čtyřsložkovým indukčním chemoterapeutickým režimem (PEG-asparagináza, daunorubicin, dexamethason a vinkristin) bylo prokázáno, že ponatinib podávaný jednou denně v kombinaci s intenzivní čtyřsložkovou chemoterapií není u těchto pacientů tolerován.
5.2 Farmakokinetické vlastnosti
Absorpce
Maximální koncentrace ponatinibu v plazmě jsou pozorovány přibližně za 4 hodiny po perorálním podání. V rozsahu klinicky významných dávek, které byly u pacientů hodnoceny (15 mg až 60 mg), vykazoval ponatinib nárůst Cmax a AUC přímo úměrný dávce. Geometrický průměr (CV%) Cmax a AUC(0-τ) při expozicích dosahovaných v ustáleném stavu při dávce ponatinibu 45 mg denně byly 77 ng/ml (50 %) resp. 1296 ng•h/ml (48 %). Po jídle s vysokým nebo nízkým obsahem tuků se plazmatické expozice ponatinibu nelišily od podmínek nalačno (Cmax a AUC). Přípravek Iclusig lze podávat s jídlem nebo bez jídla. Podávání přípravku Iclusig se silným inhibitorem sekrece žaludečních kyselin způsobilo mírný pokles Cmax ponatinibu, zatímco AUC0-∞ bylo beze změn.
Distribuce
Ponatinib se ve velké míře (> 99 %) in vitro váže na plazmatické proteiny. Poměr koncentrací ponatinibu krev/plazma je 0,96. Ponatinib není ze svých vazebných míst vytěsňován při současném podávání ibuprofenu, nifedipinu, propranololu, kyseliny salicylové nebo warfarinu. Při denních dávkách 45 mg je geometrický průměr (CV%) zdánlivých distribučních objemů v ustáleném stavu 1 101 litrů (94 %), což nasvědčuje, že ponatinib je rozsáhle distribuován v extravaskulárním prostoru. Studie in vitro nasvědčují, že ponatinib buď není substrátem nebo je slabým substrátem P-gp a proteinu rezistence karcinomu prsu (BCRP). Ponatinib není substrátem lidských polypeptidů transportujících organické anionty OATP1B1, OATP1B3 a transportéru organických kationtů OCT-1.
Biotransformace
Ponatinib je esterázami a/nebo amidázami metabolizován na neaktivní karboxylovou kyselinu a CYP3A4 na N-desmethylmetabolit, který je 4krát méně účinný než ponatinib. Karboxylová kyselina a N-desmethylmetabolit představují 58 % resp. 2 % hladin ponatinibu v oběhovém systému.
Při terapeutických koncentracích v séru ponatinib nezpůsoboval in vitro inhibici OATP1B1 nebo OATP1B3, OCT1 či OCT2, transportérů organických aniontů OAT1 nebo OAT3, ani exportní pumpy žlučových solí (BSEP). Proto je nepravděpodobné, že by v důsledku ponatinibem zprostředkované inhibice substrátů těchto transportérů docházelo ke klinickým interakcím s léčivými přípravky. Podle studií in vitro je nepravděpodobné, že by v důsledku ponatinibem zprostředkované inhibice metabolismu substrátů enzymů CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A nebo CYP2D6 docházelo ke klinickým interakcím s léčivými přípravky.
Podle studie in vitro na lidských hepatocytech je také nepravděpodobné, že by v důsledku ponatinibem zprostředkované indukce metabolismu substrátů enzymů CYP1A2, CYP2B6 nebo CYP3A docházelo ke klinickým interakcím s léčivými přípravky.
Eliminace
Po jedné a více dávkách 45 mg přípravku Iclusig byl konečný poločas eliminace ponatinibu 22 hodin a ustáleného stavu bylo v typickém případě dosaženo za 1 týden nepřetržitého podávání. Při dávkování jednou denně se plazmatické expozice ponatinibu mezi první dávkou a ustáleným stavem zvýšily přibližně 1,5krát. I když se plazmatické expozice ponatinibu při nepřetržitém podávání zvýšily na hladiny ustáleného stavu, analýza farmakokinetiky u jednotlivých populací předpokládá omezené zvýšení zdánlivé clearance po perorálním podání za první dva týdny nepřetržitého podávání, které není považováno za klinicky významné. Ponatinib je eliminován převážně stolicí. Po jedné perorální dávce ponatinibu značené [14C] se objevilo přibližně 87 % dávky radioaktivity ve stolici a přibližně 5 % v moči. 24 % podané dávky ve stolici resp. < 1 % podané dávky v moči připadalo na nezměněný ponatinib; zbytek dávky připadal na metabolity.
Porucha funkce ledvin
Přípravek Iclusig nebyl studován u pacientů s poruchou funkce ledvin. Ačkoli vylučování ledvinami není hlavní cestou eliminace ponatinibu z organismu, nebyl dosud stanoven potenciál středně těžké až těžké poruchy funkce ledvin k ovlivnění eliminace játry (viz bod 4.2).
Porucha funkce jater
Po podání jednorázové dávky 30 mg ponatinibu pacientům s lehkou, středně těžkou nebo těžkou poruchou funkce jater a zdravým dobrovolníkům s normální jaterní funkcí bylo Cmax ponatinibu u pacientů s lehkou poruchou funkce jater a zdravých dobrovolníků podobné. U pacientů se středně těžkou nebo těžkou poruchou funkce jater bylo Cmax a AUC0-∞ nižší a poločas eliminace byl delší u pacientů s lehkou, středně těžkou i těžkou poruchou funkce jater, nikoli však klinicky významně odlišný od hodnot zdravých dobrovolníků s normální funkcí jater.
Údaje ze studií in vitro neprokázaly rozdíl ve vazbě na plazmatické bílkoviny mezi vzorky plazmy od zdravých subjektů a vzorky od subjektů s (lehkou, středně těžkou a těžkou) poruchou funkce jater. Žádné velké rozdíly mezi osobami s normálními funkcemi jater a pacienty s různým stupněm poruchy funkce jater nebyly ve farmakokinetice ponatinibu pozorovány. Snížení počáteční dávky přípravku u pacientů s poruchou funkce jater není nutné (viz body 4.2 a 4.4).
Opatrnosti je třeba při podávání přípravku Iclusig pacientům s poruchou funkce jater (viz body 4.2 a 4.4).
Podávání přípravku Iclusig v dávkách vyšších než 30 mg pacientům s poruchou funkce jater (Childovo-Pughovo skóre A, B a C) nebylo hodnoceno.
Vnitřní faktory ovlivňující farmakokinetiku ponatinibu
Nebyly provedeny žádné specifické studie hodnotící vliv pohlaví, věku, etnika a tělesné hmotnosti na farmakokinetiku ponatinibu. Z provedené integrované populační farmakokinetické analýzy ponatinibu vyplývá, že věk může být prediktivním faktorem variability zdánlivé clearance ponatinibu po perorálním podání (CL/F). Pohlaví, etnikum a tělesná hmotnost nebyly prediktory vysvětlujícími variabilitu farmakokinetiky ponatinibu mezi jednotlivými pacienty.
Pediatrická populace
Po podávání ponatinibu 61 pediatrickým pacientům jednou denně v dávce podle tělesné hmotnosti bylo zjištěno, že expozice ponatinibu v ustáleném stavu je srovnatelná s expozicí u dospělých pacientů léčených dávkou 45 mg jednou denně. Farmakokinetická expozice ponatinibu po opakovaném podání se u pediatrických pacientů ve věku od 6 do < 12 let a ve věku od ≥ 12 do < 18 let jevila jako srovnatelná.
5.3 Předklinické údaje vztahující se k bezpečnosti
Přípravek Iclusig byl hodnocen ve farmakologických studiích bezpečnosti, toxicity po opakovaném podávání, genotoxicity, reprodukční toxicity, fototoxicity a kancerogenity.
Ponatinib neměl genotoxické vlastnosti při hodnocení pomocí standardních systémů in vitro a in vivo.
Nežádoucí účinky, které nebyly pozorovány v klinických studiích, avšak vyskytly se ve studiích na zvířatech při systémové expozici podobné expozici po klinickém podání, a které mohou být důležité pro klinické použití, jsou popsány níže.
Ve studiích toxicity po opakovaném podávání u potkanů a makaků (Macaca fascicularis) byla pozorována deplece lymfoidních orgánů. Prokázalo se, že účinky byly po přerušení léčby reverzibilní.
Ve studiích toxicity po opakovaném podávání u potkanů byly zaznamenány hyperplastické nebo hypoplastické změny chondrocytů v růstové ploténce.
U potkanů byly po chronickém podávání zjištěny ve žlázách předkožky a klitorisu zánětlivé změny, provázené zvýšením počtů neutrofilů, monocytů, eosinofilů a hladin fibrinogenu.
Ve studiích toxicity na makacích (Macaca fascicularis) byly pozorovány kožní změny ve formě krust, hyperkeratózy nebo erytému. Ve studiích toxicity na potkanech byla pozorována suchá kůže, olupující se v šupinách.
V jedné studii na potkanech byly u zvířat léčených dávkami 5 a 10 mg/kg ponatinibu pozorovány difuzní edém rohovky s infiltrací neutrofily a hyperplastické změny epitelu čočky, které svědčily pro mírnou fototoxickou reakci.
U makaků (Macaca fascicularis) byly ve studii toxicity po podání jednorázové dávky 5 a 45 mg/kg a ve 4týdenní studii toxicity po opakovaném podávání při dávkách 1, 2,5 a 5 mg/kg u jednotlivých zvířat zaznamenány systolické srdeční šelesty bez makroskopických nebo mikroskopických korelátů. Klinický význam těchto nálezů není znám.
U makaků (Macaca fascicularis) byla ve 4týdenní studii toxicity po opakovaném podávání pozorována atrofie folikulů štítné žlázy, která byla většinou provázena snížením hladin T3 a tendencí ke zvýšeným hladinám TSH.
Ve studiích toxicity po opakovaném podávání makakům (Macaca fascicularis) byly zaznamenány mikroskopické nálezy související s ponatinibem na vaječnících (zvýšený výskyt atrezie folikulů) a varlatech (minimální degenerace zárodečných buněk) u zvířat léčených dávkou ponatinibu 5 mg/kg.
Ve farmakologických studiích bezpečnosti na potkanech ponatinib v dávkách 3, 10 a 30 mg/kg způsoboval zvýšenou produkci moči a exkreci elektrolytů a způsoboval snížené vyprazdňování žaludku.
U potkanů byla při dávkách toxických pro matku pozorována embryofetální toxicita v podobě postimplantačních ztrát, snížené hmotnosti plodů a vícečetných změn měkkých tkání a kostry. Vícečetné změny měkkých tkání a kostry byly rovněž pozorovány při dávkách, které nejsou toxické pro matku.
Ve studii fertility u samců a samic potkanů došlo k poklesu parametrů samičí fertility při dávkách odpovídajících expozici po klinickém podání u člověka. U samic potkanů byly hlášeny důkazy předimplantační a postimplantační ztráty embryí, ponatinib tedy může poškodit samičí fertilitu. U samců potkanů nedošlo k žádnému ovlivnění parametrů fertility. Klinický význam těchto zjištění pro fertilitu u člověka není znám.
U mláďat potkanů, kterým byla podávána dávka 3 mg/kg/den, byla pozorována mortalita související se zánětlivými účinky a snížené přibývání hmotnosti při dávkách 0,75, 1,5 a 3 mg/kg/den před odstavením (ukončením kojení) a časně po odstavení. Ponatinib neměl nepříznivé účinky na významné parametry vývoje ve studii toxicity u mláďat.
Ve dvouleté studii kancerogenity u samců a samic potkanů nemělo perorální podávání ponatinibu v dávkách 0,05, 0,1 a 0,2 mg/kg/den u samců a 0,2 a 0,4 mg/kg/den u samic žádné tumorigenní účinky. Při dávce 0,8 mg/kg/den byla u samic hladina plazmatické expozice obecně nižší nebo ekvivalentní expozici u člověka při rozsahu dávky od 15 mg do 45 mg denně. Při této dávce byla pozorována statisticky významná zvýšená incidence dlaždicobuněčného karcinomu klitorisu. Klinický význam tohoto zjištění pro člověka není znám.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolky
Monohydrát laktosy
Mikrokrystalická celulosa
Sodná sůl karboxymethylškrobu
Koloidní bezvodý oxid křemičitý
Magnesium-stearát
Mastek
Makrogol
Polyvinylalkohol
Oxid titaničitý (E 171)
Obal tobolky
Hypromelóza
Oxid titaničitý (E 171)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
1 rok
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí. Lahvička obsahuje jednu uzavřenou nádobku s vysoušedlem s molekulárním sítem. Nádobku ponechte v lahvičce.
6.5 Druh obalu a obsah balení
Lahvičky z polyethylenu o vysoké denzitě (HDPE) se šroubovacím uzávěrem, obsahující 30 tvrdých tobolek, spolu s jednou plastovou nádobkou naplněnou vysoušedlem s molekulárním sítem.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/13/839/007
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 1. července 2013
Datum posledního prodloužení registrace: 8. února 2018
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.