

Souhrn údajů o přípravku (SPC) - FIBRYGA 2 G
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
Fibryga 2 g prášek a rozpouštědlo pro injekční/infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
lidský fibrinogen
Jedna lahvička přípravku Fibryga obsahuje 2 g lidského fibrinogenu. Po rekonstituci se 100 ml vody pro injekci obsahuje přípravek Fibryga přibližně 20 mg/ml lidského fibrinogenu.
Obsah koagulovatelného proteinu je stanoven v souladu s Ph. Eur. monografií pro lidský fibrinogen (fibrinogenum humanum).
Vyrobeno z plazmy lidských dárců.
Pomocné látky se známým účinkem: obsah sodíku až 264 mg (11,5 mmol) na jednu lahvičku.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční/infuzní roztok.
Prášek je bílý nebo světle žlutý a hygroskopický, a může též vypadat jako drolivá hmota.
Rozpouštědlo je čirá a bezbarvá tekutina.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Léčba epizod krvácení a perioperační profylaxe u pacientů s vrozenou hypofibrinogenemií nebo afibrinogenemií s tendencí ke krvácení.
Jako doplňková terapie při řešení nekontrolovaného závažného krvácení u pacientů se získanou hypofibrinogenemií při chirurgickém výkonu.
4.2 Dávkování a způsob podání
Léčba má být zahájena pod dohledem lékaře, který má zkušenostmi s léčbou poruch koagulace krve.
Dávkování
Dávkování a délka substituční terapie závisí na závažnosti onemocnění, místě a rozsahu krvácení a na klinickém stavu pacienta.
Pro výpočet individuální dávky se stanoví hladina (funkčního) fibrinogenu. Množství a frekvence podávání se určí individuálně pro každého pacienta na základě pravidelného stanovení hladin plazmatického fibrinogenu a kontinuálním sledováním klinického stavu pacienta a dalších použitých substitučních terapií.
V případě velkých chirurgických výkonů je zásadní přesné monitorování substituční terapie koagulačními testy.
- 1. Profylaxe u pacientů s vrozenou hypofibrinogenemií nebo afibrinogenemií a známou tendencí ke krvácení.
Aby se zabránilo nadměrnému krvácení během chirurgických výkonů, je doporučována profylaktická léčba ke zvýšení hladiny fibrinogenu na 1 g/l a udržení hladiny fibrinogenu na této úrovni až do dosažení hemostázy a nad 0,5 g/l až do kompletního zhojení rány.
V případě chirurgických výkonů nebo léčby krvácení se dávka vypočítá takto:
Dávka (mg/kg tělesné hmotnosti) = [cílová hladina (g/l) - naměřená hladina (g/l)]
0,018 (g/l na mg/kg tělesné hmotnosti)
Následné dávkování (dávky a četnost injekcí) je třeba upravit na základě klinického stavu pacienta a výsledků laboratorních vyšetření.
Biologický poločas fibrinogenu je 3–4 dny. Tudíž při absenci spotřeby není opakovaná léčba lidským fibrinogenem obvykle nutná. Vzhledem k tomu, že dochází k akumulaci v případě opakovaného podávání k profylaxi, dávka a frekvence se určí v závislosti na terapeutickém cíli lékaře pro daného pacienta.
Pediatrická populace
V případě chirurgických výkonů nebo léčby epizody krvácení se dávka u dospívajících vypočítá podle vzorce popsaného výše pro dospělé, zatímco dávka u dětí ve věku < 12 let se vypočítá takto:
Dávka (mg/kg tělesné hmotnosti) = [cílová hladina (g/l) - naměřená hladina (g/l)]
0,014 (g/l na mg/kg tělesné hmotnosti)
Následné dávkování je třeba upravit na základě klinického stavu pacienta a výsledků laboratorních vyšetření.
Starší pacienti
Klinické studie přípravku Fibryga nezahrnovaly pacienty ve věku 65 let a starší, a není tedy přesvědčivý důkaz o tom, zda reagují jinak než mladší pacienti.
- 2. Léčba krvácení
Krvácení u pacientů s vrozenou hypofibrinogenemií nebo afibrinogenemií
Epizody krvácení je třeba léčit podle vzorců uvedených výše pro dospělé/dospívající a děti, v uvedeném pořadí tak, aby byla dosažena doporučená cílová plazmatická hladina fibrinogenu 1 g/l. Tuto hladinu je třeba udržovat do dosažení hemostázy.
Krvácení u pacientů se získaným nedostatkem fibrinogenu
Dospělí
Zpravidla se podává nejprve 1-2 g s následnými infuzemi dle potřeby. V případě závažného krvácení, např. při rozsáhlých výkonech, může být zapotřebí větší množství fibrinogenu (4-8 g).
Pediatrická populace
Dávkování má být určeno podle tělesné hmotnosti pacienta a klinického stavu, ale obvykle se pohybuje v rozmezí 20-30 mg/kg.
Způsob podání
Intravenózní infuze nebo injekce.
Přípravek Fibryga se podává pomalu do žíly při doporučené maximální rychlosti 5 ml za minutu u pacientů s vrozenou hypofibrinogenemií nebo afibrinogenemií a při doporučené maximální rychlosti 10 ml za minutu u pacientů se získaným nedostatkem fibrinogenu.
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Tromboembolismus
U pacientů s vrozeným nebo získaným deficitem existuje riziko vzniku trombózy, pokud jsou léčeni lidským fibrinogenem, a to zejména při vysokých dávkách nebo po opakovaném podání. Pacienti, kterým je podáván lidský fibrinogen, musí být pečlivě sledováni na známky a příznaky trombózy.
U pacientů s anamnézou ischemické choroby srdeční nebo infarktu myokardu, u pacientů s jaterním onemocněním, u pacientů v průběhu nebo po operaci, u novorozenců nebo u pacientů s rizikem tromboembolických příhod nebo diseminované intravaskulární koagulace musí být zvážen potenciální přínos léčby lidským plazmatickým fibrinogenem proti riziku tromboembolických komplikací. Opatrnost a pečlivé sledování je nezbytné.
Získaná hypofibrinogenemie je spojena s nízkými plazmatickými koncentracemi všech koagulačních faktorů (nejen fibrinogenu) a inhibitorů, a tak má být zvážena léčba přípravky z krve, které obsahují koagulační faktory. Je nutné pečlivé sledování koagulačního systému.
Reakce alergického nebo anafylaktického typu
Pokud dojde k alergické nebo anafylaktické reakci, musí být injekce/infuze okamžitě zastavena.
V případě anafylaktického šoku je třeba dodržovat standardní lékařské postupy pro léčbu šoku.
Obsah sodíku
Tento léčivý přípravek obsahuje až 264 mg sodíku v jedné lahvičce; což odpovídá 13,2 % doporučeného maximálního denního příjmu sodíku podle WHO pro dospělého, který činí 2 g sodíku. To je třeba zvážit u pacientů, kteří jsou na dietě s kontrolovaným obsahem sodíku.
Virová bezpečnost
Standardní opatření k prevenci infekce v souvislosti s používáním léčivých přípravků vyrobených z lidské krve nebo plazmy zahrnují výběr dárců, testování jednotlivých odběrů krve a směsí plazmy na specifické markery infekce a zařazení účinných výrobních kroků k inaktivaci/odstranění virů. Přes všechna tato opatření není možné, při podání léčivých přípravků vyráběných z lidské krve nebo plazmy, zcela vyloučit přenos infekčních agens. To platí také pro jakékoli neznámé nebo nově vznikající viry a jiné patogeny.
Přijatá opatření jsou považována za účinná u obalených virů, jako jsou např. HIV, HBV a HCV, a u neobaleného viru HAV. Přijatá opatření mohou mít omezenou účinnost vůči neobaleným virům, jako je např. parvovirus B19. Infekce parvovirem B19 může být závažná u těhotných žen (infekce plodu) a u pacientů s imunodeficiencí nebo zvýšenou erytropoézou (např. hemolytická anemie).
Vhodné očkování (proti hepatitidě A a B) má být zváženo u pacientů, kteří pravidelně/opakovaně dostávají přípravky získané z lidské plazmy.
Imunogenita
V případě substituční terapie s koagulačními faktory u jiných vrozených deficitů byly pozorovány protilátkové reakce, ale v současné době nejsou žádné údaje o koncentrátu fibrinogenu.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nejsou známy žádné interakce lidského fibrinogenu s ostatními léčivými přípravky.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Bezpečnost přípravku Fibryga pro použití v těhotenství u člověka nebyla v kontrolovaných klinických studiích stanovena. Klinické zkušenosti s fibrinogenovými přípravky v léčbě porodních komplikací naznačují, že se nedají očekávat žádné škodlivé účinky na průběh těhotenství nebo zdraví plodu či novorozence. Studie reprodukční toxicity na zvířatech nebyly s přípravkem Fibryga provedeny (viz bod 5.3). Vzhledem k tomu, že léčivá látka je lidského původu, je metabolizována stejným způsobem jako pacientovy vlastní proteiny. Nepředpokládá se, že tyto fyziologické složky lidské krve mají negativní vliv na reprodukci nebo na plod.
Přínos přípravku Fibryga během těhotenství musí být posouzen s ohledem na to, že jsou k dispozici klinické zkušenosti s koncentráty fibrinogenu, ale chybí údaje z kontrolovaných klinických studií.
Kojení
Není známo, zda je přípravek Fibryga vylučován do mateřského mléka. Avšak s ohledem na povahu látky se neočekávají žádné účinky na kojeného novorozence/dítě.
Je třeba se rozhodnout, zda je léčba přípravkem Fibryga vhodná v období kojení, přičemž se má vzít v úvahu přínos kojení pro dítě a přínos léčby pro ženu.
Fertilita
Údaje o fertilitě nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Fibryga nemá žádný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Robustní údaje o frekvenci nežádoucích účinků z klinických hodnocení s tímto přípravkem nejsou k dispozici.
V klinických studiích byly hlášeny následující nežádoucí účinky: pyrexie, polékový kožní výsev, flebitida a trombóza.
Pro přípravek Fibryga a další koncentráty fibrinogenu byly hlášeny níže uvedené nežádoucí účinky:
| Třída orgánových systémů MedDRA | Nežádoucí účinky | Frekvence* |
|---|---|---|
| Poruchy imunitního systému | Alergické nebo anafylaktické reakce Kožní reakce | Není známo |
| Cévní poruchy | Tromboembolické příhody (včetně infarktu myokardu a plicní embolie) (viz bod 4.4) Tromboflebitida | Není známo |
| Celkové poruchy a reakce v místě aplikace | Zvýšení tělesné teploty (pyrexie) | Není známo |
*Frekvence není známa, protože ji nelze z dostupných údajů určit. Během klinických studií se jednorázově vyskytly mírná pyrexie a kožní reakce. Alergické reakce nebo reakce anafylaktického typu, tromboembolické příhody (včetně infarktu myokardu a plicní embolie) a tromboflebitida jsou účinky této třídy přípravků.
Informace o bezpečnosti v souvislosti s přenosnými agens viz bod 4.4.
Pediatrická populace:
Do bezpečnostní analýzy vrozeného deficitu fibrinogenu bylo zařazeno dvacet šest pacientů ve věku 1 až < 18 let, z nichž 12 byli dospívající ve věku 12 až < 18 let, 8 děti ve věku 6 až < 12 let a 6 děti ve věku 1 až < 6 let.
Celkový bezpečnostní profil se u dospělých, dospívajících a dětí neliší.
Nejsou k dispozici žádné údaje o použití přípravku Fibryga u pediatrických pacientů se získaným nedostatkem fibrinogenu.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím:
webového formuláře
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
email: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Aby se předešlo předávkování, je v průběhu léčby indikováno pravidelné monitorování plazmatické hladiny fibrinogenu (viz bod 4.2).
V případě předávkování se zvyšuje riziko rozvoje tromboembolických komplikací.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: hemostyptika/hemostatika, fibrinogen, ATC kód: B02BB01
Lidský fibrinogen (koagulační faktor I) se v přítomnosti trombinu, aktivovaného koagulačního faktoru XIII (FXIIIa) a iontů vápníku přemění na stabilní a elastickou trojrozměrnou fibrinovou hemostatickou sraženinu.
Podáním lidského fibrinogenu se zvyšuje plazmatická hladina fibrinogenu a může se jím dočasně korigovat koagulační porucha u pacientů s deficitem fibrinogenu.
Otevřená, prospektivní, randomizovaná, kontrolovaná, dvouramenná zkřížená farmakokinetická studie fáze 2 s jednorázovou dávkou u 22 pacientů s vrozeným deficitem fibrinogenu (afibrinogenemie) (viz bod 5.2) hodnotila též maximální pevnost sraženiny (maximum clot firmness, MCF) jakožto zástupný marker hemostatické účinnosti (FORMA-01). MCF byla stanovena tromboelastometrickým vyšetřením (ROTEM). U každého pacienta byla MCF stanovena před podáním jednorázové dávky přípravku Fibryga (výchozí stav) a jednu hodinu po něm. Hodnoty MCF byly výrazně vyšší po podání přípravku Fibryga v porovnání s výchozím stavem (viz tabulka níže).
Tabulka 1: Maximální pevnost sraženiny (MCF) [mm] (populace ITT) n = 22
| Časový bod | Průměr ± směrodatná odchylka | Medián (rozmezí) |
| Před infuzí | 0 ± 0 | 0 (0–0) |
| 1 hod. po infuzi | 9,7 ± 3,0 | 10,0 (4,0–16,0) |
| Průměrná změna (primární analýza)* | 9,7 ± 3,0 | 10,0 (4,0–16,0) |
MCF = maximální pevnost sraženiny (maximum clot firmness); ITT = intention-to-treat analýza
*p <0,0001 (95% interval spolehlivosti 8,37; 10,99)
Prospektivní, otevřená, nekontrolovaná, multicentrická studie fáze 3 (FORMA-02) byla provedena u 25 pacientů s vrozeným deficitem fibrinogenu (afibrinogenemie nebo hypofibrinogenemie) ve věku od 12 do 54 let (6 dospívajících, 19 dospělých). Tato studie zahrnovala léčbu 89 epizod krvácení a 12 chirurgických výkonů. MCF měřená metodou ROTEM a plazmatické hladiny fibrinogenu vykázaly výraznou změnu oproti výchozím hodnotám. Medián dávky přípravku Fibryga v jedné infuzi pro léčbu epizod krvácení byl 57,5 mg/kg a medián celkové dávky byl 59,4 mg/kg. Medián celkové dávky přípravku Fibryga na jednu operaci byl 85,8 mg/kg. Celková hemostatická účinnost byla vyhodnocena nezávislou hodnotící komisí za použití objektivního skórovacího systému jako úspěšná (úspěšnost hodnocena jako dobrá nebo vynikající) u 98,9 % léčených epizod krvácení a u 100 % chirurgických výkonů.
Další prospektivní, otevřená, nekontrolovaná, multicentrická studie fáze 3 (FORMA-04) byla provedena u 14 dětí s vrozeným deficitem fibrinogenu (afibrinogenemie a hypofibrinogenemie) ve věku od 1 do 10 let (6 dětí ve věku < 6 let a 8 dětí ve věku 6 až < 12 let). To zahrnovalo léčbu 10 epizod krvácení a 3 chirurgické výkony a také farmakokinetiku jednotlivých dávek. Oproti výchozímu stavu došlo k významné změně MCF měřené pomocí měření ROTEM a plazmatických hladin fibrinogenu. Medián dávky přípravku Fibryga v jedné infuzi pro léčbu epizod krvácení byl 70,2 mg/kg a medián celkové dávky byl 73,9 mg/kg. Medián celkové dávky přípravku Fibryga na jednu operaci byl 108 mg/kg. Celková hemostatická účinnost byla vyhodnocena nezávislou hodnotící komisí za použití objektivního skórovacího systému jako úspěšná (úspěšnost hodnocena jako dobrá nebo vynikající) u 100 % léčených epizod krvácení a chirurgických výkonů.
V prospektivní, randomizované, kontrolované studii FORMA-05 se zkoumala hemostatická účinnost a bezpečnost přípravku Fibryga porovnáním s kryoprecipitátem jako zdrojem suplementace fibrinogenu u pacientů, u kterých se během cytoreduktivního chirurgického výkonu z důvodu rozsáhlého abdominálního maligního pseudomyxomu peritonea vyvinula získaná nedostatečnost fibrinogenu. Studie zahrnovala 43 dospělých pacientů v analytickém souboru podle protokolu (PP), 21 pacientů léčených přípravkem Fibryga a 22 pacientů léčených kryoprecipitátem. Suplementace fibrinogenem během chirurgického výkonu se vykonávala preventivním způsobem (tj. po 60 – 90 minutách průběhu chirurgického výkonu, kdy se pozorovala nadměrná ztráta krve, ale dřív, než došlo ke ztrátě 2 litrů krve) pomocí dávek 4 g přípravku Fibryga nebo 2 dávek 5 jednotek kryoprecipitátu, opakování podle potřeby. Během chirurgického výkonu (7,8 ± 1,7 h) se použilo 6,5 ± 3 g přípravku Fibryga (89 ± 39 mg/kg tělesné hmotnosti) a 4,1 ±2,2 dávky 5 jednotek kryoprecipitátu. Medián 1 jednotky a 0,5 jednotky RBC byly podávány během chirurgického výkonu pacientům léčeným přípravkem Fibryga a kryoprecipitátem, v uvedeném pořadí, s mediánem 0 jednotek RBC během prvních 24 hodin po chirurgickém výkonu v obou skupinách (viz tabulka níže). Během studie nedošlo k transfuzi žádné čerstvé zmrazené plazmy ani koncentrátu trombocytů. Nezávislá rozhodovací komise pomocí systému objektivního skórování vyhodnotila hemostatickou léčbu založenou na suplementaci fibrinogenu jako úspěšnou v případě 100 % chirurgických výkonů v obou skupinách.
Tabulka 2: Transfuze RBC* [jednotky] během chirurgického výkonu a během prvních 24 hodin po chirurgickém výkonu (populace PP)
| Časový rámec | Skupina s přípravkem Fibryga (n = 21) Medián (rozmezí) | Skupina s kryoprecipitátem (n = 22) Medián (rozmezí) |
| Během chirurgického výkonu | 1 (0–4) | 0,5 (0–5) |
| Prvních 24 h po chirurgickém výkonu | 0 (0–2) | 0 (0–2) |
RBC = koncentráty erytrocytů; PP = podle protokolu.
*nedošlo k žádné transfuzi jiných alogenních krevních produktů, například čerstvé zmrazené plazmy nebo koncentrátů trombocytů
Pediatrická populace
U vrozeného deficitu fibrinogenu byl přípravek Fibryga podáván ve dvou klinických studiích (FORMA-02 a FORMA 04) 20 pacientům ve věku od 1 do < 18 let, z nichž bylo 6 dospívajících ve věku 12 až < 18 let, 8 dětí ve věku 6 až < 12 let a 6 dětí ve věku 1 až < 6 let. Hemostatická účinnost byla vyhodnocena nezávislou hodnotící komisí jako úspěšná u všech léčených epizod krvácení (10 epizod krvácení u dospívajících, 5 u dětí ve věku 6 až < 12 let a 5 u dětí ve věku 1 až < 6 let) a profylaxe byla rovněž hodnocena jako úspěšná u 4 chirurgických výkonů provedených u těchto pacientů (1 u dospívajících a 3 u dětí ve věku 1 až < 6 let).
5.2 Farmakokinetické vlastnosti
Lidský fibrinogen je běžnou součástí lidské plazmy a chová se jako endogenní fibrinogen. Biologický poločas fibrinogenu v plazmě je 3–4 dny. Přípravek Fibryga se podává intravenózně a je okamžitě dostupný v plazmatické koncentraci odpovídající podané dávce.
Otevřená, prospektivní, randomizovaná, kontrolovaná, dvouramenná zkřížená studie fáze 2 u 22 pacientů s vrozeným deficitem fibrinogenu (afibrinogenemie) ve věku od 12 do 53 let (6 dospívajících, 16 dospělých) porovnávala farmakokinetické vlastnosti jednorázově podané dávky přípravku Fibryga s vlastnostmi jiného komerčně dostupného koncentrátu fibrinogenu u stejných pacientů (FORMA-01). Každému pacientovi byla podána jednorázová intravenózní dávka přípravku Fibryga 70 mg/kg a srovnávací přípravek. Byly odebrány vzorky krve ke stanovení aktivity fibrinogenu ve výchozím stavu a do 14 dní po infuzi. Farmakokinetické parametry přípravku Fibryga v analýze pacientů léčených dle protokolu (per protocol, PP) (n = 21) jsou shrnuty v níže uvedené tabulce.
Tabulka 3: Farmakokinetické parametry (n = 21) aktivity fibrinogenu (populace PP*)
| Parametr | Průměr ± směrodatná odchylka | Rozmezí |
| Poločas [h] | 75,9 ± 23,8 | 40,0–157,0 |
| Cmax [mg/dl] | 139,0 ± 36,9 | 83,0–216,0 |
| AUCnorm pro dávku 70 mg/kg [mg*h/ml] | 113,7 ± 31,5 | 59,7–175,5 |
| Clearance [ml/h/kg] | 0,67 ± 0,2 | 0,4–1,2 |
| Průměrná doba setrvání v těle [h] | 106,3 ± 30,9 | 58,7–205,5 |
| Distribuční objem v ustáleném stavu [ml/kg] | 70,2 ± 29,9 | 36,9–149,1 |
*Jeden pacient byl z populace PP vyloučen vzhledem k tomu, že mu bylo podáno <90 % plánované dávky přípravku Fibryga a srovnávacího přípravku
Cmax = maximální plazmatická koncentrace; AUCnorm = plocha pod křivkou normalizovaná podle podané dávky; SD = směrodatná odchylka
Přírůstková in vivo recovery (IVR) byla stanovena podle hladin naměřených do 4 hodin po infuzi. Mediánem přírůstkové IVR bylo zvýšení o 1,8 mg/dl na mg/kg (rozmezí 1,08–2,62 mg/dl). Medián IVR značí, že dávka 70 mg/kg povede ke zvýšení plazmatické koncentrace fibrinogenu u pacienta přibližně o 125 mg/dl.
Farmakokinetika u zvláštních skupin pacientů
Nebyly pozorovány žádné statisticky významné rozdíly mezi aktivitou fibrinogenu u účastníků studie mužského a ženského pohlaví.
Pediatrická populace
Farmakokinetické údaje u dospívajících ve věku od 12 do méně než 18 let byly získány ze studie FORMA-02. V PP analýze byl pozorován malý rozdíl mezi poločasem u dospívajících (n=5) a u dospělých (n=16), a to 72,8 ± 16,5 hodiny oproti 76,9 ± 26,1 hodiny. Clearance byla u obou věkových skupin téměř shodná, tj. 0,68 ± 0,18 ml/h/kg a 0,66 ± 0,21 ml/h/kg, v uvedeném pořadí.
Farmakokinetické vlastnosti přípravku FIBRYGA byly dále hodnoceny ve studii FORMA-04 u 13 dětí ve věku do 12 let s vrozeným nedostatkem fibrinogenu (afibrinogenemie). Každý pacient dostal jednorázovou intravenózní dávku 70 mg/kg přípravku Fibryga. Farmakokinetické parametry přípravku Fibryga jsou shrnuty v následující tabulce. Medián přírůstku IVR byl 1,4 mg/dl (rozmezí 1,3–2,1 mg/dl) zvýšení na mg/kg.
Tabulka 4: Farmakokinetické parametry (n=13) aktivity fibrinogenu
| Parametr | Průměr ± SD | Rozmezí |
| Poločas [h]* | 63,3 ± 12,0 | 45,6–91,6 |
| Cmax [mg/dl] | 107,2 ± 16,8 | 93,0–154,0 |
| AUCnorm pro dávku 70 mg/kg [mg*h/ml]* | 92,0 ± 20,0 | 69,7–134,2 |
| Clearance [ml/h/kg]* | 0,8 ± 0,2 | 0,5–1,0 |
| Průměrná doba setrvání [h]* | 88,0 ± 16,8 | 63,6–126,7 |
| Distribuční objem při ustálném stavu [ml/kg]* | 67,6 ± 7,1 | 52,8–76,8 |
*Vypočteno u 10 ze 13 pacientů z důvodu nedostatečného počtu kvantifikovatelných hodnot u 3 pacientů.
IVR = in vivo recovery; Cmax = maximální plazmatická koncentrace; AUCnorm = plocha pod křivkou normalizovaná na podanou dávku; SD = směrodatná odchylka
5.3 Předklinické údaje vztahující se k bezpečnosti
Bezpečnost přípravku Fibryga byla prokázána v několika neklinických bezpečnostních farmakologických (kardiovaskulární účinky, trombogenní potenciál) a toxikologických (akutní toxicita, lokální tolerance) studiích. Neklinická data získaná na základě těchto studií neukazují žádné zvláštní riziko pro člověka. Test venózní stázy (Wesslerův test) prokázal, že přípravek Fibryga není trombogenní při dávkách do 400 mg/kg tělesné hmotnosti.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek
Arginin-hydrochlorid
Glycin
Chlorid sodný
Dihydrát natrium-citrátu
Rozpouštědlo
Voda pro injekci
6.2 Inkompatibility
Tento přípravek nesmí být mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky
Chemická a fyzikální stabilita před použitím byla prokázána na dobu 24 hodin při pokojové teplotě (15 °C – 25 °C). Z mikrobiologického hlediska má být přípravek použit okamžitě, pokud způsob rekonstituce nevylučuje riziko mikrobiální kontaminace. Není-li rekonstituovaný přípravek použit okamžitě, doba a podmínky uchovávání přípravku po rekonstituci a před použitím jsou v odpovědnosti uživatele. Neuchovávejte v chladničce ani nezmrazujte. Částečně použité lahvičky je třeba zlikvidovat.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 25 °C. Chraňte před mrazem. Uchovávejte lahvičku v krabičce, aby byl přípravek chráněn před světlem.
Podmínky uchovávání léčivého přípravku po rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Jedno balení přípravku Fibryga 2 g obsahuje:
- 2 g lidského fibrinogenu ve 150ml lahvičce (sklo třídy II) se zátkou (brombutylová pryž) a odtrhovacím víčkem (hliníkové).
- 100 ml rozpouštědla (voda pro injekci) ve 100ml injekční lahvičce (sklo třídy II) se zátkou (halobutylová pryž) a odtrhovacím víčkem (hliníkové).
- 1 přepouštěcí zařízení nextaro
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Všeobecné pokyny
- Rekonstituovaný roztok má být téměř bezbarvý a lehce opalizující. Nepoužívejte roztoky, které jsou zakalené nebo obsahují usazeniny.
- Přípravek Fibryga je určen pouze k jednorázovému použití. Žádnou z jeho složek nepoužívejte opakovaně.
- Chemická a fyzikální stabilita před použitím byla prokázána na dobu 24 hodin při pokojové teplotě (15 °C – 25 °C). Z mikrobiologického hlediska má být přípravek použit okamžitě, pokud způsob rekonstituce nevylučuje riziko mikrobiální kontaminace. Není-li rekonstituovaný přípravek použit okamžitě, doba a podmínky uchovávání přípravku po rekonstituci a před použitím jsou v odpovědnosti uživatele. Neuchovávejte v chladničce ani nezmrazujte.
Rekonstituce
- 1. Dbejte na to, aby měla lahvička s práškem (přípravek Fibryga) a injekční lahvička s rozpouštědlem pokojovou teplotu. Tuto teplotu je během rekonstituce třeba zachovat. Pokud se k zahřátí používá vodní lázeň, je nutné zajistit, aby voda nepřišla do styku s pryžovými zátkami nebo odtrhovacími víčky nádob. Teplota vodní lázně nemá překročit +37 °C.
- 2. Odstraňte odtrhovací víčka z lahvičky s práškem (přípravek Fibryga) a z injekční lahvičky s rozpouštědlem, abyste odkryli střední část infuzní zátky. Očistěte pryžové zátky alkoholovým tamponem a nechte pryžové zátky uschnout.
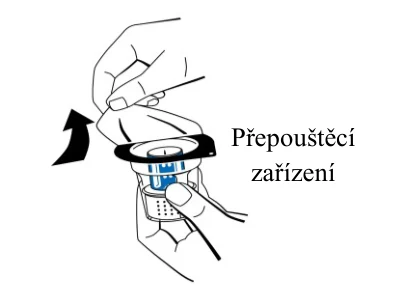
- 3. Otevřete obal přepouštěcího zařízení nextaro tak, že odloupnete víčko (obr. 1). K zachování sterility nevyjímejte přepouštěcí zařízení z průhledného blistrového obalu. Nedotýkejte se bodce.
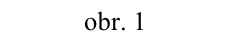
- 4.
Položte injekční lahvičku s rozpouštědlem na rovný, čistý povrch a pevně ji přidržte. Aniž byste odstranili blistrový obal, nasaďte modrou část přepouštěcího zařízení na vrchní část injekční lahvičky s rozpouštědlem. Zařízení pevně tlačte v přímém směru dolů, až zapadne na místo (obr. 2). Při nasazování zařízením neotáčejte.
Poznámka:
Přepouštěcí zařízení je nutné nasadit nejdříve na injekční lahvičku s rozpouštědlem a pak teprve na lahvičku s lyofilizovaným práškem. Pokud by tento postup nebyl dodržen, dojde k úniku vakua a rozpouštědlo se nepřemístí.
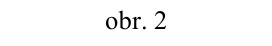
- 5.
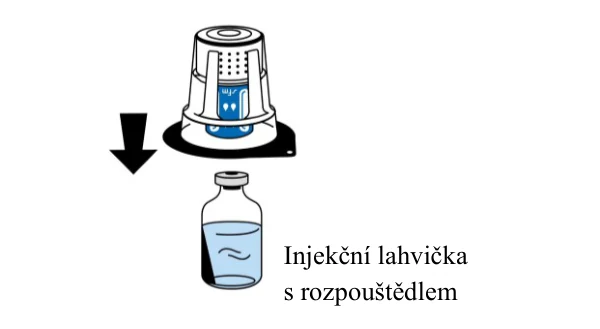
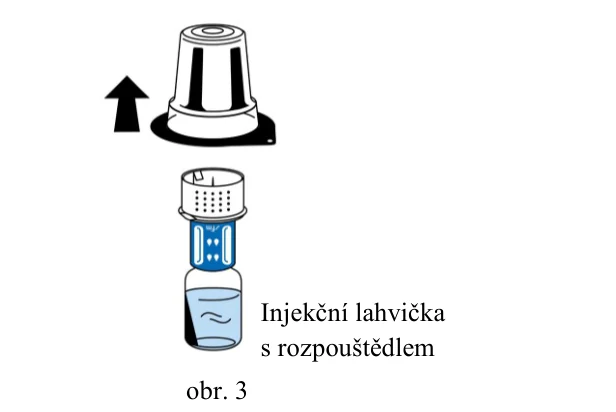
Držte injekční lahvičku s rozpouštědlem a tahem nahoru v přímém směru opatrně sejměte blistrový obal z přepouštěcího zařízení (nextaro). Dbejte na to, aby bylo přepouštěcí zařízení stále pevně nasazeno na injekční lahvičku s rozpouštědlem (obr. 3).
Přepouštěcí zařízení
obr. 1
Injekční lahvička s rozpouštědlem
obr. 2
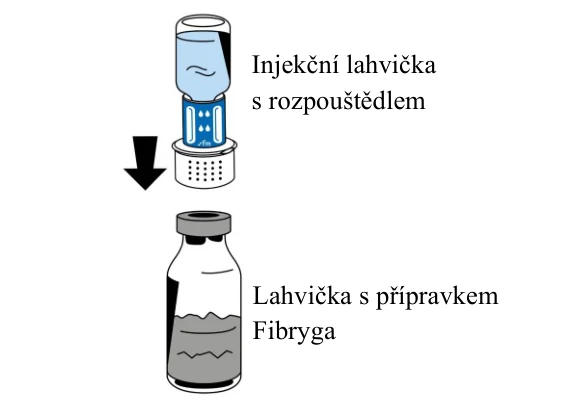
- 6. Položte lahvičku s práškem (přípravek Fibryga) na rovný, čistý povrch a pevně ji přidržte. Uchopte injekční lahvičku s rozpouštědlem s nasazeným přepouštěcím zařízením a převraťte ji dnem vzhůru. Nasaďte bílou část konektoru přepouštěcího zařízení na vrchní část lahvičky s práškem (přípravek Fibryga) a pevně ji zatlačte dolů, až zapadne na místo (obr. 4). Při nasazování neotáčejte. Rozpouštědlo se automaticky přepustí do lahvičky s práškem (přípravek Fibryga).
- 7. Se stále nasazenou injekční lahvičkou s rozpouštědlem, opatrně kružte lahvičkou s přípravkem Fibryga, dokud se prášek zcela nerozpustí. Aby se netvořila pěna, lahvičkou netřepejte. Prášek by se měl úplně rozpustit během přibližně 5-10 minut. Rozpuštění by nemělo trvat déle než 20 minut. Pokud se prášek do 20 minut nerozpustí, je třeba přípravek zlikvidovat.
- 8. Ve vzácných případech, kdy lze během přepouštění vody pro injekci pozorovat plovoucí nerekonstituovaný prášek nebo kdy se doba rekonstituce neočekávaně prodlužuje, je možné proces rozpouštění urychlit intenzivnějším protřepáváním injekční lahvičky ve vodorovném směru.
- 9.
Po dokončení rekonstituce rozdělte přepouštěcí zařízení (modrá část) šroubováním proti směru hodinových ručiček na dvě části (obr. 5). Nedotýkejte se konektoru Luer lock na bílé části přepouštěcího zařízení.
Injekční lahvička s rozpouštědlem
obr. 3
Injekční lahvička s rozpouštědlem
Lahvička s přípravkem Fibryga
obr. 4
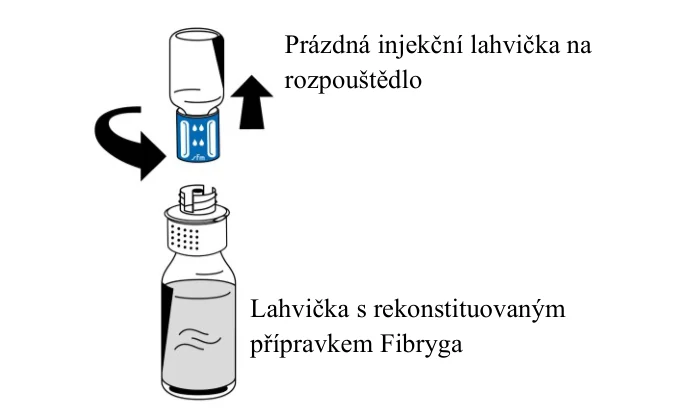
- 10. Prázdnou injekční lahvičku na rozpouštědlo i modrou část přepouštěcího zařízení zlikvidujte.
Podání
- 1. Na konektor Luer lock na bílé části přepouštěcího zařízení opatrně nasaďte injekční stříkačku (obr. 6).
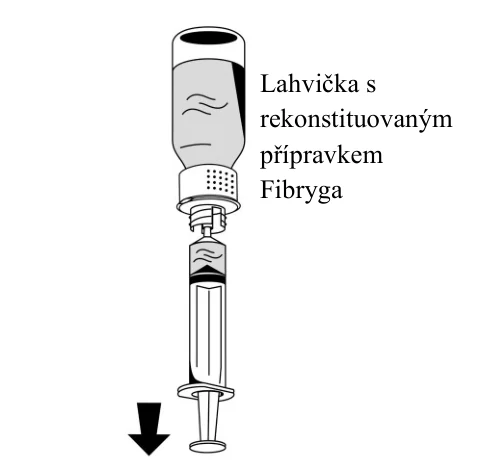
- 2. Převraťte lahvičku s přípravkem Fibryga dnem vzhůru a natáhněte roztok do injekční stříkačky (obr. 7).
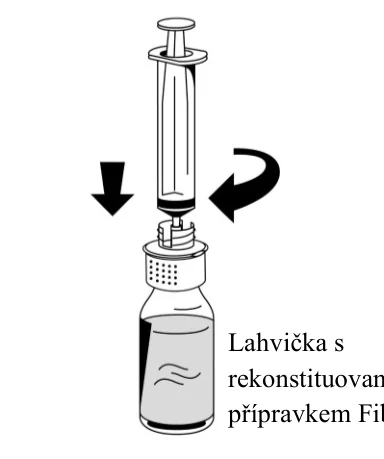
- 3.
Po natažení roztoku uchopte pevně tělo injekční stříkačky (držte píst injekční stříkačky směrem dolů) a vysuňte injekční stříkačku z přepouštěcího zařízení (obr. 8).
Prázdná injekční lahvička na rozpouštědlo
Lahvička s rekonstituovaným přípravkem Fibryga
obr. 5
Lahvička s rekonstituovaným přípravkem Fibryga
obr. 6
Lahvička s rekonstituovaným přípravkem Fibryga obr. 7
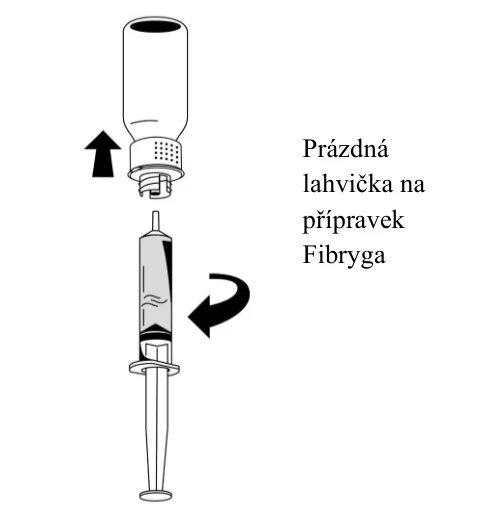
- 4. Bílou část přepouštěcího zařízení i prázdnou lahvičku na přípravek Fibryga zlikvidujte.
K intravenóznímu podání rekonstituovaného roztoku při pokojové teplotě se doporučuje použít standardní infuzní set.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Octapharma (IP) SPRL
Route de Lennik 451
1070 Anderlecht
Belgie
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
75/304/25-C
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 23. 6. 2026
10. DATUM REVIZE TEXTU
- 23.
6. 2026
Prázdná lahvička na přípravek Fibryga
obr. 8