


Souhrn údajů o přípravku (SPC) - Doptelet
1. NÁZEV PŘÍPRAVKU
Doptelet 20 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje 20 mg avatrombopagu ve formě avatrombopag-maleátu.
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 120,8 mg monohydrátu laktózy.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Světle žlutá kulatá bikonvexní potahovaná 7,6 mm tableta s vyraženým označením „AVA“ na jedné straně a „20“ na druhé.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Doptelet je indikován k léčbě těžké trombocytopenie u dospělých pacientů s chronickým onemocněním jater, kteří mají postoupit invazivní zákrok.
Doptelet je indikován k léčbě primární chronické imunitní trombocytopenie (ITP) u dospělých pacientů, kteří jsou refrakterní na jiné typy léčby (např. kortikosteroidy, imunoglobuliny).
4.2 Dávkování a způsob podání
Dávkování
Léčba má být zahájena a dále prováděna pod dohledem lékaře, který má zkušenosti s léčbou hematologických onemocnění. Doptelet se má užívat ve stejnou denní dobu (např. ráno nebo večer) s jídlem, a to i při dávkování méně často než jednou denně.
Chronické onemocnění jater
Před zahájením léčby přípravkem Doptelet a v den zákroku je třeba provést vyšetření počtu trombocytů, aby u populací pacientů uvedených v bodech 4.4 a 4.5 bylo zajištěno odpovídající zvýšení počtu trombocytů a nikoli jejich nečekaně vysoký nárůst.
Doporučená denní dávka avatrombopagu závisí na počtu trombocytů pacienta (viz tabulka 1). Podávání přípravku by mělo být zahájeno 10 až 13 dní před plánovaným zákrokem. Pacient by měl zákrok podstoupit 5 až 8 dní po poslední dávce avatrombopagu.
Tabulka 1: Doporučené denní dávkování avatrombopagu
| Počet trombocytů (× 109/l) | Jednodenní dávka | Doba podávání |
| < 40 | 60 mg (tři 20 mg tablety) | 5 dnů |
| ≥ 40 až < 50 | 40 mg (dvě 20 mg tablety) | 5 dnů |
Doba trvání léčby
Vzhledem k omezenému množství informací by se avatrombopag neměl užívat déle než 5 dní.
Vynechání dávky
Pokud pacient některou dávku vynechá, měl by ji užít, jakmile si na ni vzpomene. Nesmí užít dvě dávky současně, aby vynechanou dávku nahradil. Příští dávku by měl pacient užít další den v obvyklou dobu.
Chronická imunitní trombocytopenie
Ke snížení rizika krvácení je třeba použít nejnižší dávku přípravku Doptelet nutnou k dosažení a udržení počtu trombocytů v hodnotě ≥ 50 × 109/l podle potřeby. Avatrombopag se nemá používat k normalizaci počtu trombocytů. V klinických hodnoceních se počet trombocytů obecně zvýšil během 1 týdne po zahájení léčby avatrombopagem a snížil se během 1 až 2 týdnů po ukončení léčby.
Režim úvodní dávky
Doporučená zahajovací dávka přípravku Doptelet je 20 mg (1 tableta) jednou denně s jídlem.
Monitorování a úprava dávky
Po zahájení léčby je třeba nejméně jednou týdně provádět vyhodnocení počtu trombocytů, dokud nebude dosaženo stabilního počtu trombocytů ≥ 50 × 109/l a ≤ 150 × 109/l. Během prvních týdnů léčby je třeba u pacientů užívajících avatrombopag pouze jednou nebo dvakrát týdně provádět sledování počtu trombocytů dvakrát týdně. Rovněž po úpravě dávky v průběhu léčby je třeba hodnotu trombocytů sledovat dvakrát týdně.
Jelikož existuje případné riziko, že by během prvních týdnů léčby mohl počet trombocytů přesáhnout hodnotu 400 × 109/l, je třeba pozorně sledovat, zda se u pacientů nevyskytnou jakékoli známky nebo příznaky trombocytózy. Po dosažení stabilního počtu trombocytů je třeba zjišťovat jejich počet alespoň jednou měsíčně. Po vysazení avatrombopagu se má po dobu nejméně 4 týdnů počet trombocytů vyhodnocovat každý týden.
Úpravy dávky (viz tabulka 2 a 3) vychází z následného počtu trombocytů. Denní dávka 40 mg (2 tablety) se nemá překračovat.
Tabulka 2: Úpravy dávky avatrombopagu u pacientů s primární chronickou imunitní trombocytopenií
| Počet trombocytů (× 109/l) | Úprava dávky nebo opatření | ||||
| < 50 po nejméně 2 týdnech léčby avatrombopagem |
| ||||
| |||||
| a případných následných úprav dávky. | |||||
| > 150 a ≤ 250 |
| ||||
| |||||
| a případných následných úprav dávky. | |||||
| > 250 |
| ||||
| |||||
| |||||
| o jednu úroveň dávky podle tabulky 3 a znovu zahájit | |||||
| léčbu. | |||||
| < 50 po 4 týdnech léčby |
| ||||
| avatrombopagem v dávce 40 mg | |||||
| jednou denně | |||||
| > 250 po 2 týdnech léčby |
| ||||
| avatrombopagem v dávce 20 mg | |||||
| týdně | |||||
| Tabulka 3: Úroveň dávky avatrombopagu pro titraci u pacientů s primární chronickou imunitní | |||||
| trombocytopenií | |||||
| Dávka≠ | Úroveň dávky | ||||
| 40 mg jednou denně | 6 | ||||
| 40 mg třikrát týdně A 20 mg po čtyři zbývající dny každého týdne | 5 | ||||
| 20 mg jednou denně* | 4 | ||||
| 20 mg třikrát týdně | 3 | ||||
| 20 mg dvakrát týdně NEBO 40 mg jednou týdně | 2 | ||||
| 20 mg jednou týdně | 1 | ||||
| *Úvodní režim dávkování pro všechny pacienty s výjimkou těch, kteří užívají středně silné nebo silné | |||||
| duální induktory nebo středně silné nebo silné duální inhibitory CYP2C9 a CYP3A4/5 nebo samotné | |||||
| CYP2C9. | |||||
≠ Pacienti, kteří užívají avatrombopag méně často než jednou denně, mají každý týden užívat léčivé přípravky konzistentním způsobem.
- 3. úroveň dávky: tři nenavazující dny v týdnu, např. pondělí, středa a pátek
- 2. úroveň dávky: dva nenavazující dny v týdnu, např. pondělí a pátek
- 1. úroveň dávky: každý týden ve stejný den, např. pondělí
V případě vynechání dávky mají pacienti užít vynechanou dávku avatrombopagu, jakmile si vzpomenou. Pacienti nemají užívat dvě dávky najednou, aby nahradili vynechanou dávku, a další dávku mají užít podle aktuálního režimu.
Avatrombopag lze podávat současně s dalšími léčivými přípravky k léčbě ITP. Při kombinaci avatrombopagu s jinými léčivými přípravky k léčbě primární ITP se má sledovat počet trombocytů, aby se jeho hodnota nedostala mimo doporučené rozmezí a pro stanovení, zda má být dávka kteréhokoli z léčivých přípravků snížena.
Ukončení léčby
Podávání avatrombopagu se má ukončit, pokud se počet trombocytů po 4 týdnech dávkování při maximální dávce 40 mg jednou denně nezvýší na ≥ 50 × 109/l. Podávání přípravku Doptelet se má ukončit, pokud je počet trombocytů po 2 týdnech dávkování při dávce 20 mg jednou týdně vyšší než 250 × 109/l.
| Doporučená dávka se souběžně podávanými středně silnými nebo silnými duálními induktory nebo | ||||||
| inhibitory CYP2C9 a CYP3A4/5 nebo se samotnými CYP2C9 u pacientů s chronickou imunitní | ||||||
| trombocytopenií | ||||||
| Doporučené zahajovací dávky avatrombopagu u pacientů s chronickou imunitní trombocytopenií, | ||||||
| kterým jsou souběžně podávány další léčivé přípravky, jsou shrnuty v tabulce 4. | ||||||
| Tabulka 4: Doporučená zahajovací dávka avatrombopagu u pacientů s primární chronickou | ||||||
| imunitní trombocytopenií na základě souběžně podávaných léčivých přípravků | ||||||
| Souběžně podávané léčivé přípravky | Doporučená zahajovací dávka | |||||
| Středně silné nebo silné duální inhibitory CYP2C9 | 20 mg (1 tableta) třikrát týdně | |||||
| a CYP3A4/5 nebo samotné CYP2C9 (např. flukonazol) | ||||||
| Středně silné nebo silné duální induktory CYP2C9 | 40 mg (2 tablety) jednou denně | |||||
| a CYP3A4/5 nebo samotné CYP2C9 (např. rifampicin, | ||||||
| enzalutamid) | ||||||
Zvláštní populace pacientů
Starší pacienti
U pacientů starších než 65 let není nutná žádná úprava dávky (viz bod 5.2).
Porucha funkce ledvin
Avatrombopag není vylučován ledvinami, a proto u pacientů s mírnou nebo středně těžkou poruchou funkce ledvin není nutná žádná úprava dávky. U pacientů s těžkou poruchou funkce ledvin nebyl avatrombopag hodnocen (viz bod 5.2).
Porucha funkce jater
U pacientů s mírnou (třída A podle Child-Pugha) nebo středně těžkou poruchou funkce jater (třída B podle Child-Pugha) není nutná žádná úprava dávky.
U pacientů s těžkou poruchou funkce jater (třída C podle Child-Pugha, skóre MELD > 24) nebyla z důvodu omezeného množství dostupných údajů bezpečnost a účinnost avatrombopagu stanovena (viz bod 4.4). U těchto pacientů se nepředpokládá žádná úprava dávky. Léčba avatrombopagem by u pacientů s těžkou poruchou funkce jater měla být zahájena jen tehdy, pokud očekávaný přínos převáží očekávaná rizika (viz body 4.4 a 5.2).
Souběžná onemocnění
Vzhledem k omezeným nebo žádným dostupným informacím nebyla bezpečnost a účinnost avatrombopagu u dospělých pacientů s chronickou ITP a virem lidské imunodeficience (HIV), virem hepatitidy C (HCV) nebo u subjektů se známým systémovým lupus erythematodes, akutní hepatitidou, aktivní chronickou hepatitidou, cirhózou, lymfoproliferativním onemocněním, myeloproliferativními poruchami, leukemií, myelodysplasií (MDS), souběžným maligním onemocněním a významným kardiovaskulárním onemocněním (např. kongestivní srdeční selhání stupně III/IV, fibrilace síní, stav po bypassu koronárních tepen nebo zavedení stentu) stanovena.
Pediatrická populace
Bezpečnost a účinnost avatrombopagu u dětí mladších 1 roku nebyla dosud stanovena. Nejsou dostupné žádné údaje.
Dostupné údaje pro pediatrické pacienty ve věku od 1 roku do méně než 18 let jsou uvedeny v bodech 4.8 a 5.1.
Polymorfismy ztráty funkce CYP2C9
Expozice avatrombopagu se může zvýšit u pacientů s polymorfismy ztráty funkce CYP2C9*2 a CYP2C9*3. Zdraví jedinci (n = 2), kteří byli homozygotní pro tyto mutace (slabí metabolizátoři), měli přibližně dvakrát vyšší expozici ve srovnání s jedinci s divokým typem CYP2C9.
Způsob podání
Přípravek Doptelet je určen k perorálnímu podání a tablety by se měly užívat s jídlem (viz bod 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Trombotické/tromboembolické příhody
Je známo, že u pacientů s chronickým onemocněním jater hrozí zvýšené riziko tromboembolických příhod. U pacientů s chronickým onemocněním jater, jejichž počet trombocytů > 200 × 109/l a kterým je podáván agonista trombopoetinového receptoru, byla se zvýšenou frekvencí hlášena trombóza portální žíly (viz bod 4.8). U pacientů s chronickou imunitní trombocytopenií se vyskytly tromboembolické příhody (arteriální nebo venózní) u 7 % (9/128) pacientů užívajících avatrombopag (viz bod 4.8).
Doptelet nebyl hodnocen u pacientů s předchozími tromboembolickými příhodami. Při podávání přípravku Doptelet pacientům se známými rizikovými faktory pro vznik tromboembolických příhod, včetně dědičných protrombotických stavů (např. Leidenská mutace faktoru V, protrombin 20210A, deficit antitrombinu nebo deficit proteinu C nebo S), získaných rizikových faktorů (např. antifosfolipidového syndromu), avšak nejen jich, pacientům pokročilého věku, pacientům, kteří jsou dlouhodobě imobilizováni, mají malignity, užívají antikoncepci a hormonální substituční léčbu, prodělali operaci/trauma, jsou obézní a kouří, je třeba zvážit potenciální zvýšené riziko trombózy. Doptelet by se neměl podávat pacientům s chronickým onemocněním jater nebo chronickou imunitní trombocytopenií ve snaze o normalizaci počtu trombocytů.
Prodloužení QTc intervalu při souběžně užívaných léčivých přípravcích
Při expozicích podobných těm, jichž bylo dosaženo při dávkách 40 mg a 60 mg, neprodloužil Doptelet QT interval v klinicky relevantním rozsahu. Na základě analýzy údajů ze sdružených klinických hodnocení u pacientů s chronickým onemocněním jater se průměrné prodloužení QTc > 20 ms při režimu s nejvyšším doporučeným terapeutickým dávkováním nepředpokládá. Při současném podávání přípravku Doptelet se středně silnými nebo silnými duálními inhibitory CYP3A4/5 a CYP2C9 nebo se středně silnými nebo silnými inhibitory CYP2C9 je však nutná opatrnost, protože tyto léčivé přípravky mohou zvyšovat expozici avatrombopagu. Opatrnost je také nutná u pacientů s polymorfismem ztráty funkce CYP2C9, protože tyto polymorfismy mohou zvyšovat expozici avatrombopagu.
Opětovný výskyt trombocytopenie a krvácení po ukončení léčby u pacientů s chronickou imunitní trombocytopenií
Po ukončení léčby avatrombopagem se u pacientů s ITP trombocytopenie pravděpodobně znovu objeví. Po ukončení léčby avatrombopagem se u většiny pacientů počet trombocytů vrátí na výchozí hodnoty během 2 týdnů, což zvyšuje riziko krvácení a v některých případech to může vést ke krvácení. Pokud se léčba avatrombopagem za současného podávání antikoagulancií nebo protidestičkových látek přeruší, existuje zvýšené riziko krvácení. Pacienti mají být pečlivě sledováni s ohledem na snížení počtu trombocytů a po přerušení léčby avatrombopagem léčeni tak, aby se zabránilo krvácení. Doporučuje se, aby byla v případě přerušení léčby avatrombopagem léčba ITP znovu zahájena, a to podle stávajících pokynů pro léčbu. Další lékařská péče může zahrnovat ukončení léčby antikoagulancii a/nebo protidestičkové léčby, zrušení antikoagulační léčby nebo podpůrné podávání trombocytů.
Zmnožený retikulin v kostní dřeni
Předpokládá se, že zmnožený retikulin v kostní dřeni je výsledkem stimulace trombopoetinového (TPO) receptoru; to vede ke zvýšenému počtu megakaryocytů v kostní dřeni, které mohou následně uvolňovat cytokiny. Na zmnožený retikulin mohou poukazovat morfologické změny v buňkách periferní krve a lze jej zjistit biopsií kostní dřeně. Proto se před léčbou a během léčby avatrombopagem doporučuje vyšetření buněčných morfologických abnormalit pomocí nátěru periferní krve a kompletního krevního obrazu.
Pokud je u pacientů pozorována ztráta účinnosti a abnormální nátěr periferní krve, má být podávání avatrombopagu přerušeno, provedeno fyzikální vyšetření a zvážena biopsie kostní dřeně s vhodným barvením na retikulin. Je-li to možné, má být provedeno srovnání s předchozí biopsií kostní dřeně. Pokud je účinnost zachována a u pacientů je pozorován abnormální nátěr periferní krve, má lékař postupovat na základě relevantního klinického úsudku, včetně zvážení biopsie kostní dřeně, a má znovu posoudit poměr přínosu a rizika avatrombopagu a alternativních možností léčby ITP.
Progrese stávajícího myelodysplastického syndromu (MDS)
Účinnost a bezpečnost přípravku Doptelet nebyla stanovena při léčbě trombocytopenie způsobené MDS. Doptelet se nemá používat k léčbě trombocytopenie způsobené MDS mimo rámec klinických hodnocení.
Existuje teoretická obava, že agonisté trombopoetinového receptoru (TPO-R) mohou stimulovat progresi stávajících hematologických malignit, jako je MDS. Agonisté TPO-R jsou růstové faktory, které vedou k expanzi trombopoetických progenitorových buněk, diferenciaci a produkci trombocytů. TPO-R je převážně exprimován na povrchu buněk myeloidní linie.
Diagnóza ITP u dospělých a starších pacientů má být potvrzena vyloučením jiných klinických stavů vyskytujících se s trombocytopenií; zejména je třeba vyloučit diagnózu MDS. V průběhu onemocnění a léčby je třeba zvážit provedení aspirace kostní dřeně a biopsie, zejména u pacientů starších 60 let, u pacientů se systémovými příznaky nebo abnormálními příznaky, jako je zvýšená hladina blastů v periferní krvi.
Těžká porucha funkce jater
K dispozici je omezené množství informací o použití avatrombopagu u pacientů s těžkou (třída C podle Child-Pugha, skóre MELD > 24) poruchou funkce jater. Těmto pacientům by měl být avatrombopag podáván jen tehdy, pokud očekávaný přínos převáží očekávaná rizika (viz body 4.2 a 5.2).
U pacientů s těžkou poruchou funkce jater je třeba v souladu s klinickou praxí pečlivě sledovat počáteční příznaky zhoršení nebo nového nástupu hepatální encefalopatie, ascites a tendence k trombotickým či krvácivým příhodám monitorováním testů jaterních funkcí, testů hodnotících stav srážlivosti a v případě potřeby zobrazením portálního řečiště.
Pacienti s onemocněním jater třídy C podle Child-Pugha, kteří užívají avatrombopag před invazivním zákrokem, by měli být vyšetřeni v den zákroku, zda u nich nedošlo k neočekávaně vysokému nárůstu počtu trombocytů.
Použití u pacientů s chronickým onemocněním jater podstupujících invazivní zákrok
Cílem léčby přípravkem Doptelet je zvýšení počtu trombocytů. I když je pravděpodobné, že profil rizik a přínosů u zákroků, které nebyly do klinických hodnocení přímo zahrnuty, je srovnatelný, u větších operací, jako je laparotomie, torakotomie, operace otevřeného srdce, kraniotomie nebo excize orgánů, nebyla účinnost a bezpečnost avatrombopagu stanovena.
Opakovaná léčba pacientů s chronickým onemocněním jater podstupujících invazivní zákrok
K dispozici je omezené množství informací o použití avatrombopagu u pacientů, kteří byli avatrombopagem již léčeni.
Současné podávání s interferonovými přípravky
O interferonových přípravcích je známo, že snižují počet trombocytů, a tuto skutečnost je třeba vzít v úvahu při současném podávání avatrombopagu s interferonovými přípravky.
Laktóza
Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Inhibitory P-gp
Současné užívání avatrombopagu s inhibitory P-gp vedlo ke změnám v expozici, které nebyly klinicky významné. Není doporučena žádná úprava dávkování (viz bod 5.2).
Inhibitory CYP3A4/5 a CYP2C9
Současné užívání avatrombopagu se středně silnými nebo silnými duálními inhibitory CYP3A4/5 a CYP2C9 (např. flukonazol) zvyšuje expozici avatrombopagu. Očekává se, že současné použití avatrombopagu se středně silnými nebo silnými inhibitory CYP2C9 zvýší expozici avatrombopagu.
Chronické onemocnění jater
Nepředpokládá se, že zvýšená expozice avatrombopagu v důsledku 5denní léčby má klinicky významný účinek na počet trombocytů a není doporučena žádná úprava dávkování. Tito pacienti by však měli být v den zákroku vyšetřeni, zda u nich nedošlo k neočekávaně vysokému nárůstu počtu trombocytů (viz body 4.2 a 5.2).
Chronická imunitní trombocytopenie
Při současném použití se středně silným nebo silným duálním inhibitorem CYP2C9 a CYP3A4/5 je třeba zahajovací dávku avatrombopagu snížit (viz tabulka 4 a bod 4.2). Snížení úvodní dávky má být také zváženo u pacientů, kteří dostávají středně silný nebo silný inhibitor CYP2C9.
U pacientů, kteří zahajují léčbu středně silnými nebo silnými duálními inhibitory CYP2C9 a CYP3A4/5 nebo středně silnými nebo silnými inhibitory CYP2C9 během užívání avatrombopagu, je třeba sledovat počet trombocytů a dávku avatrombopagu podle potřeby upravit (viz tabulka 2, tabulka 3 a bod 4.2).
Induktory CYP3A4/5 a CYP2C9
Současné užívání středně silných nebo silných duálních induktorů CYP3A4/5 a CYP2C9 (např. rifampicin, enzalutamid) snižuje expozici avatrombopagu a může vést ke snížení účinku na počet trombocytů. Očekává se, že současné použití avatrombopagu se středně silnými nebo silnými induktory CYP2C9 sníží expozici avatrombopagu.
Chronické onemocnění jater
Neočekává se, že snížení expozice avatrombopagu bude mít v důsledku léčby trvající 5 dní klinicky významný účinek na počet krevních destiček. Úprava dávky se nedoporučuje (viz bod 5.2).
Chronická imunitní trombocytopenie
Při současném použití se středně silným nebo silným duálním induktorem CYP2C9 a CYP3A4/5 je třeba doporučenou zahajovací dávku přípravku Doptelet zvýšit (viz tabulka 4 a bod 4.2). Zvýšení úvodní dávky má být také zváženo u pacientů, kteří dostávají středně silný nebo silný induktor CYP2C9.
U pacientů, kteří zahajují léčbu středně silnými nebo silnými duálními induktory CYP2C9 a CYP3A4/5 nebo středně silnými nebo silnými induktory CYP2C9 během užívání avatrombopagu, je třeba sledovat počet trombocytů a dávku avatrombopagu podle potřeby upravit (viz tabulka 2, tabulka 3 a bod 4.2).
Léčivé přípravky k léčbě ITP
Léčivé přípravky používané v klinických hodnoceních při léčbě ITP v kombinaci s avatrombopagem zahrnovaly kortikosteroidy, danazol, dapson a intravenózně podávaný imunoglobulin (IVIg). Při kombinaci avatrombopagu s jinými léčivými přípravky k léčbě ITP se má sledovat počet trombocytů, aby se jeho hodnota nedostala mimo doporučené rozmezí.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání avatrombopagu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie reprodukční toxicity na zvířatech jsou nedostatečné (viz bod 5.3). Podávání přípravku Doptelet se v těhotenství a u žen v reprodukčním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Nejsou k dispozici žádné údaje o přítomnosti avatrombopagu v mateřském mléce, o jeho účincích na kojené dítě ani účincích na tvorbu mléka. Není známo, zda se avatrombopag nebo jeho metabolity vylučují do lidského mateřského mléka. Avatrombopag byl přítomen v mléce kojících potkanů, viz bod 5.3. Riziko pro kojené děti nelze vyloučit. Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit podávání přípravku Doptelet.
Fertilita
Vliv avatrombopagu na plodnost u člověka nebyl prokázán a riziko nelze vyloučit. Ve studiích na zvířatech neměl avatrombopag žádný účinek na samčí ani samičí plodnost nebo na ranou embryogenezi u potkanů (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Doptelet nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Chronické onemocnění jater
Bezpečnost avatrombopagu byla hodnocena ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích, ADAPT-1 a ADAPT-2, ve kterých byl 430 pacientům s chronickým onemocněním jater a trombocytopenií podáván buď avatrombopag (n = 274) nebo placebo (n = 156) a bylo provedeno jedno hodnocení bezpečnosti po podání dávky.
Chronická imunitní trombocytopenie
Bezpečnost avatrombopagu byla u dospělých pacientů hodnocena ve třech kontrolovaných hodnoceních a jednom nekontrolovaném hodnocení, do kterých bylo zařazeno 161 pacientů s chronickou imunitní trombocytopenií. Souhrnné údaje o bezpečnosti z těchto čtyř hodnocení zahrnují 128 pacientů, kteří byli vystaveni avatrombopagu s průměrnou dobou expozice 29 týdnů.
Bezpečnost avatrombopagu u pediatrických pacientů ve věku ≥ 1 až < 18 let s perzistentní nebo chronickou trombocytopenií byla hodnocena v randomizovaném, placebem kontrolovaném klinickém hodnocení s 12týdenní dvojitě zaslepenou základní fází (Core Phase), po níž následovala volitelná otevřená prodloužená fáze (Extension Phase), v níž byl avatrombopag podáván pacientům po dobu až 2 let. Údaje o bezpečnosti ze základní fáze zahrnují 54 pacientů mediánem doby expozice avatrombopagu 12 týdnů. Celkový bezpečnostní profil u pediatrických pacientů léčených avatrombopagem je srovnatelný s bezpečnostním profilem u dospělých pacientů.
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky jsou klasifikovány podle preferovaných termínů, tříd orgánových systémů a podle frekvence. Frekvence je definována takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit).
Studijní populace s chronickým onemocněním jater
| Třída orgánových systémů (Terminologie MedDRA*) | Časté | Méně časté | Není známo |
| Poruchy krve a lymfatického systému | Anémie | ||
| Poruchy imunitního systému | Hypersenzitivita | ||
| Cévní poruchy | Trombóza portální žíly | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest kosti, myalgie | ||
| Celkové poruchy a reakce v místě aplikace | únava | Pyrexie |
* Slovník medicínské terminologie pro regulační činnosti (MedDRA) verze 19.1.
Studijní populace s chronickou primární imunitní tromobocytopenií
| Třída orgánových systémů | Frekvence | Nežádoucí účinek | ||
| Terminologie MedDRA* | ||||
| Infekce a infestace | Méně časté | Furunkl, septická tromboflebitida, infekce horních cest dýchacích | ||
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Méně časté | Myelofibróza | ||
| Poruchy imunitního systému | Není známo | Hypersenzitivita | ||
| Poruchy krve a lymfatického systému | Časté | Trombocytopenie, anémie, splenomegalie | ||
| Méně časté | Leukocytóza | |||
| Poruchy metabolismu a výživy | Časté | Hyperlipidemie, snížená chuť k jídlu | ||
| Méně časté | Dehydratace, hypertriglyceridemie, zvýšená chuť k jídlu, deficit železa | |||
| Psychiatrické poruchy | Méně časté | Výkyvy nálady | ||
| Třída orgánových systémů | Frekvence | Nežádoucí účinek | ||
| Terminologie MedDRA* | ||||
| Poruchy nervového systému | Velmi časté | Bolest hlavy | ||
| Časté | Závrať, diskomfort v hlavě, migréna, parestezie | |||
| Méně časté | Cévní mozková příhoda, kognitivní porucha, dysgeuzie, hypestezie, senzorická porucha, tranzitorní ischemická ataka | |||
| Poruchy oka | Méně časté | Abnormální pocity v oku, podráždění oka, oční pruritus, otok oka, zvýšená tvorba slz, oční diskomfort, fotofobie, okluze retinální arterie, rozmazané vidění, porucha zraku | ||
| Poruchy ucha a labyrintu | Méně časté | Bolest ucha, hyperakuze | ||
| Srdeční poruchy | Méně časté | Infarkt myokardu | ||
| Cévní poruchy | Časté | Hypertenze | ||
| Méně časté | Hluboká žilní trombóza, trombóza jugulární žíly, vazokonstrikce | |||
| Respirační, hrudní a mediastinální poruchy | Časté | Epistaxe, dyspnoe | ||
| Méně časté | Hemoptýza, nosní kongesce, plicní embolie | |||
| Gastrointestinální poruchy | Časté | Nauzea, průjem, zvracení, bolest horní části břicha, flatulence | ||
| Méně časté | Abdominální diskomfort, abdominální distenze, bolest dolní části břicha, anorektální varixy, zácpa, eruktace, gastroezofageální refluxní choroba, glosodynie, hemoroidy, orální parestezie, zduřelý jazyk, porucha jazyka | |||
| Poruchy jater a žlučových cest | Méně časté | Trombóza portální žíly | ||
| Poruchy kůže a podkožní tkáně | Časté | Vyrážka, akné, petechie, pruritus | ||
| Méně časté | Alopecie, suchá kůže, ekchymóza, hyperhidróza, porucha pigmentace, pruritická vyrážka, krvácení kůže, podráždění kůže | |||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Časté | Artralgie, bolest zad, bolest končetin, myalgie, muskuloskeletální bolest | ||
| Méně časté | Artropatie, diskomfort končetiny, svalové spasmy, svalová slabost, muskuloskeletální bolest hrudníku | |||
| Poruchy ledvin a močových cest | Méně časté | Hematurie | ||
| Poruchy reprodukčního systému a prsu | Méně časté | Menoragie, bolest bradavky | ||
| Celkové poruchy a reakce v místě aplikace | Velmi časté | Únava | ||
| Časté | Astenie | |||
| Méně časté | Hrudní diskomfort, hlad, bolest, periferní otok | |||
| Vyšetření | Časté | Glykemie zvýšená, počet trombocytů zvýšený**, glykemie snížená, krevní triglyceridy zvýšené, laktátdehydrogenáza v krvi zvýšená, počet trombocytů snížený, alaninaminotransferáza zvýšená, gastrin v krvi zvýšený | ||
| Méně časté | Aspartátaminotransferáza zvýšená, krevní tlak zvýšený, nepravidelná srdeční frekvence, jaterní enzymy zvýšené | |||
* Slovník medicínské terminologie pro regulační činnosti (MedDRA) verze 19.1. ** V klinickém hodnocení s pediatrickými pacienty byla trombocytóza hlášena u jednoho pacienta v základní fázi studie a u jednoho pacienta v otevřené prodloužené fázi studie.
Popis vybraných nežádoucích účinků
Tromboembolické příhody
V klinických studiích ADAPT-1 a ADAPT-2 u pacientů s trombocytopenií a chronickým onemocněním jater se vyskytla jedna příhoda trombózy portální žíly v důsledku léčby u pacienta (n = 1/274 pacientů užívajících avatrombopag), která byla hlášena 14 dní po skončení léčby přípravkem Doptelet. Tento nežádoucí účinek byl vyhodnocen jako nezávažný.
Ve čtyřech sdružených klinických hodnoceních u dospělých pacientů s chronickou imunitní trombocytopenií byly tromboembolické příhody pozorovány u 7 % (9/128) pacientů. Jedinou tromboembolickou příhodou, která se vyskytla u více než 1 pacienta, byla cévní mozková příhoda, která se vyskytla u 1,6 % (2/128) pacientů. U pediatrických pacientů s perzistentní nebo chronickou imunitní trombocytopenií, kterým byl podáván avatrombopag, se tromboembolické příhody vyskytly u 1,4 % (1/73) pacientů.
Trombocytopenie po přerušení léčby u pacientů s chronickou imunitní trombocytopenií
Ve 4 sdružených klinických hodnoceních u pacientů s chronickou imunitní trombocytopenií bylo po přerušení léčby pozorováno přechodné snížení počtu trombocytů na hladinu nižší než výchozí hodnota u 8,6 % (11/128) pacientů léčených avatrombopagem.
Hypersenzitivní reakce
Hypersenzitivní reakce zahrnující pruritus, vyrážku nebo otok obličeje a jazyka.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Neexistuje žádné konkrétní antidotum pro předávkování avatrombopagem. Pokud by došlo k předávkování nebo podezření na ně, je třeba podávání přípravku Doptelet ukončit a pečlivě sledovat počet trombocytů, protože avatrombopag zvyšuje počet trombocytů v závislosti na dávce.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antihemoragika, jiná systémová hemostatika, ATC kód: B02BX08
Mechanismus účinku
Avatrombopag je perorálně účinný malomolekulární agonista trombopoetinového receptoru (TPO), který stimuluje proliferaci a diferenciaci megakaryocytů ze zárodečných buněk kostní dřeně, což vede ke zvýšené produkci trombocytů. Avatrombopag si s TPO nekonkuruje ve vazbě na receptor TPO a s TPO má aditivní vliv na tvorbu trombocytů.
Klinická účinnost a bezpečnost
Studie u chronického onemocnění jater
Účinnost a bezpečnost avatrombopagu při léčbě dospělých pacientů s chronickým onemocněním jater a počtem trombocytů ˂ 50 × 109/l, kteří měli podstoupit chirurgický zákrok, byla hodnocena ve 2 identicky navržených multicentrických, randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích fáze 3 (ADAPT-1 a ADAPT-2). V každé studii byli pacienti zařazeni v závislosti na výchozím počtu trombocytů buď do kohorty s nízkým výchozím počtem trombocytů (˂ 40 × 109/l), nebo do kohorty s vysokým výchozím počtem trombocytů (≥ 40 až ˂ 50 × 109/l). Pacienti byli randomizováni v poměru 2:1 buď do skupiny s avatrombopagem nebo do skupiny s placebem.
Pacienti v kohortě s nízkým výchozím počtem trombocytů dostávali 60 mg avatrombopagu nebo odpovídající dávku placeba jednou denně po dobu 5 dní a pacienti v kohortě s vysokým výchozím počtem trombocytů dostávali 40 mg nebo odpovídající dávku placeba jednou denně po dobu 5 dní. U vhodných pacientů byl naplánován chirurgický zákrok (zákroky s nízkým rizikem krvácení, jako je endoskopie a kolonoskopie (60,8 %), se středním rizikem krvácení, jako je biopsie jater a chemoembolizace z důvodu HCC (17,2 %), nebo s vysokým rizikem krvácení, jako jsou stomatologické zákroky a radiofrekvenční ablace (22,1 %) 5 až 8 dní po poslední dávce léčby. Populace pacientů byly v kohortách s nízkým i vysokým výchozím počtem trombocytů podobné a sestávaly z 66 % mužů a 35 % žen, medián věku činil 58 let a zastoupeno bylo 61 % bělochů, 34 % Asiatů a 3 % černochů. Celkem 24,8 % pacientů bylo ≥ 65 let, 4,6 % ≥ 75 let, a pouze 1 pacient (0,2 %) ≥ 85 let. Skóre MELD pacientů se pohybovalo v rozmezí od < 10 (37,5 %), 10 až 14 (46,3 %) a od > 14 do < 24 (16,2 %) a zastoupeni byli pacienti s CTP třídy A (56,4 %), třídy B (38,1 %) a třídy C (5,6 %).
Ve studii ADAPT-1 bylo randomizováno celkem 231 pacientů, a to 149 pacientů do léčebné skupiny s avatrombopagem a 82 pacientů do léčebné skupiny s placebem. V kohortě s nízkým výchozím počtem trombocytů činil průměrný výchozí počet trombocytů ve skupině léčené avatrombopagem 31,1 × 10⁹/l a ve skupině léčené placebem 30,7 × 10⁹/l. V kohortě s vysokým výchozím počtem trombocytů činil průměrný výchozí počet trombocytů ve skupině léčené avatrombopagem 44,3 × 10⁹/l a ve skupině léčené placebem 44,9 × 10⁹/l.
Ve studii ADAPT-2 bylo randomizováno celkem 204 pacientů, a to 128 pacientů do léčebné skupiny s avatrombopagem a 76 pacientů do léčebné skupiny s placebem. V kohortě s nízkým výchozím počtem trombocytů činil průměrný výchozí počet trombocytů ve skupině léčené avatrombopagem 32,7 × 10⁹/l a ve skupině léčené placebem 32,5 × 10⁹/l. V kohortě s vysokým výchozím počtem trombocytů činil průměrný výchozí počet trombocytů ve skupině léčené avatrombopagem 44,3 × 10⁹/l a ve skupině léčené placebem 44,5 × 10⁹/l.
Respondenti byli definováni jako pacienti, u kterých po randomizaci a až 7 dní po plánovaném zákroku nebylo nutné provádět transfuzi trombocytů ani žádný záchranný zákrok z důvodu krvácení. Výsledky jsou uvedeny v tabulce 5.
Tabulka 5: Výsledky účinnosti podle kohort s výchozím počtem trombocytů a léčebných skupin
- ADAPT-1 a ADAPT-2
| Kohorta s nízkým výchozím počtem trombocytů (< 40 × 109/l) | ||||||||
| Kategorie | ADAPT-1 | ADAPT-2 | ||||||
Placebo (n = 48) | Avatrombopag 60 mg (n = 90) | Placebo (n = 43) | Avatrombopag 60 mg (n = 70) | |||||
| Podíl subjektů, u kterých nebyla nutná transfuze trombocytů ani záchranný zákrok z důvodu | ||||||||
| krvácení. | ||||||||
Respondenti 95 % CIa | 23 % (11, 35) | 66 % (56, 75) | 35 % (21, 49) | 69 % (58, 79) | ||||
| Hodnota pb | ˂ 0,0001 | 0,0006 | ||||||
| Podíl subjektů, u nichž počet trombocytů v den zákroku dosáhl hodnoty ≥ 50 × 109/l | ||||||||
Respondenti 95 % CIa | 4 % (0, 10) | 69 % (59, 79) | 7 % (0, 15) | 67 % (56, 78) | ||||
| Hodnota pb | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Změna počtu trombocytů od vstupního vyšetření do dne zákroku | ||||||||
| Průměrná hodnota (SD) × 109/l | 0,8 (6,4) | 32,0 (25,5) | 3,0 (10,0) | 31,3 (24,1) | ||||
| Medián × 109/l | 0,5 | 28,3 | 0,5 | 28,0 | ||||
| Hodnota pc | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Vysoký výchozí počet trombocytů (≥ 40 až < 50 × 109/l) | ||||||||
| Kategorie | ADAPT-1 | ADAPT-2 | ||||||
Placebo (n = 34) | Avatrombopag 40 mg (n = 59) | Placebo (n = 33) | Avatrombopag 40 mg (n = 58) | |||||
| Podíl subjektů, u kterých nebyla nutná transfuze trombocytů ani záchranný zákrok z důvodu | ||||||||
| krvácení. | ||||||||
Respondenti 95 % CIa | 38 % (22, 55) | 88 % (80, 96) | 33 % (17, 49) | 88 % (80, 96) | ||||
| Hodnota pb | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Podíl subjektů, u nichž počet trombocytů v den zákroku dosáhl hodnoty ≥ 50 × 109/l | ||||||||
Respondenti 95 % CIa | 21 % (7, 34) | 88 % (80, 96) | 39 % (23, 56) | 93 % (87, 100) | ||||
| Hodnota pb | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Změna počtu trombocytů od vstupního vyšetření do dne zákroku | ||||||||
| Průměrná hodnota (SD) × 109/l | 1,0 (9,3) | 37,1 (27,4) | 5,9 (14,9) | 44,9 (33,0) | ||||
| Medián × 109/l | 0,0 | 33,0 | 3,3 | 41,3 | ||||
| Hodnota pc | ˂ 0,0001 | ˂ 0,0001 | ||||||
a Oboustranný 95 % interval spolehlivosti na základě normální aproximace. b Cochran-Mantel-Haenszel test. c Wilcoxonův dvouvýběrový test. | ||||||||
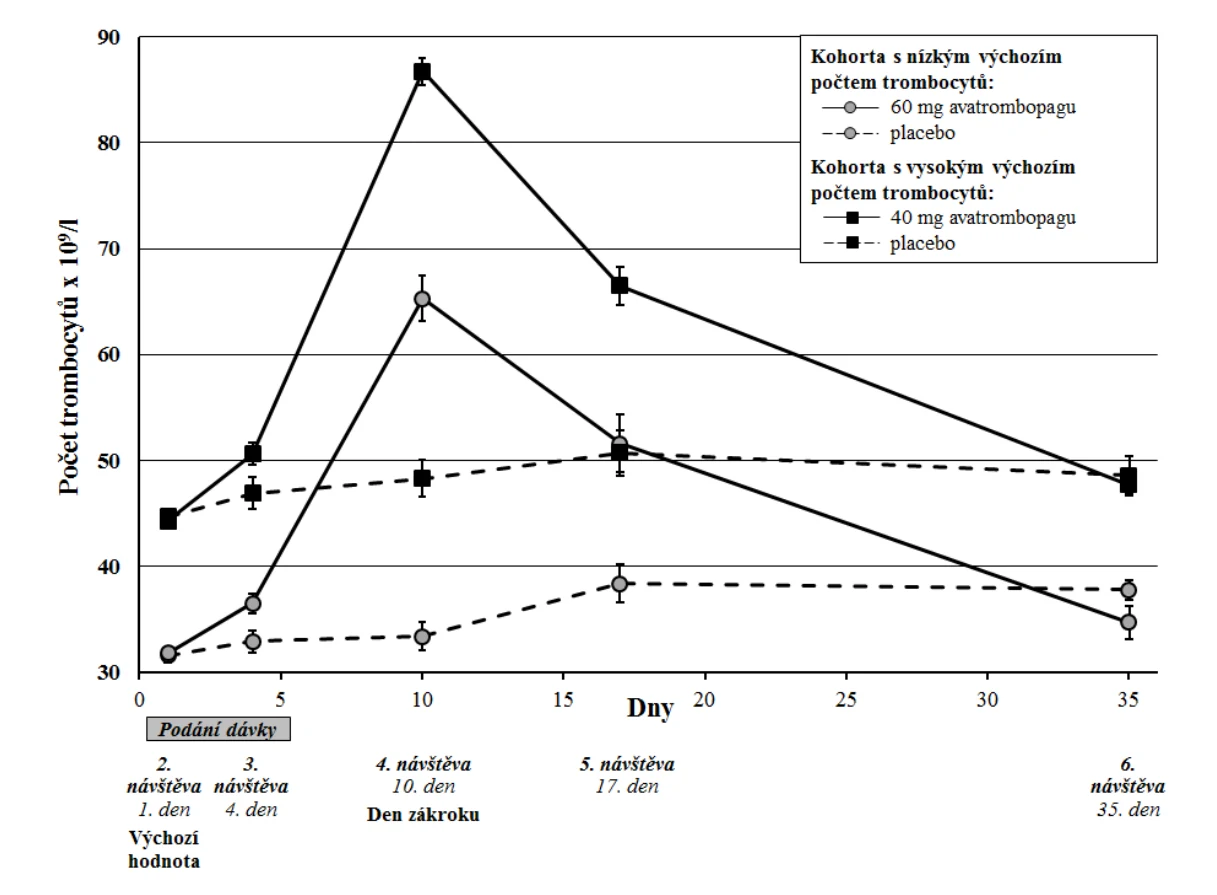
V obou skupinách léčených avatrombopagem bylo pozorováno naměřené zvýšení počtu trombocytů v průběhu času, které začalo 4. den po podání dávky, kulminovalo 10. až 13. den a pak se vrátilo k téměř výchozím hodnotám 35. den (obrázek 1); průměrný počet trombocytů zůstal 17. den (5. návštěva) vyšší nebo roven 50 × 109/l.
Obrázek 1: Průměrný počet trombocytů (+/- směrodatná chyba) podle dnů od zahájení podávání dávky, podle kohort s výchozím počtem trombocytů a podle léčebných skupin - souhrn ze studií ADAPT-1 a ADAPT-2
Účinnost avatrombopagu byla v různých podskupinách studované souhrnné populace fáze 3 (ADAPT-1 a ADAPT-2) podobná. Podíl subjektů, u kterých nebyla nutná transfuze trombocytů ani záchranný zákrok z důvodu krvácení, byl v různých podskupinách podobný.
Studie u chronické imunitní trombocytopenie
Účinnost přípravku Doptelet u dospělých pacientů s chronickou imunitní trombocytopenií byla hodnocena v multicentrickém, randomizovaném, dvojitě zaslepeném, placebem kontrolovaném hodnocení fáze 3 (studie 302). Pacienti dříve podstoupili jednu nebo více předchozích terapií chronické imunitní trombocytopenie a při screeningu a ve výchozím stavu měli průměrný počet trombocytů < 30 × 109/l. Pacienti byli centrálně stratifikováni podle stavu splenektomie, výchozího počtu trombocytů (≤ 15 nebo > 15 × 109/l) a souběžného použití léčivých přípravků k léčbě chronické imunitní trombocytopenie, a poté byli randomizováni (2:1) buď k podávání avatrombopagu nebo placeba po dobu 6 měsíců. Pacienti dostávali zahajovací dávku 20 mg jednou denně, přičemž dávky byly následně titrovány na základě odpovědi trombocytů.
Kromě toho mohli pacienti postupně vysadit současně užívané léčivé přípravky k léčbě ITP a podstoupit záchrannou léčbu podle místních standardů péče. Více než polovina všech pacientů v každé léčebné skupině absolvovala ≥ 3 předchozí kurzy léčby ITP a 29 % pacientů na placebu a 34 % pacientů na avatrombopagu podstoupilo předchozí splenektomii.
Randomizováno bylo čtyřicet devět pacientů, 32 k podávání avatrombopagu a 17 k podávání placeba, s podobným průměrným (SD) výchozím počtem trombocytů ve 2 léčebných skupinách (14,1 [8,6] × 109/l ve skupině s avatrombopagem a 12,7 [7,8] × 109/l ve skupině s placebem). Medián věku byl 44 let, 63 % byly ženy a 94 % byli běloši, 4 % Asiaté a 2 % černoši. Celkem 8,2 % pacientů bylo ve věku ≥ 65 let a žádný pacient nebyl ve věku ≥ 75 let. Medián doby expozice byl 26 týdnů u pacientů léčených avatrombopagem a 6 týdnů u pacientů, jimž bylo podáváno placebo. Primárním parametrem účinnosti v tomto hodnocení byl kumulativní počet týdnů, během nichž byl v průběhu 6 měsíčního léčebného období při absenci záchranné léčby počet trombocytů ≥ 50 × 109/l. Pacienti léčení avatrombopagem si při absenci záchranné léčby udrželi počet trombocytů v hodnotě ≥ 50 × 109/l po delší dobu než ti, kteří dostávali placebo (medián 12,4 [0, 25] vs. 0 [0, 2] týdnů, p < 0,0001) (viz tabulka 6).
Tabulka 6: Kumulativní počet týdnů odpovědi trombocytů – studie 302
| Primární parametr účinnosti | Avatrombopag | Placebo | ||||
| (n = 32) | (n = 17) | |||||
| Kumulativní počet týdnů s odpovědí trombocytů* | ||||||
| Průměr (SD) | 12,0 (8,75) | 0,1 (0,49) | ||||
| Medián | 12,4 | 0,0 | ||||
| Min., max. | 0, 25 | 0, 2 | ||||
| p-hodnota dle Wilcoxonova testu pro dva nezávislé výběry (rank sum test) | < 0,0001 | |||||
| *Kumulativní počet týdnů odpovědi trombocytů je definován jako celkový počet týdnů, ve kterých byl | ||||||
| během 6 měsíců léčby při absenci záchranné léčby počet trombocytů ≥ 50 × 109/l. | ||||||
Kromě toho byl podíl pacientů ve skupině s avatrombopagem s počtem trombocytů ≥ 50 × 109/l v den 8 větší v porovnání se skupinou s placebem (21/32; 66 % vs. 0/17; 0,0 %, v uvedeném pořadí; 95 % CI (47, 86); p < 0,0001). Ačkoli na začátku léčby dostávalo souběžně léčivé přípravky na ITP několik subjektů, k omezení používání souběžně podávaných léčivých přípravků na ITP došlo u většího podílu pacientů ve skupině s avatrombopagem než ve skupině s placebem (5/15; 33 % vs. 0/7; 0,0 %, 95 % CI (12, 62); p = 0,1348).
Studie u pediatrických pacientů s perzistentní nebo chronickou imunitní trombocytopenií
Účinnost přípravku Doptelet byla hodnocena u pediatrických pacientů ve věku ≥ 1 až < 18 let s perzistentní nebo chronickou imunitní trombocytopenií v randomizovaném, dvojitě zaslepeném, placebem kontrolovaném klinickém hodnocení. Po 12týdenní randomizované fázi léčby (základní fázi) následovala volitelná prodloužená fáze, v níž byl všem pacientů podáván avatrombopag.
Pacienti museli mít stanovenou diagnózu primární ITP po dobu ≥ 6 měsíců a vykazovat nedostatečnou odpověď alespoň na jeden předchozí způsob léčby. Do studie bylo zařazeno 75 pacientů, kteří byli randomizováni k podávání avatrombopagu : placeba v poměru 3 : 1, a to ve 3 věkových kohortách: věk ≥ 12 až < 18 let (n = 29), věk ≥ 6 až < 12 let (n = 28) a věk ≥ 1 až < 6 let (n = 18).
Primárním cílovým parametrem byla trvalá odpověď trombocytů definována jako podíl pacientů, kteří dosáhli alespoň 6 z 8 týdenních hodnot počtu trombocytů ≥ 50 × 109/l během posledních 8 týdnů z celkového 12týdenního období léčby základní fáze studie, a to bez použití záchranné medikace.
Alternativním primárním cílovým parametrem (analyzovaným jako sekundární cílový parametr) byla odpověď trombocytů definovaná jako podíl subjektů, které v základní fázi dosáhly alespoň 2 po sobě následujících hodnot počtu trombocytů ≥ 50 × 109/l, bez použití záchranné medikace.
Tabulka 7: Trvalá odpověď trombocytů a odpověď trombocytů – klinické hodnocení fáze 3 u pediatrických pacientů s perzistentní nebo chronickou ITP
| Cílový parametr | Avatrombopag (n = 54) | Placebo (n = 21) | ||||||
| Trvající odpověď trombocytů, n % (primární) | ||||||||
| Ano | 15 (27,8) | 0 | ||||||
| Ne | 39 (72,2) | 21 (100,0) | ||||||
| Rozdíl podílů (avatrombopag – placebo) (95 % CI) | 27,8 (15,8; 39,7) | |||||||
| Hodnota p dle Cochranova-Mantelova-Haenszelova testu (avatrombopag vs. placebo) | p = 0,0077a | |||||||
| Odpověď trombocytů, n % (alternativní primární) | ||||||||
| Ano | 44 (81,5) | 0 | ||||||
| Ne | 10 (18,5) | 21 (100,0) | ||||||
| Rozdíl podílů (avatrombopag – placebo) (95 % CI) | 81,5 (71,1; 91,8) | |||||||
| Hodnota p dle Cochranova-Mantelova-Haenszelova testu (avatrombopag vs. placebo) | p < 0,0001a | |||||||
a Označuje hodnotu p stanovenou Fisherovým exaktním testem, který byl použit místo Cochranova-Mantelova-Haenszelova testu kvůli nízkému počtu respondentů ve stratu.
Poznámka: Cochranův-Mantelův-Haenszelův test je upraven s ohledem na věkovou kohortu a výchozí hodnotu počtu trombocytů.
Podíl subjektů, u nichž byla nutná záchranná léčba, byl výrazně nižší (p = 0,0008) ve skupině s avatrombopagem (7,4 %) než ve skupině s placebem (42,9 %).
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Doptelet u všech podskupin pediatrické populace s trombocytopenií jako sekundárním projevem onemocnění jater (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Profily plazmové koncentrace v čase po perorálním podání avatrombopagu se vyznačovaly krátkým zpožděním (0,5 – 0,75 hodin) s maximální expozicí 6 – 8 hodin po podání dávky. Ve farmakokinetické studii s více dávkami u zdravých dobrovolníků bylo dosaženo ustáleného stavu 5. den po zahájení podávání dávky. U zdravých subjektů byly provedeny otevřené randomizované zkřížené opakované klinické studie, které hodnotily účinky jídla s vysokým a nízkým obsahem tuku na biologickou dostupnost a farmakokinetickou variabilitu avatrombopagu. Podávání s kterýmkoli z těchto typů jídla nemělo žádné klinicky významné účinky na rychlost (Cmax) nebo míru (AUC) expozice avatrombopagu. Avšak při podávání s jídlem došlo k výraznému snížení (přibližně o 50 %) interindividuální i intraindividuální variability AUC a Cmax avatrombopagu (viz body 4.2 a 4.5).
Interakce s jídlem
Současné podávání avatrombopagu jak s jídlem s vysokým obsahem tuku, tak s jídlem s nízkým obsahem tuku nevedlo ke klinicky významným změnám rychlosti nebo míry absorpce avatrombopagu. Avšak podávání avatrombopagu jak s jídlem s vysokým obsahem tuku, tak s jídlem s nízkým obsahem tuku snížilo interindividuální i intraindividuální farmakokinetickou variabilitu avatrombopagu asi o 50 %. Proto se doporučuje podávat avatrombopag s jídlem (viz bod 4.2).
Distribuce
Ze studií in vitro vyplývá, že avatrombopag se silně váže na proteiny lidské plazmy (> 96 %). Zdánlivý distribuční objem avatrombopagu u pacientů s trombocytopenií a chronickým onemocněním jater na základě populační farmakokinetické analýzy je přibližně 180 l a zdánlivý distribuční objem u pacientů s chronickou imunitní trombocytopenií je zhruba 235 l, což svědčí o rozsáhlé distribuci avatrombopagu.
Biotransformace
Oxidační metabolismus avatrombopagu je zprostředkován hlavně CYP2C9 a CYP3A4. Avatrombopag je substrátem transportu zprostředkovaného P-glykoproteinem (P-gp), avšak při současném podávání se silným inhibitorem P-gp se žádné klinicky významné rozdíly ve zvýšených počtech trombocytů nepředpokládají. Na základě studií in vitro se neočekává, že by některé jiné transportní proteiny (OATP1B1, OATP1B3, OCT2, OAT1 a OAT3) hrály významnou roli v dispozici avatrombopagu.
Tabulka 8: Lékové interakce: Změny ve farmakokinetice avatrombopagu v přítomnosti současně podávaného léčivého přípravku
| Současně podávaný léčivý přípravek* | Geometrický průměr [90 % CI] FK avatrombopagu s/bez současně podávaného léku (žádný účinek = 1,00) | |
| AUC0-inf | Cmax | |
| Silný inhibitor CYP3A | ||
| itrakonazol | 1,37 (1,10, 1,72) | 1,07 (0,86, 1,35) |
| Středně silný inhibitor CYP3A a CYP2C9 | ||
| Flukonazol | 2,16 (1,71, 2,72) | 1,17 (0,96, 1,42) |
| Středně silný induktor CYP2C9 a silný induktor CYP3A | ||
| Rifampicin | 0,57 (0,47, 0,62) | 1,04 (0,88, 1,23) |
| Inhibitor P-gp | ||
| Cyklosporin | 0,83 (0,65, 1,04) | 0,66 (0,54, 0,82) |
| Inhibitor P-gp a středně silný inhibitor CYP3A | ||
| Verapamil | 1,61 (1,21, 2,15) | 1,26 (0,96, 1,66) |
* v ustáleném stavu, s výjimkou cyklosporinu, který byl podáván jako jedna dávka
Účinek avatrombopagu
Avatrombopag neinhibuje CYP1A, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 nebo CYP3A, neindukuje CYP1A, CYP2B6, CYP2C a CYP3A a slabě indukuje CYP2C8 a CYP2C9 in vitro.
Avatrombopag inhibuje organický aniontový transportér (OAT) 1 a 3 a protein rezistence karcinomu prsu (BCRP), ale nikoli transportní polypeptid organických aniontů (OATP) 1B1 a 1B3 a organický kationtový transportér (OCT) 2 in vitro.
Účinek transportních proteinů
Avatrombopag je substrátem transportu zprostředkovaného P-glykoproteinem (P-gp) (viz tabulka 8). Avatrombopag není substrátem OATP1B1, OATP1B3, OCT2, OAT1 a OAT3.
Eliminace
Hlavní cestou vylučování avatrombopagu je stolice. Po podání jedné 20 mg dávky avatrombopagu14C zdravým dobrovolníkům mužského pohlaví bylo 88 % dávky zjištěno ve stolici a 6 % v moči. Z 88 % látky ve stolici související s léčivem bylo 77 % identifikováno jako původní léčivo (34 %) a jako 4-hydroxy metabolit (44 %). V plazmě žádné metabolity avatrombopagu zjištěny nebyly.
Průměrný plazmatický eliminační poločas (% CV) avatrombopagu činí přibližně 19 hodin (19 %). Průměrná (% CV) clearance avatrombopagu se odhaduje na 6,9 l/h (29 %).
Linearita
U avatrombopagu byla prokázána farmakokinetika závislá na dávce po podání jednorázové dávky od 10 mg (0,5násobek nejnižší schválené dávky) do 80 mg (1,3násobek nejvyšší doporučené dávky).
Zvláštní populace pacientů
Starší pacienti
Z populační farmakokinetické analýzy plazmatických koncentrací avatrombopagu z klinických hodnocení u zdravých subjektů a pacientů s trombocytopenií způsobenou chronickým onemocněním jater nebo u zdravých subjektů a pacientů s ITP, která zahrnovala 11 % (84/787) a 4 % (24/577) populace studií ≥ 65 let (v uvedeném pořadí), vyplývá, že expozice avatrombopagu nejsou ovlivněny věkem (viz bod 4.2).
Rasové nebo etnické skupiny
Z populační farmakokinetické analýzy plazmatických koncentrací avatrombopagu z klinických hodnocení u zdravých subjektů, pacientů s trombocytopenií způsobenou chronickým onemocněním jater a pacientů s ITP vyplývá, že expozice avatrombopagu byly u všech studovaných ras podobné.
Porucha funkce ledvin
Ve studiích u lidí bylo prokázáno, že vylučování ledvinami není hlavní cestou eliminace ani nezměněného avatrombopagu, ani jeho metabolitů. Na základě známého metabolického profilu avatrombopagu a skutečnosti, že pouze 6 % dávky se vylučuje močí, se má za to, že pravděpodobnost účinků poruchy funkce ledvin na farmakokinetiku avatrombopagu je velmi nízká (viz body 4.2 a 4.8). Populační farmakokinetická analýza avatrombopagu u zdravých subjektů a subjektů s trombocytopenií způsobenou chronickým onemocněním jater ukázala podobné expozice u zdravých subjektů a subjektů s lehkou nebo středně těžkou poruchou funkce ledvin (CrCl ≥ 30 ml/min, podle Cockcroft-Gaultova vzorce).
Farmakokinetika a farmakodynamika avatrombopagu nebyly zkoumány u pacientů s těžkou poruchou funkce ledvin (CrCl < 30 ml/min, podle Cockcroft-Gaultova vzorce), včetně pacientů vyžadujících hemodialýzu.
Porucha funkce jater
Populační farmakokinetická analýza hodnotila plazmatické expozice avatrombopagu u pacientů s lehkou až středně těžkou poruchou funkce jater podle klasifikace Modelu pro konečné stádium onemocnění jater (MELD) a klasifikace Child-Turcotte-Pugh. Mezi pacienty hodnocenými podle klasifikace Child-Turcotte-Pugh (rozmezí = 5 až 12) nebo MELD (rozmezí = 4 až 23) a zdravými subjekty nebyl pozorován žádný klinicky významný rozdíl v expozicích avatrombopagu. Plazmatické expozice avatrombopagu v pivotních studiích fáze 3 byly srovnatelné u pacientů s chronickým onemocněním jater jako sekundárním projevem virové hepatitidy (n = 242), nealkoholické steatohepatitidy (n = 45) a poškození jater alkoholem (n = 49) a také srovnatelné s plazmatickými expozicemi u zdravých subjektů (n = 391). Vzhledem k omezenému množství dostupných údajů je třeba pacientům s onemocněním třídy C podle Child‑Pugha podávat avatrombopag pouze tehdy, pokud očekávaný přínos převáží očekávaná rizika.
5.3 Předklinické údaje vztahující se k bezpečnosti
Avatrombopag nestimuluje tvorbu trombocytů u myší, potkanů, opic ani psů z důvodu specifičnosti jedinečného receptoru TPO. Proto údaje z těchto studií u zvířat nepředstavují dokonalý model potenciálních nežádoucích účinků souvisejících se zvýšením počtu trombocytů způsobeným avatrombopagem u člověka.
Účinky v neklinických hodnoceních byly pozorovány pouze po expozicích dostatečně převyšujících maximální expozici u člověka, což svědčí o malém významu při klinickém použití. Primární toxicita avatrombopagu v pivotních studiích po opakovaných dávkách byla zjištěna v žaludku při vysokých dávkách s přiměřenou bezpečnostní rezervou v porovnání s expozicemi při maximální doporučené dávce u člověka, tyto účinky byly reverzibilní i ve studiích chronické toxicity.
Karcinogeneze
Ve dvouletých studiích karcinogenity u myší a potkanů se při vysokých dávkách vyskytovaly v žaludku karcinomy žaludku (karcinoidy) z neuroendokrinních buněk (buňky podobné enterochromafinním buňkám, ECL buňky). Žaludeční karcinoidy byly považovány za důsledek dlouhotrvající hypergastrinémie pozorované ve studiích toxicity. Obecně se má ta to, že žaludeční karcinoidy související s dlouhotrvající hypergastrinémií u hlodavců představují nízké riziko nebo význam pro člověka.
Avatrombopag nebyl mutagenní v (AMESOVĚ) testu bakteriální reverzní mutace in vitro a nebyl klastogenní v testu chromozomových aberací v lidských lymfocytech in vitro ani v analýze mikrojader kostní dřeně potkanů in vivo.
Toxikologie a/nebo farmakologie u zvířat
Ve čtyřtýdenních nebo delších studiích toxicity po opakovaných dávkách byly pozorovány žaludečních léze související s léčbou u myší, potkanů a u makaka jávského. U těchto druhů byl avatrombopag spojován s histopatologickými změnami sliznice fundu žláznatého žaludku vyznačujícími se degenerací glandulárního epitelu se snížením počtu zralých parietálních buněk. Tento účinek nebyl spojován se zánětlivou odezvou ani nebyl důkazem eroze nebo tvorby vředů. Závažnost žaludečních lézí byla závislá na dávce a délce podávání avatrombopagu a léze vykazovaly jasnou tendenci k reverzibilitě během období zotavení. Expozice (AUC) při dávkách, které nevykazovaly žádné žaludeční léze, byly u všech druhů 3- až 33krát vyšší než expozice u člověka při maximální dávce doporučené pro člověka (MRHD).
Reprodukční a vývojová toxicita
Avatrombopag neměl vliv na fertilitu ani časný embryonální vývoj u potkaních samců při expozicích 22krát vyšších nebo u potkaních samic při expozicích 114krát vyšších než hodnota AUC pozorovaná u pacientů při doporučené dávce 60 mg jednou denně.
Vylučování do mléka
Po perorálním podání radioaktivně značeného avatrombopagu byl avatrombopag přítomen v mléce kojících potkanů. Farmakokinetické parametry avatrombopagu v mléce byly podobné parametrům v plazmě s poměrem expozice radioaktivity související s avatrombopagem (mléko:plazma) 0,94.
Studie u juvenilních zvířat
V 10týdenní toxikologické studii u juvenilních potkanů byl avatrombopag podáván v dávkách v rozmezí od 20 do 300 mg/kg/den. Při dávkách až 300 mg/kg/den nebyla zaznamenána žádná mortalita nebo klinické projevy související s hodnoceným přípravkem. V žaludku docházelo při dávkách 100 a 300 mg/kg/den k degeneraci závislé na dávce, regenerační hyperplazii a atrofii žlázového epitelu; expozice dávce 100 mg/kg/den u samců potkanů byla 14krát vyšší než hodnota AUC u pacientů při maximální doporučené dávce 60 mg jednou denně. U juvenilních samců potkanů nepůsobil avatrombopag žaludeční změny při expozicích odpovídajících 7násobku hodnoty AUC pozorované u pacientů při maximální doporučené dávce 60 mg jednou denně. V ledvinách samic byla při dávce 300 mg/kg/den pozorována také zvýšená incidence základní fokální mineralizace (expozice samic potkanů byla 50krát vyšší než expozice člověka vycházející z hodnoty AUC při denní dávce 60 mg).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Monohydrát laktózy
Mikrokrystalická celulóza (E460(i))
Krospovidon typ B (E1202)
Koloidní bezvodý oxid křemičitý (E551)
Magnesium-stearát (E470b)
Potahová vrstva tablety
Polyvinylalkohol (E1203)
Mastek (E553b)
Makrogol 3350 (E1521)
Oxid titaničitý (E171)
Žlutý oxid železitý (E172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
5 let.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Blistr (hliníkový film laminovaný polyamidem a polyvinylchloridem s protlačovací hliníkovou a polyethylentereftalátovou fólií) obsahující buď 10 nebo 15 potahovaných tablet. Jedna krabička obsahuje jeden blistr s 10 nebo 15 potahovanými tabletami nebo dva blistry s 15 potahovanými tabletami.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Švédsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/19/1373/001
EU/1/19/1373/002
EU/1/19/1373/003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 20. června 2019
Datum posledního prodloužení registrace: 09. února 2024
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.