


Souhrn údajů o přípravku (SPC) - CONSTELLA
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
Constella 290 mikrogramů tvrdé tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna tobolka obsahuje 290 mikrogramů linaklotidu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Tvrdá tobolka.
Neprůhledná tobolka bílé až bělavo-oranžové barvy (18 mm x 6,35 mm), označená údajem „290“ šedou barvou.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Constella je indikován k symptomatické léčbě středně těžké až těžké formy syndromu dráždivého tračníku spojeného se zácpou (IBS-C, irritable bowel syndrome with constipation) u dospělých pacientů.
4.2 Dávkování a způsob podání
Dávkování
Doporučená dávka je jedna tobolka (290 mikrogramů) jednou denně.
Lékař má pravidelně hodnotit nutnost pokračování léčby. Účinnost linaklotidu byla stanovena ve dvojitě zaslepených placebem kontrolovaných studiích trvajících až šest měsíců. Pokud se u pacienta po 4 týdnech léčby neprojeví zlepšení příznaků, je nutno jej znovu vyšetřit a posoudit přínos a rizika pokračující léčby.
Zvláštní populace
Pacienti s poruchou funkce jater nebo ledvin
U pacientů s poruchou funkce jater nebo ledvin není zapotřebí žádná úprava dávky (viz bod 5.2).
Starší pacienti
Ačkoli u starších pacientů není zapotřebí žádná úprava dávky, léčbu je třeba pečlivě monitorovat a pravidelně přehodnocovat (viz bod 4.4).
Pediatrická populace
Bezpečnost a účinnost přípravku Constella u dětí mladších než 18 let nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Constella se nemá používat u dětí a dospívajících (viz bod 5.1).
Způsob podání
Perorální podání. Tobolka se má užívat nejméně 30 minut před jídlem (viz bod 4.5).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Pacienti s potvrzenou nebo suspektní mechanickou obstrukcí zažívacího traktu.
4.4 Zvláštní upozornění a opatření pro použití
Přípravek Constella se smí použít pouze po vyloučení organického onemocnění a po stanovení diagnózy středně těžké až těžké formy IBS-C (viz bod 5.1).
Pacienti mají vzít na vědomí, že se během léčby může vyskytnout průjem a/nebo krvácení z dolní části trávicího traktu. Mají být poučeni, aby v případě výskytu závažného nebo déletrvajícího průjmu či krvácení z dolní části trávicího traktu informovali svého lékaře (viz bod 4.8). Vyskytne-li se závažný nebo déletrvající (např. déle než 1 týden) průjem, pacient má vyhledat lékařskou pomoc a je třeba zvážit dočasné vysazení linaklotidu, dokud průjem neustoupí. Zvláštní opatrnost je potřebná u pacientů náchylných k poruchám vodní či elektrolytové rovnováhy (např. u starších pacientů, pacientů s kardiovaskulárním (KV) onemocněním, s diabetem nebo s hypertenzí); je třeba zvážit kontroly elektrolytů.
Byly hlášeny případy perforace střeva po použití linaklotidu u pacientů se stavy, které mohou souviset s lokalizovaným nebo difúzním ztenčením střevní stěny. Pacienti mají být poučeni, aby okamžitě vyhledali lékařskou pomoc v případě závažné, přetrvávající nebo zhoršující se bolesti břicha; pokud se tyto příznaky objeví, léčba linaklotidem má být ukončena.
Linaklotid nebyl hodnocen u pacientů s chronickým zánětlivým onemocněním střevního traktu, jako je Crohnova choroba a ulcerózní kolitida; proto se použití přípravku Constella u těchto pacientů nedoporučuje.
Starší pacienti
U starších pacientů jsou k dispozici pouze omezené údaje (viz bod 5.1). Vzhledem k vyššímu riziku průjmu, sledovanému v klinických hodnoceních (viz bod 4.8), je nutno těmto pacientům věnovat zvýšenou pozornost a pečlivě a pravidelně vyhodnocovat poměr přínosů a rizik léčby.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí. Linaklotid je vzácně detekovatelný v plazmě po podání doporučených klinických dávek a studie in vitro prokázaly, že linaklotid není ani substrát, ani inhibitor či induktor enzymatického systému cytochromu P450 a neinteraguje s řadou obvyklých efluxních transportérů a přenašečových proteinů (viz bod 5.2).
Klinické hodnocení interakce léčivého přípravku s jídlem u zdravých subjektů ukázalo, že linaklotid v terapeutických dávkách není detekovatelný v plazmě po jídle ani nalačno. Při podávání přípravku Constella po jídle došlo k tvorbě častější a řidší stolice a také k více nežádoucím příhodám v zažívacím traktu v porovnání s podáváním nalačno (viz bod 5.1). Tobolka se má užívat 30 minut před jídlem (viz bod 4.2).
Při současné léčbě inhibitory protonové pumpy, laxativy nebo NSAID se může zvýšit riziko vzniku průjmu. Při současném podávání přípravku Constella s takovými léčivy je nutné dbát opatrnosti.
Při závažném nebo déletrvajícím průjmu může být ovlivněna absorpce jiných perorálních léčivých přípravků. Může být snížena účinnost perorální antikoncepce; doporučuje se používat doplňkové metody antikoncepce k prevenci možného selhání perorální antikoncepce (viz informace k předepisování perorální antikoncepce). Je nutno postupovat opatrně při předepisování léčivých přípravků s úzkým terapeutickým indexem, absorbovaných ve střevě, například levothyroxinu, protože jejich účinnost může být snížená.
4.6 Fertilita, těhotenství a kojení
Těhotenství
O použití linaklotidu u těhotných žen jsou k dispozici omezené údaje. Studie reprodukční toxicity na zvířatech nenaznačují přímé nebo nepřímé škodlivé účinky (viz bod 5.3). Podávání přípravku Constella v těhotenství se z preventivních důvodů nedoporučuje.
Kojení
Constella se po perorálním podání absorbuje minimálně. Ve studii laktace, zaměřené pouze na mléko, se sedmi kojícími ženami, které již terapeuticky užívaly linaklotid, nebyl v mléce detekován ani linaklotid ani jeho aktivní metabolit. Proto se neočekává, že by kojení vedlo k expozici dítěte linaklotidu, a Constella se může používat během kojení.
Účinky linaklotidu nebo jeho metabolitu na produkci mléka u kojících žen nebyly studovány.
Fertilita
Studie na zvířatech ukazují, že přípravek nemá žádný vliv na mužskou ani ženskou fertilitu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Constella nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Linaklotid byl podáván perorálně 1 166 pacientům s IBS-C v kontrolovaných klinických studiích. 892 z těchto pacientů dostávalo linaklotid v doporučené dávce 290 mikrogramů denně. Celková expozice v klinickém vývojovém plánu překročila 1 500 pacientoroků. Nejčastěji hlášeným nežádoucím účinkem spojeným s léčbou přípravkem Constella byl průjem, většinou mírné až střední intenzity, který se vyskytoval u méně než 20 % pacientů. Ve vzácných a závažnějších případech může – sekundárně – vést k výskytu dehydratace, hypokalémie, snížení hladiny bikarbonátu v krvi, závratí a ortostatické hypotenze.
Další časté nežádoucí účinky (> 1 %) byly bolest břicha, distenze břicha a plynatost.
Souhrn nežádoucích účinků v tabulce
V klinických studiích a v postmarketingovém období byly při doporučeném dávkování 290 mikrogramů denně hlášeny následující nežádoucí účinky (tabulka 1), a to s následující frekvencí: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit).
Tabulka 1 Nežádoucí účinky hlášené v klinických studiích a z postmarketingového období při doporučeném dávkování 290 mikrogramů denně
Třídy orgánových systémů podle MedDRA | Velmi časté | Časté | Méně časté | Vzácné | Není známo |
| Infekce a infestace | Virová gastroenteritida | ||||
| Poruchy imunitního systému | Anafylaktická reakce | ||||
Poruchy metabolismu a výživy | Hypokalémie Dehydratace Snížená chuť k jídlu | ||||
| Poruchy nervového systému | Závrať | ||||
| Cévní poruchy | Ortostatická hypotenze | ||||
| Gastrointestinální poruchy | Průjem | Bolest břicha Plynatost Distenze břicha | Fekální inkontinence Nutkání na stolici Krvácení z dolní části trávicího traktu včetně hemoroidálního krvácení a rektálního krvácení Nauzea Zvracení | Gastrointestináln perforace | í |
| Poruchy kůže a podkožní tkáně | Kopřivka | Vyrážka | |||
| Vyšetření | Snížení hladiny bikarbonátu v krvi |
Popis vybraných nežádoucích účinků
Průjem, který je nejčastějším nežádoucím účinkem přípravku, odpovídá farmakologickému účinku léčivé látky. V klinických studiích měla 2 % léčených pacientů silný průjem a 5 % pacientů přerušilo léčbu kvůli průjmu.
Většina hlášených případů průjmu byla mírné (43 %) až střední (47 %) intenzity; 2 % léčených pacientů měla silný průjem. Přibližně polovina epizod průjmu začala v prvním týdnu léčby. Přibližně u jedné třetiny pacientů průjem ustoupil během sedmi dnů, u 80 pacientů (50 %) však průjem trval déle než 28 dnů (což představovalo 9,9 % všech pacientů léčených linaklotidem). V klinických studiích přerušilo léčbu kvůli průjmu pět procent pacientů. U pacientů, u kterých bylo nutno kvůli průjmu přerušit léčbu, průjem ustoupil za několik dnů po přerušení léčby.
U starších pacientů (> 65 let), hypertoniků a diabetiků byla vyšší četnost hlášení případů průjmu v porovnání s celkovou populací IBS-C zařazenou do klinických hodnocení.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Při předávkování se mohou objevit příznaky vyplývající ze zesílení známých farmakodynamických účinků léčivého přípravku, zejména průjem. Ve studii se zdravými dobrovolníky, kterým byla podána jedna dávka 2 897 mikrogramů (až 10násobek doporučené terapeutické dávky), odpovídal bezpečnostní profil subjektů bezpečnostnímu profilu u celkové populace, přičemž průjem byl nejčastěji hlášeným nežádoucím účinkem.
Při případném předávkování má být pacient léčen symptomaticky a podle potřeby s použitím podpůrných opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: léky proti zácpě, jiné léky proti zácpě, ATC kód: A06AX04
Mechanismus účinku
Linaklotid je agonista receptoru guanylátcyklázy (GC-C) s viscerálním analgetickým účinkem a sekretorickým účinkem.
Linaklotid je syntetický peptid tvořený 14 aminokyselinami, který je strukturálně příbuzný se skupinou endogenních guanylin peptidů. Linaklotid i jeho aktivní metabolit se vážou na receptor GCC na luminálním povrchu střevního epitelu. Je prokázáno, že linaklotid svým působením na GC-C snižuje viscerální bolest a zvyšuje pasáž zažívacím traktem na zvířecích modelech a zvyšuje pasáž tračníkem u člověka. V důsledku aktivace GC-C se zvyšují koncentrace cyklického guanosinmonofosfátu (cGMP), a to extracelulárně i intracelulárně. Extracelulární cGMP snižuje aktivitu nervových vláken vedoucích bolest, což má za následek snížení viscerální bolesti na zvířecích modelech. Intracelulární cGMP způsobuje sekreci chloridů a bikarbonátů do střevního lumen, a to aktivací transmembránového regulátoru vodivosti cystické fibrózy (cystic fibrosis transmembrane conductance regulator, CFTR), což vede ke zvýšení množství tekutin ve střevě a ke zrychlení střevní pasáže.
Farmakodynamické účinky
Ve studii zkřížených interakcí s jídlem byl přípravek Constella podáván 18 zdravým subjektům v dávce 290 mikrogramů po dobu 7 dnů, a to jak nalačno, tak po jídle. Při podání přípravku Constella ihned po vysokotučné snídani docházelo k tvorbě častější a řidší stolice a také k více nežádoucím příhodám v zažívacím traktu v porovnání s podáním nalačno.
Klinická účinnost a bezpečnost
Účinnost linaklotidu byla stanovena ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných klinických studiích fáze 3 u pacientů s IBS-C. V jedné klinické studii (studii 1) bylo 804 pacientů léčeno přípravkem Constella v dávce 290 mikrogramů nebo placebem jednou denně po dobu 26 týdnů. Ve druhé studii (studii 2) bylo 800 pacientů léčeno po dobu 12 týdnů a poté byla provedena další randomizace k následné léčbě trvající 4 týdny. Během 2týdenní vstupní fáze před léčbou měli pacienti průměrné skóre bolesti břicha 5,6 (na stupnici 0-10) s 2,2 % dnů bez bolesti břicha, se středním skóre nadýmání 6,6 (na stupnici 0-10) a s průměrným počtem 1,8 spontánních stolic (spontaneous bowel movements, SBM) za týden.
Charakteristika populace pacientů zařazených do klinických hodnocení fáze 3 byla následující: střední věk 43,9 let [rozmezí 18-87 let, přičemž 5,3 % bylo starších 65 let]; 90,1 % žen. Všichni pacienti splňovali kritéria Rome II pro IBS-C a požadavek hlášení skóre bolesti břicha ≥ 3 na číselné hodnotící stupnici 0-10 bodů (kritéria odpovídají populaci se středně těžkou až těžkou formou IBS), < 3 úplné spontánní stolice a ≤ 5 SBM za týden během 2týdenní vstupní fáze.
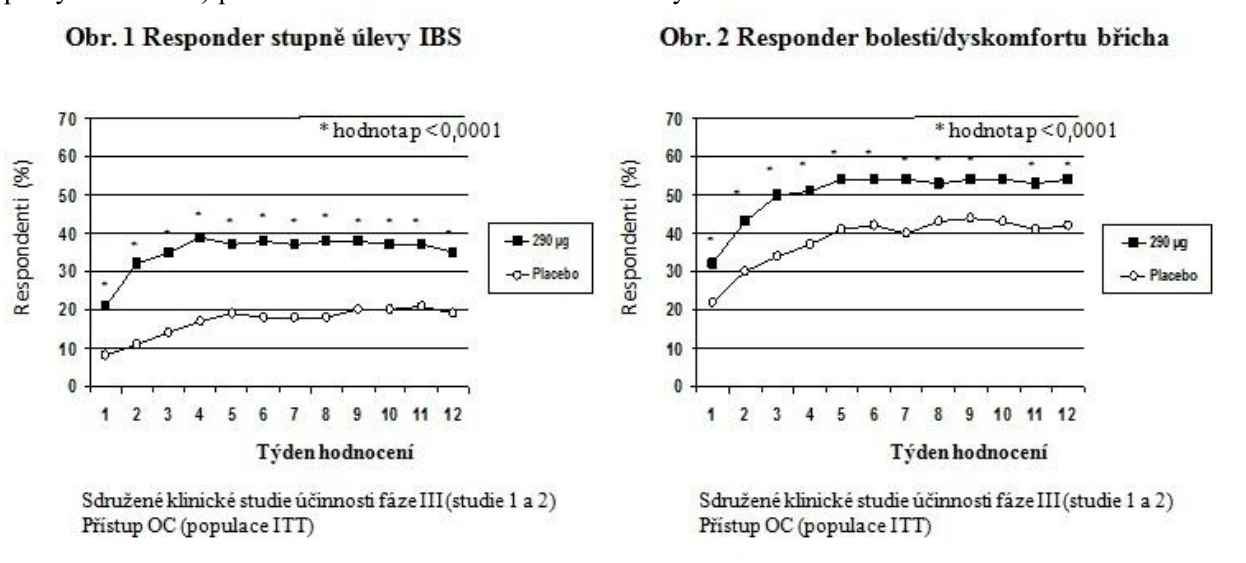
Ko-primární cílové parametry v obou klinických studiích zahrnovaly počet pacientů, u kterých došlo ke značné nebo úplné úlevě po dobu nejméně 50 % trvání léčby (tzv. responder stupně úlevy IBS) a dále pak počet pacientů, u kterých došlo ke zlepšení o 30 % nebo více po dobu nejméně 50 % trvání léčby (tzv. responder bolesti břicha/břišního diskomfortu). Oba tyto ko-primární cílové parametry byly vyhodnoceny po 12 týdnech léčby.
Ve studii 1 se podle dat shromážděných za 12 týdnů projevila u 39 % pacientů léčených linaklotidem (v porovnání s 17 % pacientů léčených placebem) odpověď v oblasti stupeň úlevy IBS (p < 0,0001) a u 54 % pacientů léčených linaklotidem (v porovnání s 39 % pacientů léčených placebem) se projevila odpověď v oblasti bolest břicha/břišní diskomfort (p < 0,0001). Ve studii 2 se u 37 % pacientů léčených linaklotidem (v porovnání s 19 % pacientů léčených placebem) projevila odpověď v oblasti stupeň úlevy IBS (p < 0,0001) a u 55 % pacientů léčených linaklotidem (v porovnání s 42 % pacientů léčených placebem) se projevila odpověď v oblasti bolest břicha/břišní diskomfort (p = 0,0002).
Ve studii 1 se podle dat shromážděných za 26 týdnů projevila u 37 % pacientů léčených linaklotidem (v porovnání s 17 % pacientů léčených placebem) odpověď v oblasti stupeň úlevy IBS (p < 0,0001) a u 54 % pacientů léčených linaklotidem (v porovnání s 36 % pacientů léčených placebem) se projevila odpověď v oblasti bolest břicha/břišní diskomfort (p < 0,0001).
V obou studiích bylo toto zlepšení pozorováno v průběhu 1. týdne a zůstalo zachováno po celou dobu léčby (obrázky 1 a 2). Ukázalo se, že u linaklotidu nedochází k tzv. rebound efektu (zhoršení příznaků po vysazení léku) po ukončení 3měsíční kontinuální léčby.
Ostatní známky a příznaky IBS-C včetně nadýmání, frekvence úplné spontánní stolice (complete spontaneous bowel movement, CSBM), úsilí, konzistence stolice se zlepšily u pacientů léčených linaklotidem v porovnání s pacienty léčenými placebem (p < 0,0001), jak ukazuje následující tabulka. Tohoto účinku bylo dosaženo v 1. týdnu a zůstal zachován po celou dobu léčby.
Vliv linaklotidu na příznaky IBS-C během prvních 12 týdnů léčby ve sdružených klinických studiích účinnosti fáze 3 (studie 1 a 2).
Hlavní sekundární parametry účinnosti | Placebo (n=797) | Linaklotid (n=805) | |||||
| Výchozí hodnota, průměr | 12 týdnů, průměr | Změna oproti výchozí hodnotě, průměr | Výchozí hodnota, průměr | 12 týdnů, průměr | Změna oproti výchozí hodnotě, průměr | Průměrn ý rozdíl LS | |
Nadýmání (11bodová NRS) | 6,5 | 5,4 | –1,0 | 6,7 | 4,6 | –1,9 | –0,9* |
| CSBM/týden | 0,2 | 1,0 | 0,7 | 0,2 | 2,5 | 2,2 | 1,6* |
| Konzistence stolice (skóre BSFS) | 2,3 | 3,0 | 0,6 | 2,3 | 4,4 | 2,0 | 1,4* |
| Úsilí (5bodová ordinální stupnice) | 3,5 | 2,8 |
| 3,6 | 2,2 | –1,3 | –0,6* |
*p < 0,0001; linaklotid vs. placebo. LS: nejmenší čtverec
CSBM: úplná spontánní stolice
Léčba linaklotidem také způsobila významné zlepšení výsledků ve validovaných dotaznících hodnotících kvalitu života (IBS-QoL; p < 0,0001) a EuroQoL (p = 0,001), specifických pro dané onemocnění. Klinicky významná odpověď v celkovém skóre IBS-QoL (rozdíl > 14 bodů) byla dosažena u 54 % pacientů léčených linaklotidem v porovnání s 39 % pacienty léčenými placebem.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky klinických studií s přípravkem Constella u jedné nebo více podskupin pediatrické populace s funkční zácpou. Informace
o použití u dětí viz bod 4.2.
5.2 Farmakokinetické vlastnosti
Absorpce
Linaklotid je obecně minimálně detekovatelný v plazmě po podání terapeutických perorálních dávek, a proto nelze vypočítat standardní farmakokinetické parametry.
Po jednotlivých dávkách až 966 mikrogramů a opakovaných dávkách až 290 mikrogramů linaklotidu nebyly zjistitelné plazmatické koncentrace mateřské složky ani aktivního metabolitu (des-tyrosin). Po podání 2 897 mikrogramů 8. den, po 7denním podávání 290 mikrogramů/den, byl linaklotid detekovatelný pouze u 2 z 18 subjektů v koncentracích dosahujících pouze těsně nad dolní limit stanovitelnosti 0,2 ng/ml (rozsah koncentrací byl od 0,212 do 0,735 ng/ml). Ve dvou pivotních studiích fáze 3, ve kterých bylo pacientům podáváno 290 mikrogramů linaklotidu jednou denně, byl linaklotid detekován pouze u 2 ze 162 pacientů přibližně 2 hodiny po počáteční dávce linaklotidu (koncentrace byly 0,241 ng/ml až 0,239 ng/ml); po 4 týdnech léčby nebyl detekován u žádného ze 162 léčených pacientů. Aktivní metabolit nebyl detekován u žádného ze 162 pacientů v žádném časovém okamžiku.
Distribuce
Vzhledem k tomu, že linaklotid je po podání terapeutických dávek vzácně detekovatelný v plazmě, nebyly provedeny standardní studie distribuce. Předpokládá se, že systémová distribuce linaklotidu je nulová nebo zanedbatelná.
Biotransformace
Linaklotid je metabolizován lokálně v gastrointestinálním traktu na svůj primární aktivní metabolit, des-tyrosin. V gastrointestinálním traktu probíhá redukce a enzymatická proteolýza linaklotidu i aktivního metabolitu des-tyrosinu na menší peptidy a přirozeně se vyskytující aminokyseliny.
In vitro byla sledována potenciální inhibiční aktivita linaklotidu a jeho aktivního primárního metabolitu MM-419447 na lidské efluxní transportéry BCRP, MRP2, MRP3 a MRP4 a na lidské přenašečové proteiny OATP1B1, OATP1B3, OATP2B1, PEPT1 a OCTN1. Výsledky této studie ukázaly, že žádný z peptidů není inhibitorem běžných efluxních transportérů a přenašečových proteinů studovaných v klinicky relevantních koncentracích.
In vitro byl sledován vliv linaklotidu a jeho metabolitů na inhibici běžných střevních enzymů (CYP2C9 a CYP3A4) a jaterních enzymů (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 a 3A4) nebo na indukci jaterních enzymů (CYP1A2, 2B6 a 3A4/5). Výsledky těchto studií ukázaly, že linaklotid a jeho metabolit des-tyrosin nejsou inhibitory ani induktory enzymatického systému cytochromu P450.
Eliminace
Po jedné perorální dávce 2 897 mikrogramů linaklotidu 8. den, po 7denním podávání 290 mikrogramů/den, 18 zdravým dobrovolníkům bylo přibližně 3–5 % dávky vyloučeno stolicí; prakticky vše byl aktivní metabolit des-tyrosin.
Věk a pohlaví
Klinické studie ke zjištění vlivu věku a pohlaví na klinické farmakokinetické vlastnosti linaklotidu nebyly provedeny vzhledem k jeho vzácné detekovatelnosti v plazmě. Není pravděpodobné, že by pohlaví mělo jakýkoli vliv na dávkování. Informace související s věkem naleznete v bodech 4.2, 4.4 a 4.8.
Porucha funkce ledvin
Přípravek Constella nebyl hodnocen u pacientů s poruchou funkce ledvin. Linaklotid je vzácně detekovatelný v plazmě, proto se nepředpokládá, že by porucha funkce ledvin ovlivňovala clearance mateřské složky nebo jejích metabolitů.
Porucha funkce jater
Přípravek Constella nebyl hodnocen u pacientů s poruchou funkce jater. Linaklotid je vzácně detekovatelný v plazmě a není metabolizován jaterními enzymy cytochromu P450, a proto se nepředpokládá, že by porucha funkce jater ovlivňovala metabolismus nebo clearance mateřského léku nebo jeho metabolitu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, hodnocení kancerogenního potenciálu a reprodukční a vývojové toxicity neodhalily žádné zvláštní riziko pro člověka.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolky
Mikrokrystalická celulóza
Hypromelóza 2910/5
Dihydrát chloridu vápenatého
Leucin
Obal tobolky
Oxid titaničitý (E171)
Želatina
Červený oxid železitý (E172)
Žlutý oxid železitý (E172)
Makrogol
Inkoust
Šelak
Propylenglykol
Koncentrovaný roztok amoniaku
Hydroxid draselný
Oxid titaničitý (E171)
Černý oxid železitý (E172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
Neotevřená lahvička s 28, 90 tobolkami a vícečetné balení obsahující 112 tobolek (4 balení s 28 tobolkami): 3 roky.
Neotevřená lahvička s 10 tobolkami: 2 roky.
Po prvním otevření: 18 týdnů.
6.4 Zvláštní opatření pro uchovávání
Neuchovávejte při teplotě nad 30 °C. Uchovávejte v dobře uzavřené lahvičce, aby byl přípravek chráněn před vlhkostí.
Lahvička obsahuje jednu nebo více uzavřených nádobek s obsahem silikagelu, který udržuje tobolky v suchu. Tyto nádobky ponechejte v lahvičce.
6.5 Druh obalu a obsah balení
Bílá polyethylenová lahvička (HDPE) s bezpečnostním uzávěrem a s dětskou pojistkou, s jednou nebo více nádobkami obsahujícími vysoušedlo (silikagel).
Velikosti balení: 10, 28 nebo 90 tobolek a vícečetné balení obsahující 112 (4x28) tobolek. Na trhu nemusí být k dispozici všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Německo
8. REGISTRAČNÍ ČÍSLO/ČÍSLA
EU/1/12/801/001
EU/1/12/801/002
EU/1/12/801/004
EU/1/12/801/005
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 26. listopadu 2012
Datum posledního prodloužení registrace: 28. srpna 2017
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky na adrese http://www.ema.europa.eu.