


Souhrn údajů o přípravku (SPC) - Cabazitaxel Accord
1. NÁZEV PŘÍPRAVKU
Cabazitaxel Accord 20 mg/ml koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENͨ
Jeden ml koncentrátu obsahuje cabazitaxelum 20 mg.
Jedna 3ml injekční lahvička s koncentrátem obsahuje cabazitaxelum 60 mg.
Pomocná látka se známým účinkem:
Konečný přípravek obsahuje 395 mg/ml bezvodého ethanolu a jedna 3ml injekční lahvička tak obsahuje 1 185 mg bezvodého ethanolu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Koncentrát pro infuzní roztok (sterilní koncentrát).
Koncentrát je čirý bezbarvý až bledě žlutý nebo nahnědlý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Cabazitaxel Accord v kombinaci s prednisonem nebo prednisolonem je indikován k léčbě dospělých pacientů s metastazujícím kastračně rezistentním karcinomem prostaty dříve léčených režimem obsahujícím docetaxel (viz bod 5.1).
4.2 Dávkování a způsob podání
Použití kabazitaxelu má být omezeno na oddělení specializovaná na podávání cytotoxických látek a má probíhat pouze pod dozorem lékaře, který má zkušenost s používáním protinádorové chemoterapie. Na pracovišti musí být k dispozici zařízení a vybavení k léčbě závažných hypersenzitivních reakcí jako je hypotenze a bronchospasmus (viz bod 4.4).
Premedikace
Doporučená premedikace má být podána alespoň 30 minut před každým podáním kabazitaxelu; ke zmírnění rizika a závažnosti hypersenzitivity mají být intravenózně podány následující léčivé přípravky:
- antihistaminikum (dexchlorfenyramin 5 mg nebo difenhydramin 25 mg nebo ekvivalent),
- kortikosteroid (dexamethazon 8 mg nebo ekvivalent) a
- antagonista H2 receptoru (ranitidin nebo ekvivalent) (viz bod 4.4).
Doporučuje se profylaxe antiemetiky, která lze podle potřeby podat perorálně nebo intravenózně.
Je třeba zajistit dostatečnou hydrataci pacienta po celou dobu léčby, aby se předešlo komplikacím jako je selhání ledvin.
Dávkování:
Doporučená dávka kabazitaxelu je 25 mg/m2 podávaná formou jednohodinové intravenózní infuze každé 3 týdny v kombinaci s 10 mg prednisonu nebo prednisolonu perorálně denně po celou dobu léčby.
Úprava dávky
K úpravě dávky je třeba přikročit, pokud pacient zaznamená následující nežádoucí účinky (stupně jsou definovány podle Common Terminology Criteria for Adverse Events [CTCAE 4.0]):
Tabulka 1: Doporučené úpravy dávkování při výskytu nežádoucích účinků u pacientů léčených kabazitaxelem
| Nežádoucí účinek | Úprava dávkování |
| Dlouhodobější (déle než 1 týden) neutropenie stupně ≥ 3 navzdory odpovídající léčbě, která zahrnuje G-CSF | Odložení léčby, dokud nebude počet neutrofilů > 1 500 buněk/mm3, poté snížení dávky kabazitaxelu z 25 mg/m2 na 20 mg/m2 |
| Febrilní neutropenie nebo neutropenická infekce | Odložení léčby, dokud nedojde ke zlepšení nebo odeznění účinku, a dokud nebude hladina neutrofilů > 1 500 buněk/mm3, poté snížení dávky kabazitaxelu z 25 mg/m2 na 20 mg/m2 |
| Průjem stupně ≥ 3 nebo přetrvávající průjem navzdory odpovídající léčbě, která zahrnuje doplňování tekutin a elektrolytů | Odložení léčby, dokud nedojde ke zlepšení nebo odeznění účinku, poté snížení dávky kabazitaxelu z 25 mg/m2 na 20 mg/m2 |
| Periferní neuropatie stupně ≥ 2 | Odložení léčby, dokud nedojde ke zlepšení, poté snížení dávky kabazitaxelu z 25 mg/m2 na 20 mg/m2 |
Pokud se u pacientů vyskytne kterýkoliv z těchto nežádoucích účinků i při dávce 20 mg/m2, má být zvážena redukce dávky na 15 mg/m2 nebo přerušení podávání kabazitaxelu. Údaje o podávání přípravku v dávce pod 20 mg/m2 jsou omezené.
Současně užívané léčivé přípravky
Je třeba vyvarovat se současného podávání léčivých přípravků, které jsou silnými induktory nebo silnými inhibitory CYP3A. U pacientů, jimž je zapotřebí současně podávat silný inhibitor CYP3A, je třeba zvážit snížení dávky kabazitaxelu o 25 % (viz body 4.4 a 4.5).
Zvláštní populace
Pacienti s poruchou funkce jater
Kabazitaxel je ve velké míře metabolizován v játrech. Pacientům s lehkou poruchou funkce jater (celkový bilirubin > 1 až ≤ 1,5 x horní limit normálních hodnot (ULN) nebo aspartátaminotransferáza [AST] > 1,5 x ULN) má být snížena dávka kabazitaxelu na 20 mg/m2. Kabazitaxel má být podáván u pacientů s lehkou poruchou funkce jater se zvýšenou opatrností a za pečlivého sledování bezpečnosti.
U pacientů se středně závažnou poruchou funkce jater (celkový bilirubin > 1,5 až ≤ 3,0 x ULN) byla maximální tolerovaná dávka (MTD) 15 mg/m2 . U pacientů se středně závažnou poruchou funkce jater, u kterých se předpokládá léčba kabazitaxelem, by neměla dávka překročit 15 mg/m2. Nicméně jsou k dispozici pouze omezené údaje o účinnosti této dávky.
Cabazitaxel Accord by neměl být podáván pacientům s těžkou poruchou funkce jater (celkový bilirubin > 3 x ULN) (viz body 4.3, 4.4 a 5.2).
Pacienti s poruchou funkce ledvin
Ledvinami je kabazitaxel vylučován minimálně. U pacientů s poruchou funkce ledvin, kteří nevyžadují hemodialýzu, není zapotřebí upravovat dávku. U pacientů v konečném stadiu renálního selhání (clearance kreatininu (CLCR< 15 ml/min/1,73 m2) je z důvodu jejich stavu a omezeného množství dostupných údajů zapotřebí postupovat se zvýšenou opatrností a během léčby je nutné pečlivě kontrolovat jejich stav (viz body 4.4 a 5.2).
Starší pacienti
U starších pacientů se nedoporučuje žádná specifická úprava dávkování (viz také body 4.4, 4.8 a 5.2).
Pediatrická populace
Použití kabazitaxelu není opodstatněné u pediatrické populace.
Bezpečnost a účinnost kabazitaxelu u dětí a dospívajících do 18 let nebyly stanoveny (viz bod 5.1).
Způsob podání
Cabazitaxel Accord je určen k intravenóznímu podání.
Návod k přípravě léčivého přípravku před jeho podáním je uveden v bodě 6.6. Nesmí se používat infuzní vaky z PVC a polyuretanové infuzní sety.
Kabazitaxel nesmí být mísen s žádnými jinými léčivými přípravky s výjimkou přípravků uvedených v bodě 6.6.
4.3 Kontraindikace
- Hypersenzitivita na kabazitaxel, na jiné taxany, na polysorbát 80 nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Počet neutrofilů menší než 1500/mm3.
- Těžká porucha funkce jater (celkový bilirubin > 3 x ULN).
- Souběžné očkování vakcínou proti žluté zimnici (viz bod 4.5).
4.4 Zvláštní upozornění a opatření pro použití
Hypersenzitivní reakce
Před zahájením infuze kabazitaxelu mají být všichni pacienti premedikováni (viz bod 4.2). Pacienty je třeba pečlivě sledovat kvůli hypersenzitivním reakcím, a to především během první a druhé infuze. Hypersenzitivní reakce se mohou vyskytnout během několika minut po záhájení infuze kabazitaxelu, proto musí být na pracovišti k dispozici vybavení a zázemí pro léčbu hypotenze a bronchospasmu. Mohou se vyskytnout závažné reakce zahrnující generalizovanou vyrážku/erytém, hypotenzi a bronchospasmus. Závažné hypersenzitivní reakce vyžadují okamžité přerušení infuze kabazitaxelu a příslušnou léčbu. U pacientů s hypersenzitivní reakcí musí být léčba kabazitaxelem ukončena (viz bod 4.3).
Útlum kostní dřeně
Může se vyskytnout útlum kostní dřeně, projevující se jako neutropenie, anemie, trombocytopenie nebo pancytopenie (viz „Riziko neutropenie“ a „Anemie“ v bodě 4.4 níže).
Riziko neutropenie
Pacientům léčeným kabazitaxelem může být podle doporučení ASCO (American Society of Clinical Oncology) a/nebo současných lokálně platných doporučení profylakticky podáván G-CSF ke snížení rizika nebo ke zvládnutí neutropenických komplikací (febrilní neutropenie, dlouhodobá neutropenie nebo neutropenická infekce). Primární profylaxi G-CSF je třeba uvážit u pacientů z vysoce rizikových klinických skupin (věk > 65 let, špatný celkový stav, prodělané epizody febrilní neutropenie, rozsáhlá dřívější radiace, špatný stav výživy nebo jiné závažné komorbidity), které jsou predispozicí k častějším komplikacím z dlouhodobé neutropenie. Bylo prokázáno, že použití G-CSF omezuje incidenci a závažnost neutropenie.
Neutropenie je nejčastějším nežádoucím účinkem kabazitaxelu (viz bod 4.8). Každotýdenní monitorování kompletního krevního obrazu je nezbytně nutné v cyklu 1 a nadále před každým cyklem léčby, aby bylo možno případně upravit dávku.
Dávku je třeba snížit v případě febrilní neutropenie nebo u neutropenie přetrvávající navzdory příslušné léčbě (viz bod 4.2).
Léčba má být znovu zahájena, pouze pokud se počet neutrofilů vrátí na úroveň ≥ 1500/mm3 (viz bod 4.3).
Gastrointestinální poruchy
Příznaky jako je bolest a citlivost břicha, horečka, přetrvávající zácpa, průjem s neutropenií nebo bez ní mohou být časnými projevy závažné gastrointestinální toxicity a mají být vyšetřeny a neodkladně léčeny. Může být nutné léčbu kabazitaxelem odložit nebo ukončit.
Riziko nauzey, zvracení, průjmu a dehydratace
Jestliže se u pacienta po podání kabazitaxelu vyskytne průjem, je možné zahájit léčbu obvykle používanými přípravky proti průjmu. Mají být zavedena příslušná opatření pro rehydrataci pacientů. Průjem se může vyskytovat častěji u pacientů, kteří předtím podstoupili ozařování břicha a pánve. K dehydrataci dochází častěji u pacientů ve věku 65 nebo více let. Je zapotřebí zavést vhodná opatření k rehydrataci pacientů a monitorovat a upravovat hladiny elektrolytů v séru, zejména hladinu draslíku. V případě průjmu stupně ≥ 3 může být nutné léčbu odložit nebo snížit dávku (viz bod 4.2). Vyskytne-li se u pacientů nauzea nebo zvracení, je možné podat obvyklá antiemetika.
Riziko závažných gastrointestinálních nežádoucích účinků
U pacientů léčených kabazitaxelem bylo hlášeno gastrointestinální (GI) krvácení a perforace, ileus, kolitida včetně fatálních případů (viz bod 4.8). Opatrnost je nutná zejména při léčbě pacientů s rizikem gastrointestinálních komplikací: jedná se o pacienty s neutropenií, starší pacienty, pacienty užívající současně NSAID, protidestičkovou léčbu nebo antikoagulancia a pacienty, kteří mají v anamnéze radioterapii pánve, gastrointestinální onemocnění jako je ulcerace a GI krvácení.
Periferní neuropatie
U pacientů léčených kabazitaxelem byly zaznamenány případy periferní neuropatie, periferní senzorické neuropatie (např. parestezie, dysestezie) a periferní motorické neuropatie. Pacienty léčené kabazitaxelem je třeba poučit, aby před pokračováním léčby informovali lékaře, pokud se u nich vyskytnou příznaky neuropatie jako je bolest, pálení, brnění, pocit necitlivosti nebo slabosti. Lékaři mají posoudit přítomnost neuropatie či její zhoršení před každou léčbou. Léčbu je zapotřebí odložit, dokud se příznaky nezlepší. Při přetrvávající periferní neuropatii stupně ≥ 2 má být dávka kabazitaxelu snížena z 25 mg/m2 na 20 mg/m2 (viz bod 4.2).
Anemie
Byla pozorována anemie u pacientů, kteří jsou léčeni kabazitaxelem (viz bod 4.8). Hemoglobin a hematokrit mají být zkontrolovány před zahájením léčby kabazitaxelem a pokud pacienti vykazují známky nebo příznaky anemie či ztráty krve. U pacientů s hladinou hemoglobinu < 10 g/dl je zapotřebí postupovat s opatrností a v případě klinické indikace zavést příslušná opatření.
Riziko selhání ledvin
Byly hlášeny renální poruchy ve spojitosti se sepsí, závažnou dehydratací způsobenou průjmem, zvracením a obstrukční uropatií. Bylo pozorováno selhání ledvin včetně fatálních případů. Je vhodné zavést příslušná opatření ke zjištění příčiny a intenzivně pacienty léčit, pokud tato situace nastane. Po celou dobu léčby kabazitaxelem je třeba kontrolovat patřičnou hydrataci pacienta. Pacient má být upozorněn, aby okamžitě hlásil jakékoli závažné změny v denním objemu moči. Na počátku léčby má být stanovena hladina kreatininu v séru a vyšetřen krevní obraz, a totéž vždy, když pacient hlásí změnu ve vylučování moči. V případě jakéhokoliv zhoršení renálních funkcí až renálního selhání ≥ stupeň 3 dle CTCAE 4.0 má být léčba kabazitaxelem ukončena.
Respirační poruchy
Byly hlášeny případy intersticiální pneumonie/pneumonitidy a intersticiálního plicního onemocnění, které mohou být spojeny s fatálními následky (viz bod 4.8).
Pokud se rozvinou nové nebo se zhorší stávající plicní příznaky, pacienti musí být ihned vyšetřeni, pečlivě sledováni a vhodným způsobem léčeni. Je doporučeno přerušit léčbu kabazitaxelem do doby, než je známá diagnóza. Včasné užití podpůrných opatření může pomoci zlepšit stav. Přínosy obnovení léčby kabazitaxelem musí být pečlivě zhodnoceny.
Riziko srdečních arytmií
Byly hlášeny srdeční arytmie, nejčastěji tachykardie a fibrilace síní (viz bod 4.8).
Starší pacienti
U starších pacientů (≥ 65 let) může být vyšší pravděpodobnost výskytu určitých nežádoucích účinků včetně neutropenie a febrilní neutropenie (viz bod 4.8).
Pacienti s poruchou funkce jater
Léčba přípravkem Cabazitaxel Accord je kontraindikována u pacientů s těžkou poruchou funkce jater (celkový bilirubin > 3 x ULN) (viz body 4.3 a 5.2).
Dávka má být snížena u pacientů s lehkou poruchou funkce jater (celkový bilirubin > 1 až ≤ 1,5 x ULN nebo AST > 1,5 x ULN) (viz body 4.2 a 5.2).
Interakce
Je třeba vyvarovat se současného podávání se silnými inhibitory CYP3A, které mohou zvyšovat plazmatickou koncentraci kabazitaxelu (viz body 4.2 a 4.5). Pokud se současnému podávání silných inhibitorů CYP3A nelze vyhnout, je třeba zvážit pečlivé monitorování toxicity a snížení dávky kabazitaxelu (viz body 4.2 a 4.5).
Je třeba vyvarovat se současného podávání se silnými induktory CYP3A, protože může dojít ke snížení plazmatické koncentrace kabazitaxelu (viz body 4.2 a 4.5).
Pomocné látky
Tento léčivý přípravek obsahuje 1185 mg alkoholu (ethanolu) v jedné lahvičce, což odpovídá 395 mg/ml. Množství v jedné lahvičce tohoto léku odpovídá 30 ml piva nebo 12 ml vína. Množství alkoholu v tomto přípravku pravděpodobně nebude mít vliv na dospělé a dospívající a jeho účinky u dětí pravděpodobně nebudou patrné.
U mladších dětí může mít určité účinky, například pocit ospalosti. Alkohol v tomto léku může změnit účinky jiných léků. Pokud užíváte jiné léky, poraďte se se svým lékařem nebo lékárníkem. Pokud jste těhotná nebo kojíte, poraďte se se svým lékařem nebo lékárníkem dříve, než začnete tento přípravek užívat.
Pokud jste závislý na alkoholu, poraďte se se svým lékařem nebo lékárníkem dříve, než začnete tento přípravek užívat
Dávka 60 mg tohoto léčivého přípravku podaná dospělému s tělesnou hmotností 70 kg vede k expozici 17 mg/kg ethanolu, což může způsobit zvýšení koncentrace alkoholu v krvi přibližně o 2,8 mg/100 ml. Pro srovnání, pro dospělého, který vypije sklenici vína nebo 500 ml piva, bude koncentrace alkoholu v krvi pravděpodobně asi 50 mg/100 ml.
Antikoncepce
Muži musí během léčby kabazitaxelem a 4 měsíce po jejím ukončení používat účinnou antikoncepci (viz bod 4.6).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Studie in vitro prokázaly, že kabazitaxel je metabolizován převážně CYP3A4 (80 % až 90 %) (viz bod 5.2).
Inhibitory CYP3A
Opakované podávání ketokonazolu (400 mg jednou denně), který je silným inhibitiorem CYP3A, mělo za následek pokles clearance kabazitaxelu o 20 %, což odpovídá 25% zvýšení AUC. Je třeba vyvarovat se současného podávání silných inhibitorů CYP3A (např. ketokonazol, itrakonazol, klarithromycin, indinavir, nefazodon, nelfinavir, ritonavir, sachinavir, telithromycin, vorikonazol), neboť může dojít ke zvýšení plazmatické koncentrace kabazitaxelu (viz body 4.2 a 4.4).
Současné podávání aprepitantu, středně silného inhibitoru CYP3A, nemělo žádný vliv na clearance kabatzitaxelu.
Induktory CYP3A
Opakované podávání rifampinu (600 mg jednou denně), který je silným induktorem CYP3A, mělo za následek zvýšení clearance kabazitaxelu o 21 %, což odpovídá 17% snížení AUC. Je třeba vyvarovat se současného podávání silných induktorů CYP3A (např. fenytoin, karbamazepin, rifampin, rifabutin, rifapentin, fenobarbital), neboť může dojít ke snížení plazmatické koncentrace kabazitaxelu (viz body 4.2 a 4.4). Kromě toho se pacienti mají vyhýbat užívání třezalky tečkované.
OATP1B1
Bylo zjištěno, že kabazitaxel in vitro inhibuje transport proteinů organickým aniontovým transportním polypeptidem OATP1B1. Riziko interakce se substráty OATP1B1 (např. statiny, valsartan, repaglinid) existuje zejména během trvání infuze (1 hodina) a až 20 minut po ukončení infuze. Před podáním substrátů OATP1B1 se doporučuje dodržet odstup 12 hodin před aplikací infuze a nejméně 3 hodiny po ukončení infuze.
Očkování
Podávání živých nebo atenuovaných vakcín pacientům, kteří mají v důsledku užívání chemoterapeutik sníženou funkci imunitního systému, může mít za následek závažné nebo fatální infekce. U pacientů léčených kabazitaxelem je třeba vyvarovat se očkování živou atenuovanou vakcínou. Neživé nebo inaktivované vakcíny lze podávat, nicméně odpověď na tyto vakcíny může být menší.
4.6 Fertilita, těhotenství a kojení
Antikoncepce
Z důvodu genotoxického rizika u kabazitaxelu (viz bod 5.3) musí muži používat účinnou antikoncepci během léčby kabazitaxelem a 4 měsíce po jejím ukončení.
Těhotenství
Nejsou k dispozici žádné údaje týkající se podávání kabazitaxelu těhotným ženám. Studie na zvířatech prokázaly reprodukční toxicitu v maternálně toxických dávkách (viz bod 5.3) a přechod kabazitaxelu placentární bariérou (viz bod 5.3). Stejně jako ostatní cytotoxické léčivé přípravky může i kabazitaxel zapříčinit u těhotných žen poškození plodu.
Kabazitaxel není indikován k použití u žen.
Kojení
Dostupné farmakokinetické údaje u zvířat prokázaly vylučování kabazitaxelu a jeho metabolitů do mléka (viz bod 5.3).
Fertilita
Studie na zvířatech prokázaly, že kabazitaxel ovlivňuje reprodukční systém u samců potkanů a psů bez jakéhokoli funkčního vlivu na fertilitu (viz bod 5.3). Nicméně, vzhledem k farmakologickým účinkům taxanů, jejich genotoxickému potenciálu pomocí aneugenního mechanism a účinku několika sloučenin z této třídy na fertilitu ve studiích na zvířatech, nelze vyloučit ovlivnění fertility u mužů.
Mužům, kteří podstoupí léčbu kabazitaxelem, se doporučuje poradit se před léčbou s lékařem o možnosti uchování spermatu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Kabazitaxel má středně silný vliv na schopnost řídit nebo obsluhovat stroje, protože může zapříčinit únavu a závrať. Pacienty je třeba upozornit, aby neřídili a neobsluhovali stroje, pokud během léčby zaznamenají tyto nežádoucí účinky.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Bezpečnost kabazitaxelu v kombinaci s prednisonem nebo prednisolonem byla hodnocena ve 3 randomizovaných, otevřených, kontrolovaných studiích (TROPIC, PROSELICA a CARD), zahrnujících celkem 1092 pacientů s metastatickým kastračně rezistentním karcinomem prostaty, kteří byli léčeni kabazitaxelem v dávce 25 mg/m2 každé 3 týdny. Medián trvání léčby kabazitaxelem byl 6 až 7 cyklů.
Incidence vyplývající ze souhrnné analýzy těchto 3 studií jsou uvedeny níže a v tabulkovém seznamu. Nejčastější nežádoucí účinky všech stupňů byly anemie (99,0 %), leukopenie (93,0 %), neutropenie (87,9 %) trombocytopenie (41,1 %), průjem (42,1 %), únava (25,0 %) a astenie (15,4 %). Nejčastější nežádoucí účinky ≥ 3. stupně, které se vyskytly u minimálně 5 % pacientů, byly neutropenie (73,1 %), leukopenie (59,5 %), anemie (12,0 %), febrilní neutropenie (8,0 %) a průjem (4,7 %).
K ukončení léčby z důvodu nežádoucích účinků došlo u pacientů léčených kabazitaxelem ve všech 3 studiích s podobnou frekvencí (18,3 % ve studii TROPIC, 19,5 % ve studii PROSELICA a 19,8 % ve studii CARD). Nejčastějšími nežádoucími účinky (> 1,0 %), které vedly k ukončení léčby kabazitaxelem, byly hematurie, únava a neutropenie.
Tabulkový přehled nežádoucích účinků
Nežádoucí účinky uvedené v tabulce 2 jsou seřazeny podle orgánových systémů MedDRA a podle frekvenčních kategorií. V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti. Intenzita nežádoucích účinků je odstupňována podle CTCAE 4.0 (stupeň ≥ 3 = G ≥ 3). Frekvence se týkají všech stupňů a jsou definovány jako: velmi časté (≥1/10); časté (≥1/100 až <1/10); méně časté (≥1/1 000 až <1/100); vzácné (≥1/10 000 až <1/1 000); velmi vzácné (<1/10 000); není známo (z dostupných údajů nelze určit).
Tabulka 2: Nežádoucí účinky a abnormální hematologické nálezy hlášené u kabazitaxelu v kombinaci s prednisonem nebo prednisolonem ze souhrnné analýzy (n = 1092)
| Třída orgánových systémů | Nežádoucí | Všechny stupně n (%) | Stupeň > 3 n (%) | |||||||
| účinek | ||||||||||
| Velmi časté | Časté | Méně | ||||||||
| časté | ||||||||||
Infekce při neutropenii/sepse při neutropenii* | 48 (4,4) | 42 (3,8) | ||||||||
| Infekce a infestace | Septický šok | 10 (0,9) | 10 (0,9) | |||||||
| Sepse | 13 (1,2) | 13 (1,2) | ||||||||
| Celulitida | 8 (0,7) | 3 (0,3) | ||||||||
Infekce močových cest | 103 (9,4) | 19 (1,7) | ||||||||
| Chřipka | 22 (2,0) | 0 | ||||||||
| Cystitida | 22 (2,0) | 2 (0,2) | ||||||||
| Infekce horních cest dýchacích | 23 (2,1) | 0 | ||||||||
| Třída orgánových systémů | Nežádoucí | Všechny stupně n (%) | Stupeň > 3 n (%) | |||||||
| účinek | ||||||||||
| Velmi časté | Časté | Méně | ||||||||
| časté | ||||||||||
| Herpes zoster | 14 (1,3) | 0 | ||||||||
| Kandidóza | 11 (1,0) | 1 (<0,1) | ||||||||
| Poruchy krve a lymfatického systému | Neutropeniea* | 950 (87,9) | 790 (73,1) | |||||||
| Anemie a | 1073 (99,0) | 130 (12,0) | ||||||||
| Leukopeniea | 1008 (93,0) | 645 (59,5) | ||||||||
| Trombocytopeniea | 478 (44,1) | 44 (4,1) | ||||||||
Febrilní neutropenie | 87 (8,0) | 87 (8,0) | ||||||||
| Poruchy imunitního systému | Hypersenzitivita | 7 (0,6) | 0 | |||||||
Poruchy metabolismu a výživy | Snížená chuť k jídlu | 192 (17,6) | 11 (1,0) | |||||||
| Dehydratace | 27 (2,5) | 11 (1,0) | ||||||||
| Hyperglykemie | 11 (1,0) | 7 (0,6) | ||||||||
| Hypokalemie | 8 (0,7) | 2 (0,2) | ||||||||
| Psychiatrické poruchy | Insomnie | 45 (4,1) | 0 | |||||||
| Úzkost | 13 (1,2) | 0 | ||||||||
| Stav zmatenosti | 12 (1,1) | 2 (0,2) | ||||||||
Poruchy nervového systému | Dysgeuzie | 64 (5,9) | 0 | |||||||
| Porucha chuti | 56 (5,1) | 0 | ||||||||
| Periferní neuropatie | 40 (3,7) | 2 (0,2) | ||||||||
| Senzorická periferní neuropatie | 89 (8,2) | 6 (0,5) | ||||||||
| Polyneuropatie | 9 (0,8) | 2 (0,2) | ||||||||
| Parestezie | 46 (4,2) | 0 | ||||||||
| Hypestezie | 18 (1,6) | 1 (<0,1) | ||||||||
| Závrať | 63 (5,8) | 0 | ||||||||
| Bolest hlavy | 56 (5,1) | 1 (<0,1) | ||||||||
| Letargie | 15 (1,4) | 1 (<0,1) | ||||||||
| Ischias | 9 (0,8) | 1 (<0,1) | ||||||||
| Poruchy oka | Konjunktivitida | 11 (1,0) | 0 | |||||||
| Zvýšené slzení | 22 (2,0) | 0 | ||||||||
| Poruchy ucha a labyrintu | Tinitus | 7 (0,6) | 0 | |||||||
| Vertigo | 15 (1,4) | 1 (<0,1) | ||||||||
| Srdeční poruchy* | Fibrilace síní | 14 (1,3) | 5 (0,5) | |||||||
| Tachykardie | 11 (1,0) | 1 (<0,1) | ||||||||
| Cévní poruchy | Hypotenze | 38 (3,5) | 5 (0,5) | |||||||
| Hluboká žilní trombóza | 12 (1,1) | 9 (0,8) | ||||||||
| Hypertenze | 29 (2,7) | 12 (1,1) | ||||||||
| Ortostatická hypotenze | 6 (0,5) | 1 (<0,1) | ||||||||
| Návaly horka | 23 (2,1) | 1 (<0,1) | ||||||||
| Zrudnutí | 9 (0,8) | 0 | ||||||||
| Respirační, hrudní | Dyspnoe | 97 (8,9) | 9 (0,8) | |||||||
| Třída orgánových systémů | Nežádoucí | Všechny stupně n (%) | Stupeň > 3 n (%) | |||||||
| účinek | ||||||||||
| Velmi časté | Časté | Méně | ||||||||
| časté | ||||||||||
| a mediastinální poruchy | Kašel | 79 (7,2) | 0 | |||||||
| Orofaryngeální bolest | 26 (2,4) | 1 (<0,1) | ||||||||
| Pneumonie | 26 (2,4) | 16 (1,5) | ||||||||
| Plicní embolie | 30 (2,7) | 23 (2,1) | ||||||||
| Gastrointestinální poruchy | Průjem | 460 (42,1) | 51 (4,7) | |||||||
| Nauzea | 347 (31,8) | 14 (1,3) | ||||||||
| Zvracení | 207 (19,0) | 14 (1,3) | ||||||||
| Zácpa | 202 (18,5) | 8 (0,7) | ||||||||
| Bolest břicha | 105 (9,6) | 15 (1,4) | ||||||||
| Dyspepsie | 53 (4,9) | 0 | ||||||||
| Bolest horní části břicha | 46 (4,2) | 1 (<0,1) | ||||||||
| Hemoroidy | 22 (2,0) | 0 | ||||||||
| Gastroesofageální refluxní choroba | 26 (2,4) | 1 (<0,1) | ||||||||
| Rektální krvácení | 14 (1,3) | 4 (0,4) | ||||||||
| Sucho v ústech | 19 (1,7) | 2 (0,2) | ||||||||
| Břišní distenze | 14 (1,3) | 1 (<0,1) | ||||||||
| Stomatitida | 46 (4,2) | 2 (0,2) | ||||||||
| Ileus* | 7 (0,6) | 5 (0,5) | ||||||||
| Gastritida | 10 (0,9) | 0 | ||||||||
| Kolitida* | 10 (0,9) | 5 (0,5) | ||||||||
| Gastrointestinální perforace | 3 (0,3) | 1 (<0,1) | ||||||||
| Gastrointestinální krvácení | 2 (0,2) | 1 (<0,1) | ||||||||
| Poruchy kůže a podkožní tkáně | Alopecie | 80 (7,3) | 0 | |||||||
| Suchá kůže | 23 (2,1) | 0 | ||||||||
| Erytém | 8 (0,7) | 0 | ||||||||
| Porucha nehtů | 18 (1,6) | 0 | ||||||||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest zad | 166 (15,2) | 24 (2,2) | |||||||
| Artralgie | 88 (8,1) | 9 (0,8) | ||||||||
| Bolest v končetině | 76 (7,0) | 9 (0,8) | ||||||||
| Svalové křeče | 51 (4,7) | 0 | ||||||||
| Myalgie | 40 (3,7) | 2 (0,2) | ||||||||
| Muskuloskeletální bolest hrudníku | 34 (3,1) | 3 (0,3) | ||||||||
| Svalová slabost | 31 (2,8) | 1 (0,2) | ||||||||
| Bolest v boku | 17 (1,6) | 5 (0,5) | ||||||||
| Poruchy ledvin a močových cest | Akutní selhání ledvin | 21 (1,9) | 14 (1,3) | |||||||
| Selhání ledvin | 8 (0,7) | 6 (0,5) | ||||||||
| Dysurie | 52 (4,8) | 0 | ||||||||
| Renální kolika | 14 (1,3) | 2 (0,2) | ||||||||
| Hematurie | 205 (18,8) | 33 (3,0) | ||||||||
| Polakisurie | 26 (2,4) | 2 (0,2) | ||||||||
| Třída orgánových systémů | Nežádoucí | Všechny stupně n (%) | Stupeň > 3 n (%) | |||||||
| účinek | ||||||||||
| Velmi časté | Časté | Méně | ||||||||
| časté | ||||||||||
| Hydronefróza | 25 (2,3) | 13 (1,2) | ||||||||
| Močová retence | 36 (3,3) | 4 (0,4) | ||||||||
Močová inkontinence | 22 (2,0) | 0 | ||||||||
| Obstrukce močovodu | 8 (0,7) | 6 (0,5) | ||||||||
Poruchy reprodukčního systému a prsu | Pánevní bolest | 20 (1,8) | 5 (0,5) | |||||||
| Celkové poruchy a reakce v místě aplikace | Únava | 333 (30,5) | 42 (3,8) | |||||||
| Astenie | 227 (20,8) | 32 (2,9) | ||||||||
| Pyrexie | 90 (8,2) | 5 (0,5) | ||||||||
| Periferní edém | 96 (8,8) | 2 (0,2) | ||||||||
| Zánět sliznice | 23 (2,1) | 1 (<0,1) | ||||||||
| Bolest | 26 (3,3) | 7 (0,6) | ||||||||
| Bolest na hrudi | 11 (1,0) | 2 (0,2) | ||||||||
| Edém | 8 (0,7) | 1 (<0,1) | ||||||||
| Třesavka | 12 (1,1) | 0 | ||||||||
| Malátnost | 21 (1,9) | 0 | ||||||||
| Vyšetření | Snížená tělesná hmotnost | 81 (7,4) | 0 | |||||||
| Zvýšená aspartát-aminotransferáza | 13 (1,2) | 1 (<0,1) | ||||||||
Zvýšené aminotransferázy | 7 (0,6) | 1 (<0,1) | ||||||||
a na základě laboratorních hodnot
* viz podrobně v odstavci níže
Popis vybraných nežádoucích účinků
Neutropenie a přidružené klinické příhody
Incidenci a závažnost neutropenie je možné omezit podáváním G-CSF (viz body 4.2 a 4.4). Incidence neutropenie ≥ 3. stupně se na základě laboratorních údajů pohybovala mezi 44,7 % a 76,7 %, v závislosti na použití G-CSF. Nejnižší incidence byla hlášena při použití G-CSF profylaxe. Podobně se incidence febrilní neutropenie ≥ 3. stupně pohybovala mezi 3,2 % a 8,6 %. Neutropenické komplikace (včetně febrilní neutropenie, infekce při neutropenii/sepsi při neutropenii a neutropenické kolitidy), které v některých případech vedly k fatálním následkům, byly hlášeny u 4,0 % pacientů s primární G-CSF profylaxí a u 12,8 % ostatních pacientů.
Srdeční poruchy a arytmie
V souhrnné analýze byly hlášeny srdeční poruchy u 5,5 % pacientů, z nichž 1,1 % mělo srdeční arytmie ≥ 3. stupně. Incidence tachykardie u kabazitaxelu byla 1,0 %, z čehož méně než 0,1 % bylo ≥ 3. stupně. Incidence fibrilace síní byla 1,3 %. Srdeční selhání hlášeno u 2 pacientů (0,52%), z nichžjeden zemřel. Fatální fibrilace komor byla hlášena u 1 pacienta (0,3 %) a srdeční zástava u 3 pacientů (0,5 %). Ani jedna z těchto příhod nebyla zkoušejícím považována za související s léčbou.
Hematurie
Frekvence hematurie všech stupňů závažnosti byla v souhrnné analýze 18,8 % při dávce 25 mg/m2 (viz bod 5.1). Zavádějící příčiny, jsou-li zdokumentované, jako je progrese onemocnění, instrumentární vyšetření, infekce nebo léčba antikoagulancií/NSAID/kyselinou acetylsalicylovou, byly identifikovány téměř u poloviny případů.
Jiné abnormální laboratorní nálezy
V souhrnné analýze byla na základě abnormálních laboratorních hodnot incidence anemie ≥ 3. stupně, zvýšené hladiny AST, ALT a bilirubinu 12,0 %, 1,3 %, 1,0 % respektive 0,5 %.
Gastrointestinální poruchy
Byla pozorována kolitida (včetně enterokolitidy a neutropenické enterokolitidy) a gastritida. Dále bylo hlášeno gastrointestinální krvácení, gastrointestinální perforace a ileus (střevní obstrukce )(viz bod 4.4).
Respirační poruchy
Byly hlášeny případy intersticiální pneumonie/pneumonitidy a intersticiálního plicního onemocnění, někdy fatální, s frekvencí „není známo“ (z dostupných údajů nelze určit) (viz bod 4.4).
Poruchy ledvin a močových cest
Byly hlášeny případy cystitidy v důsledku radiačního recall fenoménu, včetně hemoragické cystitidy, s frekvencí „méně časté“.
Pediatrická populace
Viz bod 4.2.
Ostatní zvláštní populace
Starší pacienti
Ve skupině 1092 pacientů léčených kabazitaxelem v dávce 25 mg/m2 ve studiích zaměřených na karcinom prostaty, bylo 755 pacientů ve věku 65 a více let, včetně 238 pacientů starších 75 let. Následující nehematologické nežádoucí účinky byly hlášeny s vyšší frekvencí výskytu ≥ 5 % u pacientů ve věku 65 a více let v porovnání s mladšími pacienty: únava (33,5 % oproti 23,7 %), astenie (23,7 % oproti 14,2 %), zácpa (20,4 % oproti 14,2 %) a dyspnoe (10,3 % oproti 45,6 %). Výskyt neutropenie (90,9 % oproti 81,2 %) a trombocytopenie (48,8 oproti 36,1 %) byl také o 5 % vyšší u pacientů ve věku 65 a více let ve srovnání s mladšími pacienty. Největší rozdíl v četnosti u obou věkových skupin byl hlášen u neutropenie ≥ 3. stupně a febrilní neutropenie (o 14 % respektive 4 % vyšší u pacientů ve věku ≥ 65 let ve srovnání s pacienty ve věku <65 let) (viz body 4.2 a 4.4).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Žádné antidotum kabazitaxelu není známo. Při předávkování lze předpokládat komplikace plynoucí ze zhoršení nežádoucích účinků jako je útlum kostní dřeně a gastrointestinální poruchy. V případě předávkování má být pacient umístěn na specializované jednotce a pečlivě monitorován. Pacienti mají co možná nejdříve po zjištění předávkování dostat G-CSF. Má být zavedena další vhodná symptomatická léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, taxany, ATC kód: L01CD04
Mechanismus účinku
Kabazitaxel je cytostatikum, které navozuje přerušení sítě mikrotubulů v buňkách. Kabazitaxel se váže na tubulin a podporuje seskupení tubulinu do mikrotubulů, přičemž současně inhibuje jejich rozpad. To vede ke stabilizaci mikrotubulů a následně k inhibici mitotických a interfázních buněčných funkcí.
Farmakodynamické účinky
Kabazitaxel vykazuje široké spektrum protinádorové aktivity proti pokročilým lidským nádorům xenogenně transplantovaným myším. Kabazitaxel je účinný u nádorů citlivých na docetaxel. Kromě toho má kabazitaxel prokazatelný účinek u nádorových modelů nereagujících na chemoterapii včetně docetaxelu.
Klinická účinnost a bezpečnost
Účinnost a bezpečnost kabazitaxelu v kombinaci s prednisonem nebo prednisolonem byla hodnocena v randomizované otevřené, mezinárodní, multicentrické klinické studii fáze III (studie EFC6193) u pacientů s metastazujícím kastračně-rezistentním karcinomem prostaty dříve léčených režimem obsahujícím docetaxel.
Primárním cílovým parametrem účinnosti ve studii bylo celkové přežití (overall survival, OS). Sekundární cílové parametry zahrnovaly dobu přežití do progrese [progression free survival, PFS (definovaná jako doba od randomizace do progrese nádoru), progrese prostatického specifického antigenu (PSA), progrese bolesti, nebo úmrtí z jakékoli příčiny, podle toho, co se objevilo nejdříve)], výskyt odpovědi nádoru (tumour response rate) na základě kriterií hodnocení odpovědi u solidních tumorů (RECIST -response evaluation criteria in solid tumours), progresi PSA (definovanou jako ≥ 25% zvýšení u pacientů neodpovídajících na léčbu resp. > 50% u pacientů odpovídajících na léčbu), odpověď PSA (pokles sérových hladin PSA o nejméně 50 %), progresi bolesti při použití stupnice intenzity současné bolesti (PPI - present pain intensity) pomocí McGill-Melzackova dotazníku a analgetickým skóre (AS)], a odpovědi z hlediska bolesti (definovaná jako vyšší než 2bodové snížení od mediánu PPI ve výchozím stavu bez současného zvýšení AS nebo jako snížení používání analgetik
o ≥ 50 % od průměrného AS ve výchozím stavu bez jakéhokoli současného zvýšení bolesti).
Do studie bylo randomizováno celkem 775 pacientů, kteří dostávali buď kabazitaxel 25 mg/m2 intravenózně každé 3 týdny nejvýše po dobu 10 cyklů spolu s prednisonem či prednisolonem 10 mg perorálně denně (n = 378), nebo mitoxantron 12 mg/m2 intravenózně každé 3 týdny nejvýše po dobu 10 cyklů spolu s prednisonem či prednisolonem 10 mg perorálně denně (n = 377).
Studie zahrnovala pacienty starší 18 let s metastazujícím kastračně rezistentním karcinomem prostaty, měřitelným buď dle kritérií RECIST nebo neměřitelným, s rostoucími hladinami PSA nebo s nově se objevujícími lézemi a výkonnostním statusem ECOG (Eastern Cooperative Oncology Group) 0 až 2. Pacienti museli mít následující hodnoty: neutrofily >1 500/mm3, trombocyty > 100 000/mm3, hemoglobin > 10 g/dl, kreatinin < 1,5 x ULN, celkový bilirubin < 1 x ULN, AST a ALT < 1,5 x ULN.
Do studie nebyli zařazeni pacienti s městnavým srdečním selháním v anamnéze nebo s infarktem myokardu prodělaným v průběhu uplynulých 6 měsíců nebo pacienti s léčbou nezvládnutými srdečními arytmiemi, anginou pectoris a/nebo hypertenzí.
Demografické údaje, včetně věku, rasy a výkonnostního statusu ECOG (0 až 2), byly v obou léčebných skupinách vyrovnané. Ve skupině léčené kabazitaxelem byl průměrný věk 68 let, rozpětí (46–92), a rasová distribuce následující: 83,9 % bělošská, 6,9 % asijská/orientální, 5,3 % černošská a 4 % jiná populace.
Střední počet cyklů byl 6 ve skupině s kabazitaxelem a 4 ve skupině s mitoxantronem. Počet pacientů, kteří dokončili léčbu v rámci studie (10 cyklů), byl 29,4 % ve skupině s kabazitaxelem a 13,5 % ve srovnávací skupině.
V porovnání s mitoxantronem byla doba celkového přežití signifikantně delší ve skupině s kabazitaxelem (15,1 měsíce oproti 12,7 měsíce), přičemž riziko úmrtí bylo o 30 % nižší než u mitoxantronu (viz tabulka 3 a obrázek 1).
Podskupina 59 pacientů dostala v minulosti kumulativní dávku docetaxelu < 225 mg/m² (29 pacientů ve skupině léčené kabazitaxelem, 30 pacientů ve skupině s mitoxantronem). Nebyl zjištěn žádný signifikantní rozdíl v celkovém přežití (HR (95% CI) 0,96 (0,49–1,86)).
Tabulka 3 – Účinnost kabazitaxelu ve studii EFC6193 při léčbě pacientů s metastazujícím kastračně rezistentním karcinomem prostaty
Kabazitaxel + prednison
n=378
mitoxantron + prednison n=377 Celkové přežití Počet úmrtí (%) 234 (61,9 %) 279 (74 %) Medián doby přežití (měsíce)
(95% CI)
15,1 (14,1-16,3) 12,7 (11,6-13,7)
Poměr rizik (Hazard Ratio, HR)1
(95% CI)
0,70 (0,59-0,83)
hodnota p <0,0001
1 odhad HR na základě Coxova modelu; poměr rizika menší než jedna svědčí ve prospěch kabazitaxelu
Obrázek 1: Kaplan Meierovy křivky celkového přežití (EFC6193)
Ve skupině s kabazitaxelem bylo zjištěno zlepšení PFS při srovnání s mitoxantronem, a to 2,8 (2,4–3,0) měsíce oproti 1,4 (1,4–1,7), HR (95% CI) 0,74 (0,64–0,86), p<0,0001.
U pacientů léčených kabazitaxelem byl signifikantně vyšší míra odpovědi nádoru, a to 14,4 % (95% CI: 9,6-19,3), ve srovnání s 4,4 % (95% CI: 1,6-7,2) u pacientů léčených mitoxantronem, p=0,0005.
Sekundární cílové parametry zahrnující PSA byly ve skupině s kabazitaxelem pozitivní. Medián doby do progrese PSA u pacientů léčených kabazitaxelem byl 6,4 měsíce (95% CI: 5,1–7,3) v porovnání s 3,1 měsíce (95% CI: 2,2–4,4) ve skupině s mitoxantronem, HR 0,75 měsíce (95% CI: 0,63–0,90), p=0,0010. Odpověď PSA byla dosažena u 39,2 % (95% CI: 33,9–44,5) pacientů léčených kabazitaxelem oproti 17,8 % pacientů léčených mitoxantronem (95% CI: 13,7-22,0), p=0,0002.
Mezi oběma rameny studie nebyl zjištěn žádný statisticky významný rozdíl z hlediska progrese bolesti a odpovědi bolesti na léčbu.
V mezinárodní multicentrické randomizované otevřené klinické studii non-inferiority fáze III (studie EFC11785), bylo 1200 pacientů s metastatickým kastračně rezistentním karcinomem prostaty, dříve léčených režimem obsahující docetaxel, randomizováno do skupiny dostávající kabazitaxel v dávce 25 mg/m2 (n=602) nebo 20 mg/m2 (n=598). Primárním cílovým parametrem účinnosti bylo celkové přežití (OS).
Studie splnila primární cíl a prokázala, že kabazitaxel v dávce 20 mg/m2 dosáhl non-inferiority pro celkové přežití ve srovnání s dávkou 25 mg/m2 (viz tabulka 4). Statisticky signifikantně vyšší procento (p<0,001) pacientů vykázalo odpověď PSA ve skupině léčené dávkou 25 mg/m2 (42,9 %) ve srovnání 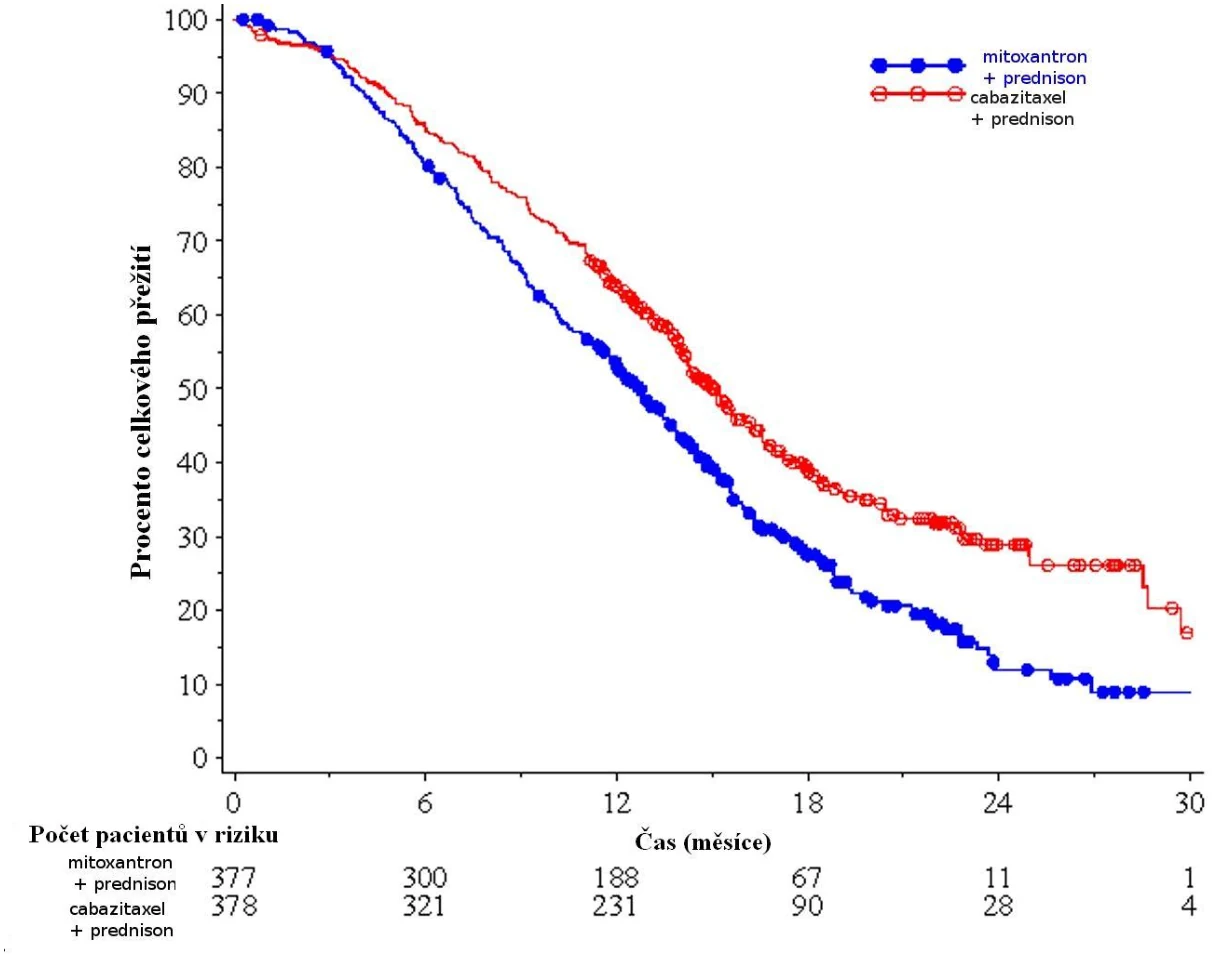 se skupinou léčenou dávkou 20 mg/m2 (29,5 %). Statisticky signifikantně vyšší riziko PSA progrese bylo pozorováno u pacientů ze skupiny s dávkou 20 mg/m2 ve srovnání se skupinou s dávkou 25 mg/m2 (HR 1,195; 95%CI: 1,025 až 1,393). Nebyl prokázán statisticky významný rozdíl s ohledem na další sekundární cílové parametry studie (přežití bez progrese (PFS), odpověď nádoru a bolesti, progrese nádoru a bolesti a čtyři podkategorie dotazníku FACT-P).
Tabulka 4 - Celkové přežití ve studii EFC11785, rameno kabazitaxelu 25 mg/m2 oproti kabazitaxelu 20 mg/m2 (analýza Intent-to-treat) – primární cílový parametr účinnosti
CBZ20+PRED
n=598
CBZ25+PRED n=602
Celkové přežití Počet úmrtí, n (%) 497 (83,1 %) 501 (83,2 %) Medián přežití (95% CI) (měsíců) 13,4 (12,19 to 14,88) 14,5 (13,47 to 15,28) Poměr rizik (Hazard Ratio)a oproti CBZ25+PRED 1,024 - 1-stranný 98.89% UCI 1,184 - 1-stranný 95% LCI 0,922 - CBZ20=kabazitaxel 20 mg/m2, CBZ25=kabazitaxel 25 mg/m2, PRED=prednison/prednisolon CI=interval spolehlivosti, LCI=dolní limit intervalu spolehlivosti, UCI=horní limit intervalu spolehlivosti
a Poměr rizik je odhadován za použití Coxova regresního modelu relativního rizika. Poměr rizik < 1 indikuje nižší riziko kabazitaxelu 20 mg/m2 ve srovnání s 25 mg/m2.
Bezpečnostní profil kabazitaxelu v dávce 25 mg/m2 pozorovaný ve studii EFC11785 byl kvalitativně i kvantitativně podobný profilu pozorovanému ve studii EFC6193. Studie EFC11785 demonstrovala lepší bezpečnostní profil pro kabazitaxel v dávce 20 mg/m2.
Tabulka 5 - Souhrn dat o bezpečnosti pro kabazitaxel ramene 25 mg/m2 oproti ramenu 20 mg/m2 ve studii EFC11785
CBZ20+PRED
n=580
CBZ25+PRED
n=595
Medián počtu cyklů/ medián
trvání léčby
6/ 18 týdnů
7/ 21 týdnů
Počet pacientů s redukcí
dávky
n (%)
Od 20 do 15 mg/m2: 58 (10,0 %) Od 15 do 12 mg/m2: 9 (1,6 %)
Od 25 do 20 mg/m2: 128 (21,5 %) Od 20 do 15 mg/m2: 19 (3,2 %) Od 15 do 12 mg/m2: 1 (0,2 %)
Nežádoucí účinky všech stupňůa (%)
Průjem 30,7 39,8
Nauzea 24,5 32,1
Únava 24,7 27,1
Hematurie 14,1 20,8
Astenie 15,3 19,7
Snížená chuť k jídlu 13,1 18,5
Zvracení 14,5 18,2
Zácpa 17,6 18,0
Bolest zad 11,0 13,9
Klinická neutropenie 3,1 10,9
Infekce močových cest 6,9 10,8
Periferní senzorická
neuropatie
6,6 10,6
Dysgeusie 7,1 10,6
Nežádoucí účinky stupně ≥ 3b (%)
Klinická neutropenie 2,4 9,6
Febrilní neutropenie
2,1 9,2
Hematologické abnormalityc (%)
Neutropenie stupně ≥ 3 41,8 73,3
Anemie stupně ≥ 3 9,9 13,7
Trombocytopenie stupně ≥ 3 2,6 4,2
CBZ20=kabazitaxel 20 mg/m2, CBZ25=kabazitaxel 25 mg/m2, PRED=prednison/prednisolon a Nežádoucí účinky všech stupňů s incidencí vyšší než 10 %
b Nežádoucí účinky stupně ≥ 3 s incidencí vyšší než 5 %
c Založeno na laboratorních hodnotách
V prospektivní, nadnárodní, randomizované, aktivně kontrolované a otevřené studii fáze IV (LPS14201/studie CARD) bylo 255 pacientů s metastatickým kastračně rezistentním karcinomem prostaty (mCRPC), dříve léčených režimem obsahujícím docetaxel a léčivou látkou cílenou na androgenní receptor (abirateron nebo enzalutamid, s progresí onemocnění během 12 měsíců od zahájení léčby) randomizováno do skupiny dostávající buď kabazitaxel v dávce 25 mg/m2 každé 3 týdny spolu s prednisonem/prednisolonem v dávce 10 mg denně (n=129) nebo léčivou látku cílenou na androgenní receptor (abirateron 1000 mg jednou denně spolu s prednisonem/ prednisolonem v dávce 5 mg dvakrát denně nebo enzalutamidem v dávce 160 mg jednou denně) (n= 126). Primárním cílovým parametrem bylo přežití bez radiografické progrese (radiographic progression free-survival, rPFS), jak je definováno Pracovní skupinou pro rakovinu prostaty-2 (PCWG2).
Sekundární cílové parametry zahrnovaly celkové přežití, přežití bez progrese, odpověď PSA a odpověď nádoru.
Demografické údaje a charakteristiky onemocnění byly mezi léčebnými rameny vyvážené. Na počátku byl celkový věkový medián 70 let, 95 % pacientů mělo ECOG PS 0 až 1 a medián Gleasonova skóre byl 8. Celkem 61 % pacientů absolvovalo předchozí léčbu pomocí léčivé látky cílené na androgenní receptor po předchozí léčbě docetaxelem.
Studie splnila svůj hlavní cíl: rPFS bylo významně delší s kabazitaxelem ve srovnání s léčivou látkou cílenou na androgenní receptor (8,0 měsíců oproti 3,7), se 46% snížením rizika radiografické progrese ve srovnání s léčivou látkou cílenou na androgenní receptor (viz Tabulka 6 a Graf 2).
Tabulka 6 - Účinnost kabazitaxelu ve studii CARD při léčbě pacientů s metastatickým kastračně rezistentním karcinomem prostaty (analýza Intent to–treat) – Přežití bez radiografické progrese (rPFS)
kabazitaxel +
prednison/prednisolon
+ G-CSF
n=129
léčivá látka cílená na androgenní receptor:
abirateron + prednison/prednisolon nebo enzalutamid n=126
Počet událostí k datu uzávěrky (%) 95 (73,6 %) 101 (80,2 %) Medián rPFS (měsíce) (95% CI) 8,0 (5,7 až 9,2) 3,7 (2,8 až 5,1) Poměr rizik (Hazard Ratio, HR) (95%
CI)
0,54 (0,40 až 0,73)
Hodnota p1 < 0,0001 1 stratifikovaný log-rank test, práh významnosti = 0,05
Obrázek 2 – Primární cílový parametr: Kaplan-Meierova křivka radiografické PFS (ITT populace)
Značky označují cenzurovaná data.
Plánované podskupinové analýzy pro rPFS založené na stratifikačních faktorech v randomizaci prokázaly u pacientů, kteří dostávali léčivou látku cílenou na androgenní receptor před léčbou docetaxelem poměr rizika 0,61 (95% CI: 0,39 až 0,96) a poměr rizika 0,48 (95% CI: 0,32 to 0,70) u pacientů, kteří dostali léčivou látku cílenou na androgenní receptor až po léčbě docetaxelem.
Kabazitaxel byl statisticky lepší ve srovnání s látkami cílenými na androgenní receptor pro každý z α-chráněných klíčových sekundárních parametrů, včetně celkového přežití (13,6 měsíců v rameni s kabazitaxelem oproti 11,0 měsícům v rameni s látkou cílenou na androgenní receptor, HR 0,64, 95%CI: 0,46 až 0,89; p=0,008), přežití bez progrese (4,4 měsíce v rameni s kabazitaxelem oproti 2,7 měsícům v rameni s látkou cílenou na androgenní receptor, poměr rizik 0,52; 95%CI: 0,40 až 0,68), potvrzená PSA odpověď (36,3 % v rameni s kabazitaxelem oproti 14,3 % v rameni s látkou cílenou na androgenní receptor, p=0,0003) a nejlepší odpověď tumoru (36,5 % v rameni s kabazitaxelem oproti 11,5 % v rameni s látkou cílenou na androgenní receptor, p=0,004).
Bezpečnostní profil kabazitaxelu v dávce 25 mg/m2 získaný ve studii CARD byl celkově konzistentní s profily získanými ve studiích TROPIC a PROSELICA (viz bod 4.8). Incidence nežádoucích účinků ≥ 3. stupně byla 53,2 % v rameni s kabazitaxelem oproti 46,0 % v rameni s látkou cílenou na androgenní receptor. Incidence nežádoucích účinků ≥ stupeň 3 byla 31,7 % v rameni s kabazitaxelem oproti 37,1 % v rameni s látkou cílenou na androgenní receptor. Incidence pacientů, kteří trvale ukončili léčbu ve studii z důvodu nežádoucích účinků byla 19,8 % v rameni s kabazitaxelem oproti 8,1 % v rameni s látkou cílenou na androgenní receptor. Incidence pacientů, u kterých výskyt nežádoucích 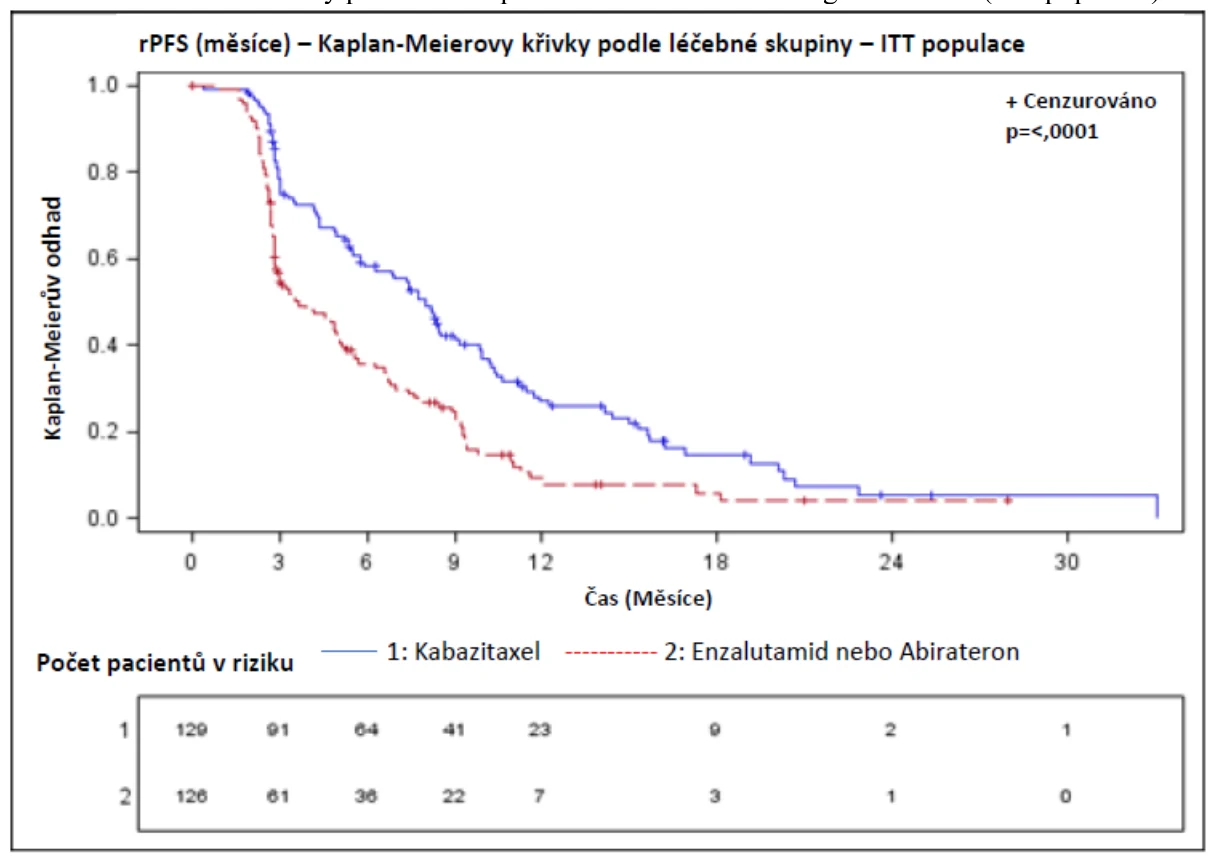 účinků vedl ke smrti byla 5,6 % v rameni s kabazitaxelem oproti 10,5 % v rameni s látkou cílenou na androgenní receptor.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s kabazitaxelem u všech podskupin pediatrické populace v indikaci karcinom prostaty (viz bod 4.2 pro informace o použití v pediatrické populaci).
Kabazitaxel byl hodnocen otevřenou, multicentrickou studií fáze 1/2 u 39 pediatrických pacientů (ve věku mezi 4 a 18 lety ve fázi 1 a mezi 3 a 16 lety ve fázi 2 studie). Fáze 2 této studie neprokázala účinnost kabazitaxelu v monoterapii u pediatrické populace s recidivujícím nebo refrakterním difuzním nádorem mozkového kmene a gliomem vysokého stupně malignity léčených dávkou 30 mg/m².
5.2 Farmakokinetické vlastnosti
Analýza populační farmakokinetiky byla provedena u 170 pacientů včetně pacientů s pokročilými solidními nádory (n = 69), metastazujícími nádory prsu (n = 34) a metastazujícími karcinomy prostaty (n = 67). Těmto pacientům byl podáván kabazitaxel v dávkách 10 až 30 mg/m2 jednou týdně nebo jednou za 3 týdny.
Absorpce
Po jednohodinové intravenózní aplikaci kabazitaxelu v dávce 25 mg/m2 pacientům s metastazujícím karcinomem prostaty (n = 67) byla Cmax 226 ng/ml (variační koeficient (CV): 107 %), a tato hodnota byla dosažena na konci 1hodinové infuze (Tmax). Průměrná hodnota AUC byla 991 ng.h/ml (CV: 34 %).
Při podávání dávky 10 až 30 mg/m2 nebyly u pacientů se solidními nádory (n = 126) pozorovány žádné významné odchylky v proporcionalitě k dávce.
Distribuce
Distribuční objem (Vss) v rovnovážném stavu byl 4870 l (2640 l/m2 u pacienta s mediánem tělesného povrchu 1,84 m2).
In vitro byla vazba kabazitaxelu na proteiny v lidském séru 89–92 %, a nebyla saturovatelná až do 50 000 ng/ml, což pokrývá maximální koncentrace pozorované v klinických studiích. Kabazitaxel se v lidském séru váže především na albumin (82 %) a lipoproteiny (87,9 % na HDL, 69,8 % na LDL a 55,8 % na VLDL). Poměry koncentrací krev/plazma v lidské krvi se in vitro pohybovaly od 0,90 do 0,99, což značí, že kabazitaxel byl rovnocenně distribuován mezi krev a plazmu.
Biotransformace
Kabazitaxel je ve velké míře metabolizován v játrech (> 95 %), a to hlavně isoenzymem CYP3A (80 až 90 %). Hlavní složkou, která obíhá v plazmě, je kabazitaxel. Kromě toho bylo v plazmě zjištěno sedm metabolitů (včetně 3 aktivních metabolitů vznikajících O-demethylací) s jedním převažujícím metabolitem, který tvoří 5 % výchozí expozice. U lidí je močí a stolicí vylučováno kolem 20 metabolitů kabazitaxelu.
Na základě studíí in vitro by se potenciální riziko inhibice kabazitaxelem v klinicky významných koncentracích mohlo týkat léčivých přípravků, které jsou hlavními substráty CYP3A4. V klinické studii bylo prokázáno, že kabazitaxel (25 mg/m2 podávaný jednorázově v 1hodinové infuzi) neměnil plazmatické hladiny midazolamu, který je substrátem CYP3A. Při současném podávání substrátů CYP3A a kabazitaxelu v terapeutických dávkách se proto neočekává žádný klinický dopad na pacienta.
U léčivých přípravků, které jsou substráty jiných CYP enzymů (1A2, 2B6, 2C9, 2C8, 2C19, 2E1 a 2D6), není žádné potenciální riziko inhibice, stejně jako není žádné potenciální riziko indukce kabazitaxelem u léčivých přípravků, které jsou substráty CYP1A, CYP2C9 a CYP3A. In vitro kabazitaxel nezpůsoboval inhibici hlavní biotransformační dráhy warfarinu na 7-hydroxywarfarin, která probíhá přes CYP2C9. Proto se in vivo neočekává žádná farmakokinetická interakce kabazitaxelu s warfarinem.
In vitro kabazitaxel nevykazoval inhibici proteinů mnohočetné lékové rezistence (MRP, Multidrug Resistant Proteins): MRP1 a MRP2 ani transportéru organických kationtů 1 (OCT1, Organic Cation Transporter 1). Klinicky bylo pozorováno, že kabazitaxel inhibuje transport P-glykoproteinu (PgP) (digoxin, vinblastin), BCRP (Breast –Cancer-Resistant-Proteins) (methotrexát) a OATP1B3 (Organic Anion Transporting Polypeptide) (CCK8) v koncentracích nejméně 15násobných, zatímco transport OATP1B1 (estradiol-17β-glukuronid) je inhibován v koncentracích pouze 5násobných. Proto je in vivo v dávce 25 mg/m2 riziko interakcí se substráty MRP, OCT1, PgP, BCRP a OATP1B3 nepravděpodobné. Riziko interakce s OATP1B1 transportérem existuje zejména během trvání infuze (1 hodina) a až 20 minut po ukončení infuze (viz bod 4.5).
Eliminace
Po 1hodinové intravenózní infuzi [14C]-kabazitaxelu v dávce 25 mg/m2 bylo zhruba 80 % podané dávky vyloučeno během 2 týdnů. Kabazitaxel je vylučován převážně stolicí ve formě několika metabolitů (76 % podané dávky), zatímco podíl ledvin na vylučování kabazitaxelu a metabolitů je menší než 4 % dávky (2,3 % léčivého přípravku se vyloučí močí v nezměněné formě).
Kabazitaxel měl vysokou plazmatickou clearance 48,5 l/hod (26,4 l/h/m2, medián povrchu těla 1,84 m2), a dlouhý terminální poločas 95 hodin.
Zvláštní populace
Starší pacienti
Farmakokinetické populační analýzy zahrnovaly 70 pacientů ve věku 65 a více let (57 pacietnů ve věku 65 až 75 let a 13 pacientů nad 75 let), přičemž nebyl zjištěn žádný vliv věku na farmakokinetiku kabazitaxelu.
Pediatričtí pacienti
Bezpečnost a účinnost kabazitaxelu u dětí a dospívajících do 18 let dosud nebyly stanoveny.
Porucha funkce jater
Kabazitaxel je eliminován především metabolickou cestou v játrech.
Studie se 43 onkologickými pacienty s poruchou funkce jater prokázala, že lehká porucha (celkový bilirubin > 1 až ≤ 1,5 x ULN nebo AST > 1,5 x ULN) nebo středně těžká porucha funkce jater (celkový bilirubin > 1,5 a ≤ 3,0 x ULN) nemají vliv na farmakokinetiku kabazitaxelu. Maximální tolerovaná dávka (MTD) kabazitaxelu je 20 mg/m2 u lehké poruchy funkce jater a 15 mg/m2 u středně těžké poruchy funkce jater.
U 3 pacientů s těžkou poruchou funkce jater (celkový bilirubin > 3 x ULN) bylo pozorováno snížení clearance o 39 % v porovnání s pacienty s lehkou poruchou funkce jater, což naznačuje určitý vliv těžké poruchy funkce jater na farmakokinetiku kabazitaxelu. MTD kabazitaxelu u pacientů s těžkou poruchou funkce jater nebyla stanovena.
Na základě údajů o bezpečnosti a snášenlivosti má být u pacientů s lehkou poruchou funkce jater dávka snížena (viz body 4.2, 4.4). U pacientů s těžkou poruchou funkce jater je Cabazitaxel Accord kontraindikován (viz bod 4.3).
Porucha funkce ledvin
Ledvinami je kabazitaxel vylučován minimálně (2,3 % dávky). Farmakokinetická populační analýza, která byla provedena ve skupině 170 pacientů a zahrnovala 14 pacientů se středně těžkouu poruchou funkce ledvin (clearance kreatininu v rozsahu 30 až 50 ml/min) a 59 pacientů s lehkou poruchou funkce ledvin (clearance kreatininu v rozsahu 50 až 80 ml/min), prokázala, že lehká až středně těžká porucha funkce ledvin nemá na farmakokinetiku kabazitaxelu významný účinek. Toto bylo potvrzeno speciální srovnávací farmakokinetickou studií pacientů se solidními nádory s normální funkcí ledvin (8 pacientů), se středně těžkou poruchou funkce ledvin (8 pacientů) a s těžkou poruchou funkce ledvin (9 pacientů), kteří byli léčeni několika cykly kabazitaxelu v samostatné intravenózní infuzi až do 25 mg/m2.
5.3 Předklinické údaje vztahující se k bezpečnosti
Nežádoucí účinky, které nebyly zaznamenány v klinických studiích, avšak vyskytly se u psů po jednorázovém podání, při podávání 5 dní a při podávání jednou týdně po expozicích nižších než klinických, a pravděpodobně jsou důležité pro klinické použití, byly následující: arteriolární/periarteriolární nekróza jater, hyperplazie žlučovodů a/nebo hepatocelulární nekróza (viz bod 4.2).
Nežádoucí účinky, které nebyly zaznamenány v klinických studiích, avšak vyskytly se ve studiích toxicity po opakovaném podávání u potkanů při expozicích vyšších než klinických, a pravděpodobně jsou důležité pro klinické použití, byly poruchy oka charakterizované otokem/degenerací subkapsulárních čočkových vláken. Tyto účinky byly po 8 týdnech částečně reverzibilní.
Studie kancerogenity kabazitaxelu nebyly zatím provedeny.
V testu bakteriální reverzní mutace (Amesův test) kabazitaxel nenavozoval mutace. V in vitro testu v lidských lymfocytech nebyl klastogenní (nedošlo k indukci strukturálních chromozomálních aberací, byl však zvýšen počet polyploidních buněk) a navodil zvýšení počtu mikronukleů v testech na potkanech in vivo. Tato genotoxická zjištění (pomocí aneugenního mechanismu) jsou dána farmakologickým účinkem léčivé lát) a u léčivých přípravků se stejnou farmakologickou aktivitou již byla pozorována. ky (inhibice depolymerizace tubulinu).
U samců potkanů nemělo podávání kabazitaxelu vliv na schopnost páření ani na fertilitu. Nicméně, ve studiích toxicity opakovaného podávání byla u potkanů pozorována degenerace semenných váčků a atrofie semenotvorných kanálků varlat, a u psů testikulární degenerace (minimální nekróza jednotlivých epiteliálních buněk v nadvarleti). Expozice u zvířat byly podobné nebo nižší než expozice pozorované u lidí, jimž byly podávány odpovídající klinické dávky kabazitaxelu.
Při intravenózním podávání samicím potkanů jednou denně od 6. do 17. dne gestace vyvolal kabazitaxel embryofetální toxicitu vázanou na toxicitu maternální, která znamenala úmrtí plodů a sníženou průměrnou fetální hmotnost spojenou s opožděnou osifikací skeletu. Expozice u zvířat byly nižší než expozice pozorované u lidí, jimž byly podávány odpovídající klinické dávky kabazitaxelu. U potkanů kabazitaxel prochází placentární bariérou.
Kabazitaxel a jeho metabolity se u potkanů vylučují do mateřského mléka v množství odpovídajícím až 1,5 % z podané dávky během 24 hodin.
Zhodnocení rizika pro životní prostředí
Dle výsledků studií hodnotících riziko pro životní prostředí nevzniká při používání kabazitaxelu žádné signifikantní riziko pro vodní prostředí (viz bod 6.6, likvidace nepoužitého léčivého přípravku).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Polysorbát 80
Kyselina citronová
Bezvodý ethanol
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
Během přípravy a podávání infuzního roztoku se nesmí používat infuzní vaky z PVC nebo polyuretanové infuzní sety.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
3 roky.
Po otevření
Jedna injekční lahvička je určena k jednorázovému použití a po otevření musí být použita okamžitě. Pokud není použita okamžitě, doba a podmínky uchovávání přípravku jsou v odpovědnosti uživatele.
Po finálním naředění v infuzním vaku/láhvi
Chemická a fyzikální stabilita infuzního roztoku byla prokázána na dobu 8 hodin při pokojové teplotě (15 °C – 30 °C) včetně jedné hodiny trvání infuze a 48 hodin při uchovávání v chladničce včetně 1 hodiny trvání infuze.
Z mikrobiologického hlediska má být infuzní roztok použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání jsou v odpovědnosti uživatele a normálně by doba neměla být delší než 24 hodin při 2 °C – 8 °C, pokud ředění neproběhlo za kontrolovaných a validovaných aseptických podmínek.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní teplotní podmínky uchovávání. Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem.
Podmínky uchovávání tohoto léčivého přípravku po otevření a naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
3 ml koncentrátu v bezbarvé skleněné lahvičce (sklo třídy I) válcovitého tvaru o objemu 6 ml uzavřené 20mm šedou silikonizovanou gumovou zátkou (třídy I) s teflonovou vrstvou na povrchu zátky a opatřené hliníkovým víčkem a fialovým odtrhávacím plastovým víčkem.
Jedno balení obsahuje jednu jednorázovou injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Kabazitaxel mohou připravovat a podávat pouze pracovníci vyškolení pro práci s cytotoxickými látkami. S léčivým přípravkem nesmí manipulovat těhotné ženy. Stejně jako při práci s ostatními cytostatiky, je zapotřebí zachovávat zvýšenou opatrnost i při zacházení a při přípravě roztoku kabazitaxelu, což znamená používat ochranné prostředky, osobní ochranné pomůcky (např. rukavice) a bezpečné postupy přípravy. Dojde-li v kterékoli fázi přípravy roztoku kabazitaxelu ke kontaktu přípravku s pokožkou, ihned důkladně omyjte postižené místo vodou a mýdlem. Pokud by došlo ke kontaktu se sliznicemi, okamžitě důkladně omyjte postižené místo vodou.
Příprava pro intravenózní podání
Nepoužívejte s jinými léčivými přípravky obsahujícími kabazitaxel s jinou koncentrací kabazitaxelu. Cabazitaxel Accord obsahuje 20 mg/ml kabazitaxelu (nejméně 3 ml aplikovatelného objemu). Jedna injekční lahvička je určena k jednorázovému použití a má být použita okamžitě. Zlikvidujte všechen nepoužitý roztok.
K podání předepsané dávky může být nutné použít více injekčních lahviček přípravku Cabazitaxel Accord.
Ředění pro přípravu infuzního roztoku se musí provádět v aseptických podmínkách.
Příprava infuzního roztoku
Krok 1
Pomocí kalibrované stříkačky s jehlou asepticky odeberte požadovaný objem přípravku Cabazitaxel Accord (který obsahuje 20 mg/ml kabazitaxelu). Příklad: pro dávku 45 mg kabazitaxelu bude zapotřebí 2,25 ml přípravku Cabazitaxel Accord.
Krok 2
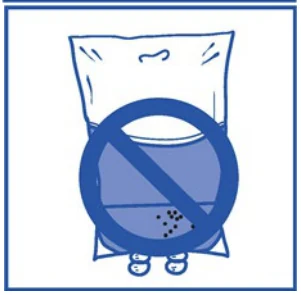
Do sterilního infuzního vaku bez obsahu PVC obsahujícího buď 5% roztok glukosy nebo fyziologický roztok (chlorid sodný 9 mg/ml (0,9%)) vstříkněte odebraný objem. Koncentrace infuzního roztoku má být mezi 0,10 mg/ml a 0,26 mg/ml.
Krok 3
Vyjměte stříkačku a manuálně, rotačním pohybem, promíchejte obsah infuzního vaku nebo láhve. Infuzní roztok je čirý bezbarvý roztok.
Krok 4
Stejně jako ostatní parenterální přípravky je nutné připravený roztok před použitím vizuálně zkontrolovat. Protože je infuzní roztok supersaturovaný, může po delší době krystalizovat. V tomto případě se tento roztok nesmí použít a je zapotřebí jej zlikvidovat.
Infuzní roztok má být použit okamžitě. Nicméně, doba použitelnosti může být při dodržení specifických podmínek delší, viz bod 6.3. 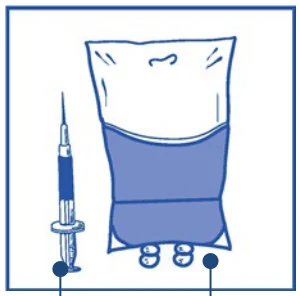
Potřebné množství koncentrátu
Roztok 5% glukosy nebo 9 mg/ml
chloridu sodného (0,9%) pro infuzi 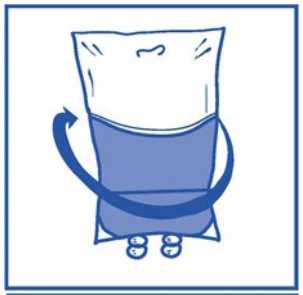
 Koncentrát 20 mg/ml Během podávání se doporučuje použít in-line filtr o velikosti pórů 0,22 mikrometru (někdy se udává velikost 0,2 mikrometru).
Pro přípravu a podávání kabazitaxelu nepoužívejte infuzní vaky z PVC ani polyuretanové infuzní sety.
Kabazitaxel nesmí být mísen s jinými léčivými přípravky s výjimkou výše uvedených.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n, Edifici Est 6ª planta,
Barcelona, 08039, Španělsko
8. REGISTRAČNÍ ČÍSLO/ /REGISTRAČNÍ ČÍSLA
EU/1/20/1448/001
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 28. srpna 2020
Datum posledního prodloužení registrace: 6. června 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.