


Souhrn údajů o přípravku (SPC) - Zemcelpro
1. NÁZEV PŘÍPRAVKU
Zemcelpro ≥ 0,23 × 10⁶ životaschopných buněk CD34+/ml / ≥ 0,53 × 10⁶ životaschopných buněk CD3+/ml infuzní disperze
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
2.1 Obecný popis
Zemcelpro je kryokonzervovaný přípravek buněčné terapie z alogenních hematopoetických kmenových a progenitorových buněk obsahující dvě buněčné složky, a to expandovanou a neexpandovanou. Obě složky jsou získány ze stejné jednotky pupečníkové krve (CBU) specifické pro konkrétního pacienta.
Expandovanou složku, označovanou jako dorokubicel, což jsou expandované buňky CD34+, tvoří frakce CD34+ expandovaná ex vivo za přítomnosti UM171.
Neexpandovanou složku, označovanou jako neexpandované buňky CD34-, tvoří frakce CD34-, z níž buňky CD3+ představují aktivní frakci.
2.
2 Kvalitativní a kvantitativní složení
Dorokubicel
Jeden infuzní vak přípravku Zemcelpro specifický pro konkrétního pacienta obsahuje na výrobní šarži závislou koncentraci buněčné populace obohacené o buňky CD34+ expandované ex vivo za přítomnosti UM171. Léčivý přípravek je balen až ve čtyřech infuzních vacích obsahujících infuzní disperzi o koncentraci nejméně 0,23 × 10⁶ životaschopných buněk CD34+/ml suspendovaných v roztoku dimethylsulfoxidu (DMSO).
Jeden infuzní vak obsahuje 20 ml infuzní disperze.
Neexpandované buňky CD34-
Jeden infuzní vak specifický pro konkrétního pacienta obsahuje na výrobní šarži závislou koncentraci neexpandovaných buněk CD34-. Léčivý přípravek je balen ve čtyřech infuzních vacích obsahujících infuzní disperzi o koncentraci nejméně 0,53 × 10⁶ životaschopných buněk CD3+/ml suspendovaných v roztoku dimethylsulfoxidu (DMSO).
Jeden infuzní vak obsahuje 20 ml infuzní disperze.
Kvantitativní informace
Kvantitativní informace pro každou buněčnou složku léčivého přípravku, včetně koncentrace buněk závislé na výrobní šarži a počtu infuzních vaků, které mají být podány, jsou uvedeny v propouštěcím certifikátu infuze (RfIC), který je přiložen k léčivému přípravku. Pro obě buněčné složky je k dispozici jeden certifikát RfIC (viz bod 6).
Pomocné látky se známým účinkem
Tento léčivý přípravek obsahuje maximálně 477 mg sodíku, 50 mg draslíku a 10 % v/v DMSO na dávku (viz bod 4.4).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Infuzní disperze.
Dorokubicel
Bezbarvá až nažloutlá buněčná infuzní disperze.
Neexpandované buňky CD34-
Načervenalá buněčná infuzní disperze.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Zemcelpro je indikován k léčbě dospělých pacientů s hematologickými malignitami vyžadujícími alogenní transplantaci hematopoetických kmenových buněk po myeloablativním přípravném režimu, pro které není k dispozici žádný jiný typ vhodných dárcovských buněk.
4.2 Dávkování a způsob podání
Přípravek Zemcelpro musí být podán ve kvalifikovaném transplantačním centru, které se specializuje na transplantaci hematopoetických kmenových buněk, lékařem, který má zkušenosti s léčbou hematologických malignit.
Dávkování
Léčba spočívá v podání jednorázové dávky infuze obsahující infuzní disperzi expandovaných buněk CD34+ v 1 až 4 infuzních vacích a neexpandovaných buněk CD34- ve 4 infuzních vacích.
Cílová dávka je 0,4 až 7,5 × 10⁶ životaschopných buněk CD34+/kg v případě expandované buněčné složky CD34+ (dorokubicel) a ≥ 0,52 × 10⁶ životaschopných buněk CD3+/kg v případě neexpandované buněčné složky CD34-.
Další informace týkající se dávky naleznete v přiloženém propouštěcím certifikátu infuze (RfIC).
Výběr jednotky pupečníkové krve
Jednotku pupečníkové krve (CBU) zbavené erytrocytů pro expanzi vybírá předepisující lékař s ohledem na minimální požadavky na shodu lidských leukocytárních antigenů (HLA) a dávku buněk (tj. počet buněk CD34 před zmrazením ≥ 0,5 × 10⁵/kg a celkový počet buněk s jádry (TNC) ≥ 1,5 × 10⁷/kg). Doporučuje se shoda minimálně u 4 ze 6 HLA (HLA-A antigeny, HLA-B antigeny a alely HLA-DRB1) s cílem shody 6 z 8 HLA (typizace s vysokým rozlišením). Typizace HLA a obsah buněk s jádry pro jednu jednotku CBU použitou jako výchozí surovina při výrobě přípravku Zemcelpro jsou uvedeny v přiloženém certifikátu RfIC.
Myeloablativní přípravný režim před léčbou (lymfodepleční chemoterapie)
Vhodný myeloablativní přípravný režim musí být podáván v souladu s pokyny zdravotnického zařízení. Vybraný režim má mít vysokou nebo střední intenzitu, tj. se skóre intenzity přípravného transplantačního režimu (TCI) 2,5 a vyšší. Přípravný režim nesmí být zahájen dříve, než bude v transplantačním centru potvrzena dostupnost přípravku Zemcelpro pro daného pacienta. Do přípravného režimu se nedoporučuje zařadit antithymocytární globulin (ATG) (viz bod 4.5).
Profylaktická a podpůrná léčba k prevenci komplikací po transplantaci
Profylaktická a podpůrná léčba k prevenci komplikací po transplantaci (např. reakce štěpu proti hostiteli a infekce) musí být podávána v souladu s pokyny zdravotnického zařízení. Upřednostňovanou profylaxí reakce štěpu proti hostiteli je kombinace takrolimu a mofetil-mykofenolátu.
V období bezprostředně po transplantaci se k minimalizaci rizika neutropenie a infekce doporučuje podávat faktor stimulující kolonie granulocytů (G-CSF) (viz bod 4.4).
Premedikace
V souladu s místními pokyny zdravotnického zařízení se doporučuje podat premedikaci antipyretiky, antagonisty histaminu a antiemetiky, a to 30 až 60 minut před infuzí obou frakcí přípravku Zemcelpro s cílem omezit možnost reakce související s infuzí. Kromě toho se před podáním neexpandované složky CD34- přípravku Zemcelpro doporučuje premedikace kortikosteroidy, aby se snížila možnost reakce související s infuzí v případě významné histokompatibility HLA.
Zvláštní populace
Starší pacienti
Bezpečnost a účinnost přípravku Zemcelpro u starších pacientů (ve věku ≥ 65 let) nebyly stanoveny.
Porucha funkce ledvin
Přípravek Zemcelpro nebyl u pacientů s poruchou funkce ledvin studován. Pacienty je třeba vyšetřit z hlediska poruchy funkce ledvin, aby bylo možné určit způsobilost k transplantaci.
Porucha funkce jater
Přípravek Zemcelpro nebyl u pacientů s poruchou funkce jater studován. Pacienty je třeba vyšetřit z hlediska poruchy funkce jater, aby bylo možné určit způsobilost k transplantaci.
Pediatrická populace
Bezpečnost a účinnost přípravku Zemcelpro u dětí a dospívajících mladších 18 let nebyly dosud stanoveny. V současnosti dostupné údaje jsou uvedeny v bodě 5.1.
Způsob podání
K dokončení podání jednorázové dávky přípravku Zemcelpro musí být podán předepsaný počet infuzních vaků s dorokubicelem (1 až 4 vaky) a s neexpandovanými buňkami CD34- (vždy 4 vaky). Celkový počet infuzních vaků určených k podání musí být potvrzen pomocí identifikačních údajů pacienta na certifikátu RfIC.
Nejprve se podává infuze dorokubicelu a poté infuze neexpandovaných buněk CD34-. Neexpandované buňky CD34- se doporučuje infuzně podat ve stejný den jako dorokubicel, nejpozději však následující den.
Pokud není dorokubicel podán, nesmí být infuzně podány ani neexpandované buňky CD34-, aby se zabránilo jakékoli nežádoucí imunitní reakci.
V případě reakce související s infuzí se podle potřeby doporučuje infuzi dočasně přerušit a zahájit podpůrnou léčbu (viz bod 4.4).
Před infuzí přípravek Zemcelpro neřeďte, nepromývejte ani z něj neodebírejte vzorek.
Pouze k intravenóznímu podání. K podání infuze přípravku Zemcelpro se doporučuje centrální žilní vstup.
Připravte si infuzní materiál. Musíte použít hadičku bez latexu se standardním infuzním filtrem
(170–260 µm). NEPOUŽÍVEJTE filtr k depleci leukocytů.
- Ověřte i) totožnost pacienta pomocí identifikačních údajů pacienta na vaku a ii) identitu buněčné složky (dorokubicel, nebo neexpandované buňky CD34-).
- Odstraňte přebal a zkontrolujte obsah rozmrazeného infuzního vaku, zda neobsahuje viditelné shluky buněk. Pokud jsou přítomny viditelné shluky buněk, jemně obsah vaku promíchejte. Malé shluky buněčného materiálu je třeba rozptýlit jemným ručním mícháním. Zbývající shluky se před infuzí účinně odstraní filtrací.
Rozmrazený a zkontrolovaný vak musí být ihned infuzně podán rychlostí přibližně 10 až 20 ml za minutu gravitačním spádem. Přípravek Zemcelpro je stabilní při teplotě 15 °C – 30 °C po dobu až 1 hodiny po rozmrazení.
Před infuzí naplňte hadičku injekčním roztokem chloridu sodného o koncentraci 9 mg/ml
(0,9 %).
- Podejte infuzí veškerý obsah infuzního vaku (20 ml na vak).
- Zpětným plněním dvakrát propláchněte infuzní vak 10 až 30 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9 %), aby se zajistilo, že pacientovi budou podány všechny buňky.
- U ostatních vaků je třeba použít stejný postup podání infuze. S rozmrazením a infuzním podáním dalšího vaku vyčkejte, dokud se neujistíte, že byl předchozí vak bezpečně podán.
Nepodávejte infuzi přípravku Zemcelpro, pokud je infuzní vak poškozen, prosakuje nebo se zdá, že je jinak narušena jeho celistvost.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1. Je třeba vzít v úvahu kontraindikace myeloablativní chemoterapie.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Musí být splněny požadavky na sledovatelnost buněčných léčivých přípravků pro moderní terapii. Aby byla zajištěna sledovatelnost, musí být název přípravku, číslo šarže a jméno léčeného pacienta uchovávány po dobu 30 let od data vypršení doby použitelnosti léčivého přípravku.
Přenos infekčního agens
Existuje riziko přenosu infekčního agens. Virové testy prováděné na jednotkách pupečníkové krve zahrnují virus lidské imunodeficience (HIV) 1 a HIV 2, hepatitidu B a hepatitidu C, lidský lymfotropní virus T-buněk (HTLV) I a HTLV II, syfilis a cytomegalovirus (CMV). Specifické viry od matky mohou být zdokumentovány jako součást anamnézy, jako je přenosná spongiformní encefalopatie (TSE), virus Epsteina-Barrové (EBV), toxoplazmóza, hepatitida E (HEV) a malárie. Banky pupečníkové krve dále dokumentují, zda se u dítěte nevyskytl nějaký nález naznačující onemocnění potenciálně přenosné podáním jednotky pupečníkové krve.
Výsledky testů lze nalézt v dokumentaci přiložené k přípravku.
Zdravotničtí pracovníci, kteří podávají přípravek Zemcelpro, proto musí po léčbě sledovat u pacientů známky a příznaky infekcí a v případě potřeby je vhodně léčit.
Dárcovství krve, orgánů, tkání a buněk
Pacienti léčení přípravkem Zemcelpro nesmí darovat krev, orgány, tkáně ani buňky.
Hypersenzitivní reakce
Závažné hypersenzitivní reakce, včetně anafylaxe, mohou být způsobeny složkami obsaženými v přípravku Zemcelpro, např. dimethylsulfoxidem. Tyto reakce je třeba vhodným způsobem léčit v souladu s pokyny zdravotnického zařízení.
Infekce
Po podání infuze přípravku Zemcelpro se u pacientů vyskytly závažné infekce, včetně život ohrožujících nebo fatálních infekcí (viz bod 4.8). Medián doby do nástupu byl 109 dnů po transplantaci s několika pozdními příhodami (v rozmezí 0–945). Pacienty je třeba informovat
o důležitosti rychlého nahlášení známek infekce ošetřujícímu lékaři. Pacienty je třeba sledovat z hlediska známek a příznaků infekce za použití vhodných diagnostických testů a vhodným způsobem je léčit v souladu s pokyny zdravotnického zařízení. Podle potřeby mají být podávána profylaktická antibiotika a před léčbou přípravkem Zemcelpro a po ní je třeba provést kontrolní testování (viz bod 4.2).
Reakce štěpu proti hostiteli
Po léčbě přípravkem Zemcelpro se vyskytly fatální a život ohrožující příhody akutní a chronické reakce štěpu proti hostiteli (viz bod 4.8). Reakce štěpu proti hostiteli po léčbě přípravkem Zemcelpro se neliší od standardní alogenní transplantace kmenových buněk s mediánem doby do nástupu 40 dnů po transplantaci, přičemž 93 % případů odezní (medián doby do odeznění: 18 dnů). Doporučuje se, aby pacienti byli sledováni s ohledem na výskyt reakce štěpu proti hostiteli a aby byli náležitě léčeni v souladu s pokyny zdravotnického zařízení. Po léčbě přípravkem Zemcelpro je třeba zvážit profylaktickou a podpůrnou léčbu. Upřednostňovanou profylaxí reakce štěpu proti hostiteli je kombinace takrolimu a mofetil-mykofenolátu (viz bod 4.2).
Syndrom z přihojení štěpu
Během klinických studií přípravku Zemcelpro byly hlášeny život ohrožující případy syndromu z přihojení štěpu (viz bod 4.8), k nimž došlo v mediánu doby do nástupu 13 dnů po transplantaci. V období kolem přihojení štěpu je třeba sledovat výskyt neobjasněné horečky, vyrážky, hypoxemie, zvýšení tělesné hmotnosti a plicních infiltrátů. Jakmile je rozpoznán syndrom z přihojení štěpu, je pacienty třeba v souladu s pokyny zdravotnického zařízení léčit kortikosteroidy s cílem zmírnit příznaky. U neléčeného syndromu z přihojení štěpu může dojít k selhání vícero orgánů a k úmrtí.
Selhání štěpu
Během klinických studií přípravku Zemcelpro byly hlášeny život ohrožující případy selhání štěpu definované jako nedosažení absolutního počtu neutrofilů více než 500 na mikrolitr krve do 42. dne po transplantaci (viz bod 4.8). Pacienty je třeba sledovat z hlediska laboratorních důkazů hematopoetické obnovy.
Vzhledem k tomu, že by mohlo dojít k interferenci s přihojením buněk pupečníkové krve, použití ATG se v přípravném režimu a před přihojením nedoporučuje. Za účelem minimalizace rizika neutropenie a infekce má být podáván faktor stimulující kolonie granulocytů (G-CSF) v dávce 5 µg/kg/den během prvních 1–3 dnů po transplantaci, dokud počet neutrofilů nedosáhne hodnoty 1 000 na mikrolitr krve (viz bod 4.2).
Plicní alveolární krvácení
Plicní alveolární krvácení je dobře zdokumentovaný nežádoucí účinek u pacientů, kteří podstupují léčbu přípravkem Zemcelpro. Byly hlášeny případy plicního alveolárního krvácení, které se vyskytly v mediánu doby do nástupu 22 dnů po transplantaci, včetně fatálních příhod (viz bod 4.8). Plicní alveolární krvácení je charakterizováno rozvojem dyspnoe, horečkou, někdy hemoptýzou, multifokálními infiltráty na rentgenovém snímku hrudníku a rychlou progresí do respiračního selhání. Doporučuje se, aby pacienti byli sledováni s ohledem na příznaky plicního alveolárního krvácení a aby byli náležitě léčeni v souladu s pokyny zdravotnického zařízení.
Pneumonitida
Pneumonitida, jako je syndrom idiopatické pneumonie nebo kryptogenní organizující se pneumonie, je dobře zdokumentovanou příhodou po léčbě přípravkem Zemcelpro. V klinických studiích s přípravkem Zemcelpro byly hlášeny případy pneumonitidy, včetně fatálních (viz bod 4.8). Případy syndromu idiopatické pneumonie a kryptogenní organizující se pneumonie se obvykle projevují dušností, kašlem a někdy horečkou. Zatímco syndrom idiopatické pneumonie se obvykle objevuje v průměru 22. den po transplantaci, což částečně souvisí s přípravným režimem před transplantací, kryptogenní organizující se pneumonie se obvykle objevuje 3–6 měsíců po transplantaci. Doporučuje se, aby pacienti byli sledováni s ohledem na příznaky pneumonitidy a aby byli náležitě léčeni v souladu s pokyny zdravotnického zařízení.
Potransplantační lymfoproliferativní porucha
Potransplantační lymfoproliferativní porucha je nežádoucí účinek pozorovaný u pacientů po léčbě přípravkem Zemcelpro. Případy potransplantační lymfoproliferativní poruchy byly hlášeny u pacientů, kteří v klinických studiích podstoupili transplantaci přípravkem Zemcelpro (viz bod 4.8). Potransplantační lymfoproliferativní porucha je jednou z nejčastějších malignit po transplantaci a ve většině případů je spojena s infekcí B-lymfocytů virem Epsteina-Barrové (EBV), a to buď v důsledku reaktivace viru po transplantaci, nebo v důsledku primární infekce EBV. U pacientů s perzistentní cytopenií může být nezbytné opakované sledování krve z hlediska DNA viru EBV. Potransplantační lymfoproliferativní porucha musí být náležitě léčena v souladu s pokyny zdravotnického zařízení.
Reakce související s infuzí
Po infuzi přípravku Zemcelpro se mohou objevit reakce související s infuzí. Tyto reakce se vyskytují převážně během první infuze (prvních infuzí) a lze je charakterizovat jako návaly horka, vyrážku, horečku, třesavku, zimnici, dyspnoe, mírnou a/nebo závažnou hypotenzi s bronchospasmy (nebo bez nich), srdeční dysfunkci a/nebo anafylaxi.
Premedikace antipyretiky, antagonisty histaminu, antiemetiky a kortikosteroidy může incidenci a intenzitu reakcí souvisejících s infuzí snížit. Během podávání přípravku Zemcelpro a po něm sledujte pacienty, zda se u nich neobjeví známky a příznaky reakcí souvisejících s infuzí. Pokud dojde k reakci související s infuzí, je třeba přerušit infuzi a podle potřeby zahájit podpůrnou léčbu (viz bod 4.2). Opětovné zahájení infuze musí být v souladu s doporučeními zdravotnického zařízení.
Hypogamaglobulinemie
Hypogamaglobulinemie je dobře zdokumentovaná příhoda, která byla hlášena po léčbě přípravkem Zemcelpro a která by mohla být spojena se sníženou mírou přežití. Byla hlášena u 19 % pacientů po transplantaci přípravkem Zemcelpro (viz bod 4.8). Doporučuje se, aby pacienti byli sledováni z hlediska laboratorních důkazů hypogamaglobulinemie a aby byli náležitě léčeni v souladu s pokyny zdravotnického zařízení.
Venookluzivní onemocnění
Venookluzivní onemocnění je dobře zdokumentovaná příhoda, která je někdy hlášena po transplantaci hematopoetických kmenových buněk. V klinických studiích s přípravkem Zemcelpro byly hlášeny vzácné případy venookluzivního onemocnění (viz bod 4.8, tabulka 1), včetně jedné fatální příhody. Vzhledem k tomu, že se tato transplantace neliší od běžné transplantace hematopoetických kmenových buněk, doporučuje se, aby pacienti byli sledováni s ohledem na příznaky venookluzivního onemocnění a aby byli náležitě léčeni v souladu s pokyny zdravotnického zařízení.
Hemolyticko-uremický syndrom
Hemolyticko-uremický syndrom je dobře zdokumentovaná příhoda, která je někdy hlášena po transplantaci hematopoetických kmenových buněk. V klinických studiích s přípravkem Zemcelpro byly hlášeny vzácné případy hemolyticko-uremického syndromu (viz bod 4.8, tabulka 1). Vzhledem k tomu, že se tato transplantace neliší od běžné transplantace hematopoetických kmenových buněk, doporučuje se, aby pacienti byli sledováni s ohledem na příznaky hemolyticko-uremického syndromu a aby byli náležitě léčeni v souladu s pokyny zdravotnického zařízení.
Pomocné látky
Sodík
Tento léčivý přípravek obsahuje 477 mg sodíku v jedné dávce. To odpovídá 24 % doporučeného maximálního denního příjmu sodíku potravou pro dospělého podle WHO.
Draslík
Tento léčivý přípravek obsahuje méně než 1,3 mmol (50 mg) draslíku v jedné dávce.
Dimethylsulfoxid (DMSO)
Tento léčivý přípravek obsahuje 17,6 g DMSO v jedné dávce. Pro dospělého o tělesné hmotnosti 70 kg představuje dimethylsulfoxid podaný v infuzi 25 % maximální doporučené denní dávky 1 g dimethylsulfoxidu/kg.
Je známo, že tato pomocná látka může po parenterálním podání způsobit anafylaktickou reakci. Během infuze je třeba pečlivě sledovat všechny pacienty.
Teoretická rizika spojená s dárcem
I když to klinické zkušenosti nedokládají, po léčbě přípravkem Zemcelpro se může objevit klonální hematopoéza a rizika spojená s dárcem (např. malignity nebo dědičné genetické poruchy). Pacienty je třeba náležitě sledovat v souladu s pokyny zdravotnického zařízení.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Živé vakcíny
Bezpečnost imunizace živými vakcínami během léčby přípravkem Zemcelpro nebo po ní nebyla studována. Vakcinace živými vakcínami se nedoporučuje po dobu nejméně 6 týdnů před zahájením přípravného režimu a do zotavení imunitního systému po léčbě přípravkem Zemcelpro.
Antithymocytární globulin (ATG)
Použití ATG se v rámci přípravného režimu a před přihojením štěpu nedoporučuje.
4.6 Fertilita, těhotenství a kojení
Pokud jde o rizika spojená s myeloablativní přípravnou terapií nezbytnou před použitím přípravku Zemcelpro a související doporučení, je třeba si prostudovat informace o přípravku pro myeloablativní přípravný režim.
Ženy ve fertilním věku
Pacientky ve fertilním věku musí mít během 30 dnů před léčbou přípravkem Zemcelpro negativní těhotenský test ze séra a musí být ochotné používat účinnou antikoncepční metodu.
Antikoncepce u mužů a žen
Nejsou k dispozici dostatečné údaje o expozici, aby bylo možné poskytnout doporučení ohledně délky používání antikoncepce po léčbě přípravkem Zemcelpro. Muži a ženy ve fertilním věku, kterým byl podán přípravek Zemcelpro, mají používat účinné metody antikoncepce.
Těhotenství
Údaje o podávání dorokubicelu těhotným ženám nejsou k dispozici. Nebyly provedeny žádné studie s dorokubicelem na zvířatech, které by hodnotily, zda může při podávání těhotné ženě způsobit poškození plodu (viz bod 5.3). Přípravek Zemcelpro nemá být podáván v těhotenství ani ženám ve fertilním věku, které nepoužívají antikoncepci.
Kojení
Není známo, zda se dorokubicel vylučuje do lidského mateřského mléka. Podávání přípravku Zemcelpro se v období kojení nedoporučuje.
Fertilita
O účinku dorokubicelu na fertilitu u lidí a u zvířat nejsou k dispozici žádné údaje.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Není známo, zda má přípravek Zemcelpro vliv na schopnost řídit nebo obsluhovat stroje. Vzhledem k tomu, že přípravná, profylaktická a podpůrná léčba podávaná ve spojení s přípravkem Zemcelpro může vést k únavě a ovlivnit duševní schopnosti, doporučuje se pacientům, aby během tohoto počátečního období neřídili ani nevykonávali nebezpečná povolání ani činnosti, jako je obsluha těžkých nebo potenciálně nebezpečných strojů.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastějšími nežádoucími účinky stupně 3 nebo vyššího byly lymfopenie (46,6 %), infekce (44,8 %), anemie (44,0 %), neutropenie (35,3 %), trombocytopenie (31,9 %), leukopenie (29,3 %), hypogamaglobulinemie (18,1 %), febrilní neutropenie (15,5 %), hypertenze (12,9 %), syndrom z přihojení štěpu (11,2 %) a pneumonie (11,2 %). Podle kritérií NIH byla akutní reakce štěpu proti hostiteli hlášena u 60,0 % pacientů a chronická reakce štěpu proti hostiteli u 16,0 % pacientů.
Fatální nežádoucí účinky se vyskytly u 7,8 % pacientů léčených přípravkem Zemcelpro, včetně infekcí (2,6 %, včetně sepse (0,9 %), enterokokové infekce (0,9 %), pneumonie (0,9 %)), akutní reakce štěpu proti hostiteli (1,7 %), plicního alveolárního krvácení (1,7 %), syndromu idiopatické pneumonie (0,9 %), kryptogenní organizující se pneumonie (0,9 %) a plicní hypertenze (0,9 %).
Tabulkový přehled nežádoucích účinků
Frekvence nežádoucích účinků přípravku Zemcelpro uvedených v tabulce 1 vychází ze souhrnných údajů z pěti studií (001, 002, 003, 004 a 007) u 116 pacientů, kterým byla podána dávka přípravku Zemcelpro a u nichž byl medián doby sledování 24 měsíců. Frekvence nežádoucích účinků v klinických studiích vychází z frekvencí nežádoucích příhod ze všech příčin, kdy část příhod může mít u určitého nežádoucího účinku jiné příčiny.
Níže jsou uvedeny nežádoucí účinky stupně 3 nebo vyššího a neobvyklé nežádoucí účinky stupně 1–2 podle společných terminologických kritérií pro nežádoucí účinky (CTCAE). Tyto nežádoucí účinky jsou seřazeny podle tříd orgánových systémů a frekvence podle databáze MedDRA. V každé třídě orgánových systémů jsou nežádoucí účinky seřazeny podle frekvence a účinky s nejvyšší frekvencí jsou uvedeny jako první, přičemž jednotlivé frekvence jsou definovány takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10) a méně časté (≥ 1/1 000 až < 1/100). V rámci každé kategorie frekvence jsou nežádoucí účinky uvedeny v pořadí podle snižující se závažnosti.
Tabulka 1 Nežádoucí účinky podle CTCAE pozorované v klinických studiích s přípravkem Zemcelpro podle třídy orgánového systému
| Poruchy krve a lymfatického systému | |
| Velmi časté | lymfopenie anemie neutropenie trombocytopenie leukopenie febrilní neutropenie |
| Méně časté | autoimunitní hemolytická anemie cytopenie trombotická mikroangiopatie |
| Srdeční poruchy | |
| Méně časté | angina pectoris fibrilace síní flutter síní perikarditida dysfunkce pravé komory |
| Vrozené, familiární a genetické vady | |
| Méně časté | aplazie cytogenetická abnormalita |
| Poruchy ucha a labyrintu | |
| Méně časté | hypoakuzie |
| Endokrinní poruchy | |
| Méně časté | adrenální insuficience |
| Gastrointestinální poruchy | |
| Časté | průjem nauzea stomatitida bolest břicha |
| Méně časté | anální stenóza kolitida enterokolitida perforace jejuna malabsorpce střevní pneumatóza |
| Celkové poruchy a reakce v místě aplikace | |
| Časté | horečka únava |
| Méně časté | generalizovaný edém malátnost zánět sliznice |
| Poruchy jater a žlučových cest | |
| Časté | venookluzivní onemocnění jater |
| Méně časté | hyperbilirubinemie |
| Poruchy imunitního systému | |
| Velmi časté | akutní reakce štěpu proti hostiteli (stupně II–III)* hypogamaglobulinemie syndrom z přihojení štěpu chronická reakce štěpu proti hostiteli** |
| Infekce a infestace*** | |
| Velmi časté | bakteriální infekce (včetně pneumonií) |
| virové infekce | |
| Časté | plísňové infekce nespecifikované infekce |
| Poranění, otravy a procedurální komplikace | |
| Časté | selhání štěpu |
| Vyšetření | |
| Časté | snížení hladiny CD4 lymfocytů zvýšení hladiny alaninaminotransferázy snížení hladiny imunoglobulinů zvýšení hladiny aspartátaminotransferázy |
| Méně časté | zvýšení hladiny bilirubinu v krvi snížení hladiny bilirubinu v krvi snížená difúzní kapacita plic pro oxid uhelnatý pozitivní test na CMV prodloužení QT intervalu na EKG snížení hladiny hemoglobinu snížený počet neutrofilů |
| Poruchy metabolismu a výživy | |
| Časté | snížená chuť k jídlu hypokalemie hyperglykemie hypofosfatemie |
| Méně časté | dehydratace hyponatremie |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | |
| Časté | bolest kostí svalová slabost |
| Méně časté | nekróza měkkých tkání |
| Novotvary benigní, maligní a blíže neurčené | |
| Časté | potransplantační lymfoproliferativní porucha |
| Poruchy nervového systému | |
| Časté | bolest hlavy |
| Méně časté | cévní mozková příhoda encefalopatie |
| Psychiatrické poruchy | |
| Méně časté | delirium obsedantně-kompulzivní porucha |
| Poruchy ledvin a močových cest | |
| Časté | hemolyticko-uremický syndrom akutní poškození ledvin hemoragická cystitida |
| Méně časté | renální trombotická mikroangiopatie |
| Respirační, hrudní a mediastinální poruchy | |
| Časté | kryptogenní organizující se pneumonie epistaxe plicní alveolární krvácení plicní hypertenze plicní embolie |
| Méně časté | syndrom idiopatické pneumonie (pneumonitida) infiltrace plic pneumotorax |
| Poruchy kůže a podkožní tkáně | |
| Časté | makulopapulózní vyrážka |
| Méně časté | akneiformní dermatitida ekzém |
| pruritus | |
| Chirurgické a léčebné postupy | |
| Méně časté | kolektomie |
| Cévní poruchy | |
| Velmi časté | hypertenze |
| Časté | mikroangiopatie |
| Méně časté | snížený krevní tlak a nespecifické poruchy krevního tlaku hematom hypotenze ortostatická hypotenze |
* Podle kritérií NIH (akutní reakce štěpu proti hostiteli 100 dnů po transplantaci – 45,7 % stupně II, 10,3 % stupně III a 0,9 % stupně IV).
** Podle kritérií NIH (chronická reakce štěpu proti hostiteli 1 rok po transplantaci – 7,8 % středně závažná a 5,2 % středně závažná až závažná).
*** Uváděné infekce a infestace jsou pojmy pro skupiny vysoce závažných onemocnění.
Popis vybraných nežádoucích účinků
Infekce
Po infuzi přípravku Zemcelpro se vyskytly závažné infekce, včetně život ohrožujících a fatálních infekcí. Celková incidence potransplantačních infekcí stupně ≥ 3 podle CTCAE byla 75,0 % (62,1 % závažných, 6,0 % život ohrožujících a 6,9 % fatálních). Původ infekcí byl bakteriální (52,6 %, nejčastěji sepse a pneumonie), virový (45,7 %, nejčastěji virus Epsteina-Barrové, cytomegalovirus, koronavirus a adenovirus), plísňový (9,5 %) nebo nespecifikovaný (8,6 %). Jejich nástup má široký rozptyl s mediánem 109 dnů po transplantaci. Většina infekcí odezněla s mediánem doby trvání do odeznění 13 dnů. Mezi fatální infekce patří sepse, septický šok a pneumonie. Doporučení pro léčbu viz bod 4.4.
Syndrom z přihojení štěpu
Syndrom z přihojení štěpu byl hlášen u 11,2 % (13 ze 116) pacientů po transplantaci přípravkem Zemcelpro, s incidencí 8,6 % bez závažných případů mezi pacienty léčenými takrolimem/MMF jako profylaxí reakce štěpu proti hostiteli. Medián doby do nástupu byl 13 dnů po transplantaci (rozmezí: 8–25 dnů). Pacienti se ve všech případech zotavili po léčbě kortikosteroidy s mediánem doby trvání do zotavení 5 dnů (rozmezí: 1–18 dnů). Doporučení pro léčbu viz bod 4.4.
Plicní alveolární krvácení
Plicní alveolární krvácení bylo hlášeno u 3 (2,6 %) pacientů po transplantaci přípravkem Zemcelpro s mediánem doby do nástupu 22 dnů po transplantaci (rozmezí: 20–355 dnů). Zatímco jeden pacient se zotavil za 9 dnů, dva pacienti navzdory vhodné léčbě zemřeli. Doporučení pro léčbu viz bod 4.4.
Pneumonitida
Pneumonitida byla hlášena u 8 (6,9 %) pacientů po transplantaci přípravkem Zemcelpro s mediánem doby do nástupu 157 dnů po transplantaci (rozmezí: 7–283 dnů). Případy zahrnovaly 3 syndromy idiopatické pneumonie (2,6 %), 4 kryptogenní organizující se pneumonie (3,4 %) a 1 nespecifikovanou pneumonitidu (0,9 %). Zotavení bylo dosaženo v 66,7 % případů, přičemž medián doby trvání do zotavení byl 29 dnů (rozmezí: 9–201 dnů). Zemřeli dva pacienti (1,7 %) (jeden se syndromem idiopatické pneumonie a jeden s kryptogenní organizující se pneumonií). Doporučení pro léčbu viz bod 4.4.
Potransplantační lymfoproliferativní porucha
Potransplantační lymfoproliferativní porucha byla hlášena u 3 (2,6 %) pacientů po transplantaci přípravkem Zemcelpro s mediánem doby do nástupu 90 dnů po transplantaci (rozmezí: 70–112 dnů). Všichni pacienti se zotavili po léčbě rituximabem s mediánem doby trvání léčby 39 dnů (rozmezí: 33–157 dnů). Doporučení pro léčbu viz bod 4.4.
Reakce štěpu proti hostiteli
Celkově byla incidence akutní reakce štěpu proti hostiteli 66,4 % a chronické reakce štěpu proti hostiteli 14,7 %. 100 dnů po transplantaci byla hlášena akutní reakce štěpu proti hostiteli stupně II u 52,0 % pacientů, stupně III u 11,8 % pacientů a stupně IV u 1,0 % pacientů. Podobně byly po 1 roce po transplantaci hlášeny případy mírné chronické reakce štěpu proti hostiteli u 12,9 % pacientů a středně závažné až závažné chronické reakce štěpu proti hostiteli u 8,6 % pacientů. Většinu případů bylo možné zvládnout pomocí léčby na bázi kortikosteroidů s mediánem doby trvání léčby 18 dnů (0–321 dnů), avšak 2 pacienti (1,7 %) zemřeli na infekce spojené s reakcí štěpu proti hostiteli. Léčba reakce štěpu proti hostiteli se má řídit pokyny místního zdravotnického zařízení (doporučení pro léčbu viz bod 4.4).
Selhání štěpu
Selhání štěpu bylo hlášeno u 5,2 % pacientů po transplantaci přípravkem Zemcelpro s mediánem doby do nástupu 26,5 dne po transplantaci (rozmezí: 7–28 dnů). Záchranná léčba mohla být nasazena s mediánem doby trvání 23 dnů (rozmezí: 7–32 dnů) u všech pacientů s výjimkou jednoho, který zemřel na nesouvisející příhodu bez relapsu před podáním záchranné léčby.
Prodloužené cytopenie
Po myeloablativním přípravném režimu jsou velmi časté prodloužené cytopenie, včetně neutropenie (64,7 %), trombocytopenie (63,8 %), leukopenie (62,9 %), lymfopenie (61,2 %) a anemie (56,9 %). Doporučení pro léčbu viz bod 4.4.
Pediatrická populace
Ačkoli jsou údaje omezené, bezpečnostní profil je podobný jako u dospělých (nežádoucí účinky léčivého přípravku s frekvencí ≥ 20 %: anemie, snížená chuť k jídlu, febrilní neutropenie, nauzea, stomatitida a epistaxe). Medián doby sledování 7 měsíců neumožňuje další interpretaci klinických výsledků.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Riziko předávkování je omezené. Během klinických studií nedošlo k žádnému případu předávkování.
Všechny 4 vaky se složkou neexpandovaných buněk CD34-, která je výsledkem výroby přípravku Zemcelpro, budou vždy podány formou infuze. Pouze ve velmi vzácných případech bude na základě propouštěcího certifikátu infuze (RfIC) nutné, aby nebyly podány všechny 4 vaky se složkou expandovaných buněk CD34+ (dorokubicel), která je výsledkem výroby přípravku Zemcelpro. Pokud nebudou tyto podmínky striktně dodrženy, výsledné předávkování dorokubicelem může být spojeno se zvýšeným rizikem reakcí souvisejících s infuzí a syndromu z přihojení štěpu. Výskyt takových příhod bude třeba u pacientů sledovat.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Krev, krevní deriváty a náhrady plazmy, jiné krevní produkty. ATC kód: B05AX04
Mechanismus účinku
Dorokubicel je kryokonzervované léčivo buněčné terapie z alogenních hematopoetických progenitorových buněk expandovaných za přítomnosti UM171 ((1R, 4R)-N1-(2-benzyl-7-(2-methyl-2H-tetrazol-5-yl)-9H-pyrimido[4,5-b]indol-4-yl)cyklohexan-1,4-diamin-dihydrobromid), které je získáno z jedné jednotky pupečníkové krve a používá se jako zdroj alogenních kmenových buněk.
Primární mechanismus účinku dorokubicelu spočívá v podpoře hematopoetické obnovy a imunitní rekonstituce prostřednictvím aktivity expandovaných hematopoetických kmenových buněk CD34+.
Neexpandované buňky CD34-, které sestávají především z T-lymfocytů CD3+, hrají doplňkovou úlohu tím, že podporují imunitní rekonstituci a posilují potransplantační reakci štěpu proti leukemii.
Hematopoetické kmenové/progenitorové buňky z přípravku Zemcelpro migrují do kostní dřeně, kde se dělí, dozrávají a diferencují ve všech liniích hematopoetických buněk. Zralé buňky se uvolňují do krevního oběhu, kde některé cirkulují a jiné migrují do různých tkání, přičemž dochází k částečnému nebo úplnému obnovení krevního obrazu a funkce (včetně imunitní funkce) krevních buněk pocházejících z kostní dřeně.
Farmakodynamické účinky
Transplantace přípravku Zemcelpro vedla k hematologické rekonstituci s plným dárcovským chimérismem ve všech liniích hematopoetických kmenových buněk. Urychlena byla také rekonstituce T-lymfocytů s diverzitou receptorů T-lymfocytů (TCR) po 6 a 12 měsících po transplantaci.
Klinická účinnost a bezpečnost
Bezpečnost a účinnost léčby přípravkem Zemcelpro u pacientů s hematologickými malignitami vyžadujícími transplantaci hematopoetických kmenových buněk byly hodnoceny ve dvou otevřených, nekontrolovaných, jednoramenných studiích bez porovnání s jinými typy dárcovských buněk, a to u pacientů s vysoce rizikovou leukemií a myelodysplazií (ECT-001-CB.002 (002), n = 30 a ECT-001-CB.004 (004), n = 30).
Bezpečnost přípravku Zemcelpro byla hodnocena také ve třech dalších otevřených, nekontrolovaných, jednoramenných studiích bez porovnání s jinými typy dárcovských buněk. Jednalo se o jednu (1) studii u pacientů s nádorovými onemocněními krve bez standardní shody HLA s příbuznými nebo nepříbuznými dárci (ECT-001-CB.001 (001); jednu (1) studii u pacientů s vysoce rizikovým mnohočetným myelomem (ECT-001-CB.003 (003); n = 18) a jednu (1) studii u pediatrických pacientů s vysoce rizikovými myeloidními malignitami (ECT-001-CB.007 (007); n = 12). Viz bod 4.8.
Za účelem posouzení účinnosti přípravku Zemcelpro v reprezentativní populaci dospělých pacientů s hematologickými malignitami vyžadujícími alogenní transplantaci hematopoetických kmenových buněk, kteří nemají snadno dostupného vhodného dárce, byla provedena analýza sloučených údajů ze studií 002 a 004 se zaměřením na klíčovou populaci 25 pacientů zařazených do studií k podání kryokonzervovaného přípravku Zemcelpro vyrobeného z malé jednotky CBU po vysoce nebo středně intenzivním myeloablativním přípravném režimu. Charakteristiky pacientů jsou uvedeny v tabulce 2. Malá jednotka pupečníkové krve je definována jako minimální dávka buněk uvedená níže podle kritérií programu „Be The Match & National Marrow Donor Program“ / Americké společnosti pro transplantaci a buněčnou terapii (NMDP/ASTCT) pro jednorázovou transplantaci pupečníkové krve, tj. obsah buněk TNC a CD34 před kryokonzervací musí být menší než 2,5 × 10⁷ TNC/kg a 1,5 × 10⁵ buněk CD34/kg.
Tabulka 2 Souhrnná demografie a výchozí charakteristiky onemocnění u pacientů ve studiích s přípravkem Zemcelpro (k 15. březnu 2024)
| Kategorie | Zařazeni do studie s přípravkem Zemcelpro, který byl vyroben z malé jednotky pupečníkové krve a kryokonzervován (se záměrem léčit), n = 25) |
Věk (roky) Medián (IQR) Min–max | 47 (40, 53) 24–64 |
Pohlaví, n (%) Muži Ženy | 18 (72,0 %) 7 (28,0 %) |
Rasa Běloši Černoši Asiati Jiná | 17 (68,0 %) 1 (4,0 %) 1 (4,0 %) 6 (24,0 %) |
Kategorie onemocnění Akutní myeloidní leukemie Akutní lymfoblastická leukemie Myelodysplastický syndrom Chronická myeloidní leukemie (blastická krize) Hodgkinův lymfom Nehodgkinský lymfom, agresivní lymfom Adultní T-buněčná leukemie / adultní T-buněčný lymfom Chronická lymfocytární leukemie a transformace do Hodgkinova lymfomu | 11 (44,0 %) 11 (44,0 %) 3 (12,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) |
| Předchozí transplantace hematopoetických kmenových buněk | 7 (28,0 %) |
Z 25 pacientů zařazených do klíčové populace byla 24 pacientům podána infuze přípravku Zemcelpro. Účinnost byla hodnocena na základě cílových parametrů přihojení štěpu neutrofilů a krevních destiček (tabulka 3). Ke dni uzávěrky údajů stále probíhaly studie 002 a 004.
Tabulka 3 Výsledky účinnosti u dospělých pacientů s hematologickými malignitami léčených kryokonzervovaným přípravkem Zemcelpro získaným z malé jednotky pupečníkové krve (CBU) (n = 25), medián sledování: 13,3 měsíce
| Cílové parametry | Zařazeni do studie s přípravkem Zemcelpro, který byl vyroben z malé jednotky pupečníkové krve a kryokonzervován (se záměrem léčit), n = 253) |
Medián doby do přihojení štěpu neutrofilů* (ANC ≥ 500/µl): Medián (IQR) [rozmezí]1, Medián (IQR) [rozmezí]2 (nejhorší scénář) | 20 dnů (17–29) [10–39] 25 dnů (17–30) [10–42] |
| Incidence přihojení štěpu neutrofilů s ANC ≥ 500/µl 42. den – n (%) | 21/253 (84,0 %) |
Medián doby do přihojení štěpu krevních destiček* (≥ 20 000/µl) Medián (IQR) [rozmezí] Medián (IQR) [rozmezí2 (nejhorší scénář) | 40 dnů (37–62) [29–175] 48 dnů (38–100) [29–175] |
Incidence přihojení štěpu krevních destiček (≥ 20 000/µl) 100. den – n (%) | 17/253 (68,0 %) |
| Medián (IQR) sledování (měsíce) ** | 13,3 (0,9–38,2) |
* Všechny doby trvání jsou uvedeny jako „doba od infuze“. Medián doby od zařazení do studie k datu dostupnosti přípravku Zemcelpro na klinickém pracovišti byl 31 dnů (IQR: 22–41 dnů) a medián doby od zařazení do studie k datu infuze přípravku Zemcelpro byl 42 dnů (IQR: 35–56 dnů).
** Doba od infuze k datu dokončení nebo ukončení sledování před uzávěrkou údajů.
ANC: absolutní počet neutrofilů; IQR: mezikvartilové rozpětí
1 Za účelem minimalizace rizika neutropenie a infekce byl v období bezprostředně po transplantaci podán faktor stimulující kolonie granulocytů (G-CSF) (5 µg/kg/den).
2 V populacích se záměrem léčit byli pacienti, u nichž nebylo dosaženo přihojení štěpu neutrofilů do 42. dne nebo přihojení štěpu krevních destiček do 100. dne po transplantaci, včetně pacientů, kteří nepodstoupili transplantaci nebo u nichž nedošlo k přihojení z jakéhokoli důvodu (NRM nebo relaps před přihojením), v analýze nejhoršího možného scénáře hodnoceni jako pacienti, u nichž došlo k selhání 42. nebo 100. den.
3 Zahrnuje 1 pacienta, který nepodstoupil transplantaci v důsledku nedoručení dodávky.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Zemcelpro u jedné nebo více podskupin pediatrické populace v rámci transplantace hematopoetických kmenových buněk u pacientů s hematologickými malignitami (informace o použití u pediatrické populace viz bod 4.2).
V době schválení u dospělých jsou údaje o pediatrické populaci ve studii 007 omezeny na 9/12 subjektů mladších 18 let, které podstoupily transplantaci přípravkem Zemcelpro z důvodu vysoce rizikových myeloidních malignit (6 s AML, 3 s MDS). Použití přípravku Zemcelpro vedlo v 88,9 % případů k přihojení štěpu neutrofilů s mediánem 21,5 dne a v 77,8 % případů k přihojení štěpu krevních destiček s mediánem 48 dnů.
Tento léčivý přípravek byl registrován postupem tzv. podmínečného schválení. Znamená to, že jsou očekávány další důkazy o jeho přínosech.
Evropská agentura pro léčivé přípravky nejméně jednou za rok vyhodnotí nové informace o tomto léčivém přípravku a tento souhrn údajů o přípravku bude podle potřeby aktualizován.
5.2 Farmakokinetické vlastnosti
V klinických studiích vedlo použití přípravku Zemcelpro u všech pacientů k plnému dárcovskému chimérismu (definovanému jako ≥ 95 % buněk původem od dárce) v myeloidních buňkách již 0,5 měsíce po transplantaci. Pouze pacienti, u nichž došlo k recidivě onemocnění, následně vykazovali v pozdějších časových bodech dárcovský chimérismus < 95 %. Vzhledem k delší době potřebné k rekonstituci T-lymfocytů po transplantaci bylo dosaženo plného dárcovského chimérismu v podskupině T-lymfocytů o něco později: plného dárcovského chimérismu v populaci T-lymfocytů dosáhlo 0,5 měsíce po transplantaci 63 % pacientů a 1 měsíc po transplantaci 88 % pacientů.
5.3 Předklinické údaje vztahující se k bezpečnosti
Přihojení štěpu buněk CD34+ expandovaných za přítomnosti UM171 po primární nebo sekundární transplantaci a hematologická rekonstituce po dobu až 28 týdnů u NSG myší s oslabenou imunitou, kterým bylo transplantováno až 5 000 000 buněk (což odpovídá až 2,5 × 10⁸ buněk/kg u člověka, a tudíž překročení dávky u člověka), nevedlo k nežádoucí toxicitě.
Nebyly provedeny žádné studie toxicity po opakovaném podávání.
Nebyly provedeny žádné studie kancerogenity.
Cytogenetická analýza in vitro expandovaných buněk CD34+ neodhalila žádné abnormální chromozomální změny v expandovaných buňkách.
Vzhledem k povaze přípravku nebyly provedeny neklinické studie fertility, reprodukce ani vývoje plodu.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Dimethylsulfoxid
Roztok lidského albuminu
Chlorid hořečnatý (E 511)
Chlorid draselný (E 508)
Trihydrát natrium-acetátu (E 262)
Chlorid sodný
Natrium-glukonát (E 576)
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být přípravek Zemcelpro mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Kryokonzervováno: 1 rok.
Po rozmrazení: 1 hodina při teplotě 15 °C – 30 °C.
Po rozmrazení znovu nezmrazujte.
6.4 Zvláštní opatření pro uchovávání
Přípravek Zemcelpro musí být uchováván a přepravován v plynné fázi kapalného dusíku (≤ -150 °C) a musí zůstat zmrazený, dokud není pacient připraven k léčbě, aby bylo zajištěno, že pacientovi jsou podány životaschopné buňky.
Podmínky uchovávání tohoto léčivého přípravku po jeho rozmrazení jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení a zvláštní vybavení pro použití, podání nebo implantaci
Přípravek Zemcelpro je balen v infuzním vaku (50 ml) z ethylenvinylacetátu (EVA) se dvěma porty s obsahem 20 ml buněčné disperze.
Jeden infuzní vak je vložen do přebalu. Tato sekundární obalová vrstva vyrobená z kopolymeru EVO je dvakrát zatavena. Jeden infuzní vak v uzavřeném přebalu je vložen do kovové kazety. Kazety jsou následně umístěny do štítkem označeného modulárního přepravního pouzdra (modpak) v rámci standardního kryogenního přepravního kontejneru s řízenou teplotou.
Jedna individuální léčebná dávka zahrnuje až osm (8) infuzních vaků po 20 ml – až čtyři (4) vaky s dorokubicelem a čtyři (4) vaky s neexpandovanými buňkami CD34-.
Součástí balení přípravku Zemcelpro je také kryogenní lahvička obsahující vzorek původní jednotky pupečníkové krve pro sledování chimérismu.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Opatření, která je nutno učinit před zacházením s léčivým přípravkem nebo před jeho podáním
Přípravek Zemcelpro musí být v rámci zařízení přepravován v uzavřených, nerozbitných, nepropustných nádobách.
Přípravek Zemcelpro musí být přepravován v nádobě, která jej udržuje při teplotě pod –150 °C, a je třeba s ním zacházet ve vhodném ochranném oděvu a rukavicích.
Tento léčivý přípravek obsahuje lidské krevní buňky. Zdravotničtí pracovníci, kteří zacházejí s přípravkem Zemcelpro, musí přijmout vhodná opatření (používat rukavice, ochranný oděv a ochranu očí), aby se zabránilo možnému přenosu infekčních onemocnění.
Příprava před podáním
Přípravek Zemcelpro se skládá ze dvou (2) alogenních hematopoetických buněčných složek:
- dorokubicelu (expandovaných buněk CD34+),
- neexpandovaných buněk CD34-.
Na základě propouštěcího certifikátu infuze (RfIC) musí být potvrzen počet vaků s dorokubicelem (1 až 4 vaky) a počet vaků s neexpandovanými buňkami CD34- (vždy 4 vaky), které mají být infuzně podány. Certifikát RfIC se vztahuje na obě složky.
Nejprve se podává infuze dorokubicelu a poté infuze neexpandovaných buněk CD34-. Neexpandované buňky CD34- se doporučuje infuzně podat ve stejný den jako dorokubicel, nejpozději však následující den.
Koordinujte načasování rozmrazení a podání infuze přípravku Zemcelpro takto: předem ověřte připravenost pacienta na podání infuze a upravte čas pro zahájení rozmrazení přípravku Zemcelpro tak, aby byl k dispozici k aplikaci, až bude pacient připraven.
Rozmrazení
Před rozmrazením přípravku Zemcelpro ověřte totožnost pacienta a počet vaků, které mají být podle propouštěcího certifikátu infuze (RfIC) infuzně podány. Nejprve rozmrazte všechny předepsané vaky s dorokubicelem a teprve poté vaky s neexpandovanými buňkami CD34-. Rozmrazujte vždy jen jeden (1) vak. S rozmrazením dalšího vaku vyčkejte, dokud se neujistíte, že byl předchozí vak bezpečně podán.
- Vyjměte kazetu z kryogenního přepravního kontejneru. Ověřte i) totožnost pacienta pomocí identifikačních údajů pacienta na kazetě a ii) identitu buněčné složky (dorokubicel, nebo neexpandované buňky CD34-) (obrázek 1).
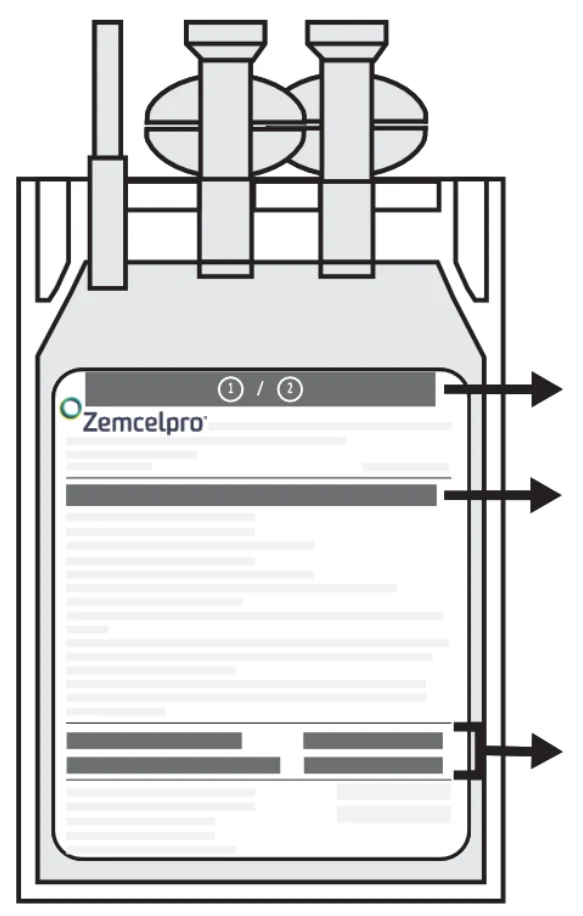
- Po ověření kazety okamžitě vyjměte infuzní vak z kazety. Ověřte i) totožnost pacienta pomocí identifikačních údajů pacienta na infuzním vaku a ii) identitu buněčné složky (dorokubicel, nebo neexpandované buňky CD34-) (obrázek 2).
- Před rozmrazením infuzní vaky zkontrolujte, zda nevykazují poškození nebo trhliny. Pokud došlo k narušení celistvosti vaku, obsah infuzně nepodávejte.
Infuzní vak uložený v uzavřeném přebalu okamžitě vložte do vodní lázně o teplotě 37 °C.
Jakmile obsah dosáhne polotekuté konzistence, začněte vak opatrně mnout, dokud se nerozpustí všechny ledové krystalky. Úplné rozmrazení jednoho vaku trvá přibližně 2–5 minut.
- Vyjměte vak s přebalem z vodní lázně. Po rozmrazení infuzního vaku je třeba podat infuzi co nejdříve. Bylo prokázáno, že přípravek Zemcelpro je stabilní při teplotě 15 °C – 30 °C po dobu až 1 hodiny. Před infuzí přípravek Zemcelpro neřeďte, nepromývejte ani z něj neodebírejte vzorek.
- Pokud přípravek nepřipravujete u lůžka pacienta, přepravte jej k lůžku při pokojové teplotě v uzavřeném boxu nebo přebalu, aby byl během přepravy chráněn.
Nepodávejte infuzi přípravku Zemcelpro, pokud je infuzní vak poškozen, prosakuje nebo se zdá, že je jinak narušena jeho celistvost.
Podání
K dokončení podání jednorázové dávky přípravku Zemcelpro musí být podán předepsaný počet infuzních vaků s dorokubicelem (1 až 4 vaky) a s neexpandovanými buňkami CD34- (vždy 4 vaky). Celkový počet infuzních vaků určených k podání musí být potvrzen pomocí identifikačních údajů Obrázek 1. Kazeta pro uložení přípravku Zemcelpro 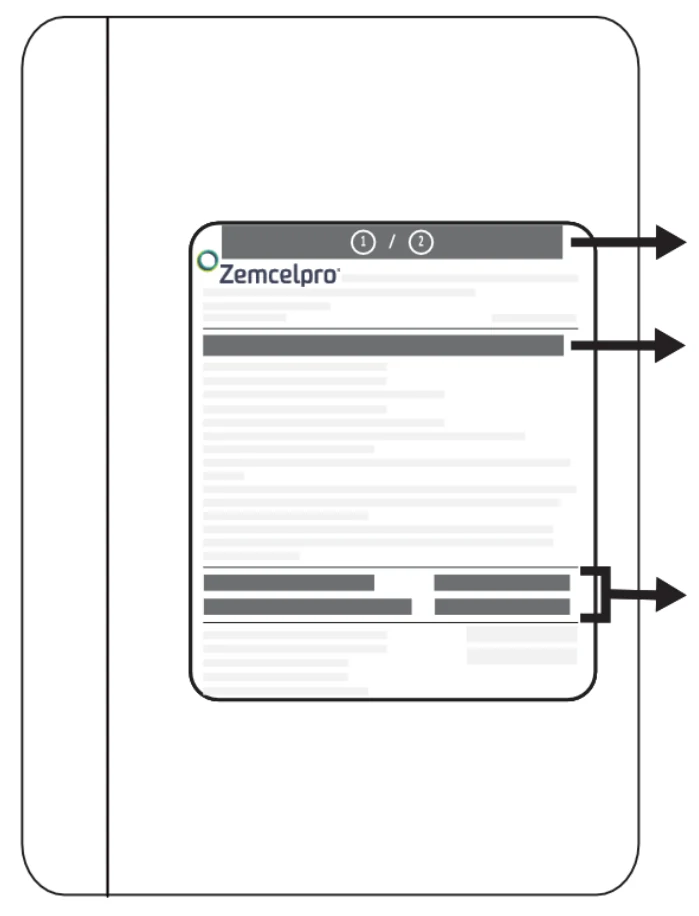
Postup rozmrazení
pacienta na certifikátu RfIC.
Nejprve se podává infuze dorokubicelu a poté infuze neexpandovaných buněk CD34-. Neexpandované buňky CD34- se doporučuje infuzně podat ve stejný den jako dorokubicel, nejpozději však následující den.
Pokud není dorokubicel podán, nesmí být infuzně podány ani neexpandované buňky CD34-, aby se zabránilo jakékoli nežádoucí imunitní reakci.
V případě reakce související s infuzí se podle potřeby doporučuje infuzi dočasně přerušit a zahájit podpůrnou léčbu (viz bod 4.4).
Před infuzí přípravek Zemcelpro neřeďte, nepromývejte ani z něj neodebírejte vzorek.
Pouze k intravenóznímu podání. Pro podání infuze přípravku Zemcelpro se doporučuje centrální žilní vstup.
Připravte si infuzní materiál. Musíte použít hadičku bez latexu se standardním infuzním filtrem
(170–260 µm). NEPOUŽÍVEJTE filtr k depleci leukocytů.
- Ověřte i) totožnost pacienta pomocí identifikačních údajů pacienta na vaku a ii) identitu buněčné složky (dorokubicel, nebo neexpandované buňky CD34-) (obrázek 2).
- Odstraňte přebal a zkontrolujte obsah rozmrazeného infuzního vaku, zda neobsahuje viditelné shluky buněk. Pokud jsou přítomny viditelné shluky buněk, jemně obsah vaku promíchejte. Malé shluky buněčného materiálu je třeba rozptýlit jemným ručním mícháním. Zbývající shluky se před infuzí účinně odstraní filtrací.
Rozmrazený a zkontrolovaný vak musí být ihned infuzně podán rychlostí přibližně 10 až 20 ml Obrázek 2. Infuzní vak s přípravkem Zemcelpro
Postup podání
za minutu gravitačním spádem. Přípravek Zemcelpro je stabilní při teplotě 15 °C – 30 °C po dobu až 1 hodiny po rozmrazení.
Před infuzí naplňte hadičku injekčním roztokem chloridu sodného o koncentraci
9 mg/ml (0,9 %).
- Podejte infuzí veškerý obsah infuzního vaku (20 ml na vak). - Zpětným plněním dvakrát propláchněte infuzní vak 10 až 30 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9 %), aby se zajistilo, že pacientovi budou podány všechny buňky.
- U ostatních vaků je třeba použít stejný postup podání infuze. S infuzním podáním dalšího vaku vyčkejte, dokud se neujistíte, že byl předchozí vak bezpečně podán.
Nepodávejte infuzi přípravku Zemcelpro, pokud je infuzní vak poškozen, prosakuje nebo se zdá, že je jinak narušena jeho celistvost.
Opatření, která je třeba přijmout v případě náhodné expozice
V případě náhodné expozice dodržujte místní pokyny pro zacházení s biologickým materiálem lidského původu. Pracovní povrchy a materiály, které potenciálně byly v kontaktu s přípravkem Zemcelpro, musí být dekontaminovány vhodným dezinfekčním prostředkem.
Opatření, která je nutno učinit při likvidaci léčivého přípravku
S nepoužitým léčivým přípravkem a veškerým materiálem, který byl v kontaktu s přípravkem Zemcelpro, (pevný a kapalný odpad) je třeba zacházet jako s potenciálně infekčním odpadem a zlikvidovat jej v souladu s místními pokyny pro zacházení s biologickým odpadem lidského původu.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Cordex Biologics International Limited
5th Floor, Block E, Iveagh Court
Harcourt Road, Dublin, Irsko
tel.: 353 1 960 2797
e-mail: info@cordexbio.com
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/25/1960/001
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 25 srpna 2025
10. DATUM REVIZE TEXTU
Datum revize textu:
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Zemcelpro