


Souhrn údajů o přípravku (SPC) - Vizimpro
1. NÁZEV PŘÍPRAVKU
Vizimpro 15 mg potahované tablety
Vizimpro 30 mg potahované tablety
Vizimpro 45 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Vizimpro 15 mg potahované tablety
Jedna potahovaná tableta obsahuje 15 mg dakomitinibu ve formě monohydrátu dakomitinibu.
Pomocné látky se známým účinkem
Jedna potahovaná tableta obsahuje 40 mg monohydrátu laktózy.
Vizimpro 30 mg potahované tablety
Jedna potahovaná tableta obsahuje 30 mg dakomitinibu ve formě monohydrátu dakomitinibu.
Pomocné látky se známým účinkem
Jedna potahovaná tableta obsahuje 81 mg monohydrátu laktózy.
Vizimpro 45 mg potahované tablety
Jedna potahovaná tableta obsahuje 45 mg dakomitinibu ve formě monohydrátu dakomitinibu.
Pomocné látky se známým účinkem
Jedna potahovaná tableta obsahuje 121 mg monohydrátu laktózy.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Vizimpro 15 mg potahované tablety
Modrá potahovaná kulatá bikonvexní tableta o průměru 6,35 mm s vyraženým „Pfizer“ na jedné straně a „DCB15“ na druhé straně.
Vizimpro 30 mg potahované tablety
Modrá potahovaná kulatá bikonvexní tableta o průměru 7,5 mm s vyraženým „Pfizer“ na jedné straně a „DCB30“ na druhé straně.
Vizimpro 45 mg potahované tablety
Modrá potahovaná kulatá bikonvexní tableta o průměru 9,0 mm s vyraženým „Pfizer“ na jedné straně a „DCB45“ na druhé straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Vizimpro je v monoterapii indikován k léčbě první linie dospělých pacientů s lokálně pokročilým nebo metastazujícím nemalobuněčným karcinomem plic (NSCLC) s aktivačními mutacemi receptoru epidermálního růstového faktoru (EGFR).
4.2 Dávkování a způsob podání
Léčbu přípravkem Vizimpro má zahájit a dohlížet lékař se zkušenostmi v použití protinádorových léčivých přípravků.
Před zahájením léčby dakomitinibem je nutné určit mutační status EGFR (viz bod 4.4).
Dávkování
Doporučená dávka přípravku Vizimpro je 45 mg užívaných perorálně jednou denně až do progrese onemocnění nebo výskytu nepřijatelné toxicity.
Pacienty je třeba poučit, aby dávku užívali každý den přibližně ve stejnou dobu. Pokud pacient dávku vyzvrací nebo vynechá, neužívá se náhradní dávka a další předepsaná dávka se podá v běžnou dobu následující den.
Úprava dávkování
Na základě bezpečnosti a snášenlivosti v konkrétních případech může být vyžadována úprava dávky. Pokud je úprava dávky přípravku Vizimpro nezbytná, snižuje se způsobem popsaným v tabulce 1. Úpravy dávky a postup léčby v případě určitých nežádoucích účinků jsou uvedeny v tabulce 2 (viz body 4.4 a 4.8).
Tabulka 1. Doporučené úpravy dávky v případě nežádoucích účinků přípravku Vizimpro
| Úroveň dávky | Dávka (jednou denně) |
| Doporučená zahajovací dávka | 45 mg |
| První snížení dávky | 30 mg |
| Druhé snížení dávky | 15 mg |
Tabulka 2. Úprava dávky a způsob léčby v případě nežádoucích účinků přípravku Vizimpro
| Nežádoucí účinky | Úprava dávky |
Intersticiální plicní onemocnění (ILD/pneumonitida) |
|
| Průjem |
|
| Nežádoucí účinky | Úprava dávky |
| Kožní nežádoucí účinky |
|
| Jiné |
|
Zvláštní populace
Porucha funkce jater
U pacientů s lehkou (třída Child-Pugh A) nebo středně těžkou (třída Child-Pugh B) poruchou funkce jater není nutná žádná úprava zahajovací dávky přípravku Vizimpro. U pacientů s těžkou poruchou funkce jater (třída Child-Pugh C) se má zahajovací dávka přípravku Vizimpro upravit na 30 mg jednou denně. Po nejméně 4 týdnech léčby lze dávku na základě bezpečnosti a snášenlivosti v konkrétních případech zvýšit na 45 mg jednou denně (viz bod 5.2).
Porucha funkce ledvin
U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin (clearance kreatininu [CrCl] ≥ 30 ml/min) není nutná žádná úprava zahajovací dávky přípravku Vizimpro. U pacientů s těžkou poruchou funkce ledvin (CrCl < 30 ml/min) jsou k dispozici omezené údaje. Pro pacienty vyžadující hemodialýzu nejsou dostupné žádné údaje. Proto nelze pro žádnou z těchto populací pacientů učinit doporučení ohledně dávkování (viz bod 5.2).
Starší pacienti
U starších pacientů (≥ 65 let) není nutná žádná úprava zahajovací dávky přípravku Vizimpro (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Vizimpro u pediatrické populace (< 18 let ) nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Vizimpro je určen k perorálnímu podání. Tablety se zapíjejí vodou a užívají se s jídlem nebo bez něj.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Stanovení mutačního statusu EGFR
Při stanovování mutačního statusu EGFR u pacienta je důležité zvolit validovanou a robustní metodologii, aby se předešlo falešně negativním nebo falešně pozitivním výsledkům.
Intersticiální plicní onemocnění (ILD) / pneumonitida
U pacientů dostávajících přípravek Vizimpro byly hlášeny případy ILD/pneumonitidy, které mohou být fatální (viz bod 4.8). Pacienti s ILD v anamnéze nebyli hodnoceni.
Všechny pacienty s akutním nástupem nebo nevysvětlitelným zhoršením plicních příznaků (např. dyspnoe, kašel, horečka) je nutné důkladně vyšetřit a vyloučit ILD/pneumonitidu. Léčbu dakomitinibem je třeba pozastavit, dokud nebudou známy výsledky z vyšetření těchto příznaků. Pokud je ILD/pneumonitida potvrzená, musí se podávání dakomitinibu trvale ukončit a podle potřeby zavést vhodná léčba (viz bod 4.2).
Průjem
Při léčbě přípravkem Vizimpro byl velmi často hlášen průjem, včetně závažného průjmu (viz bod 4.8). Následkem průjmu může být dehydratace s poruchou funkce ledvin, či bez ní, která může být fatální, pokud není náležitě léčena.
Proaktivní léčbu průjmu je nutné zahájit při první známce průjmu, a to zejména během prvních 2 týdnů po zahájení léčby dakomitinibem. Zahrnuje dostatečnou hydrataci v kombinaci s protiprůjmovými léčivými přípravky a má být podávána, dokud řídká stolice neustane na 12 hodin. Je třeba používat protiprůjmové léčivé přípravky (např. loperamid), jejichž dávka se v případě potřeby zvyšuje k nejvyšším doporučeným schváleným dávkám. U pacientů může být zapotřebí přerušit a/nebo snížit dávkování léčby dakomitinibem. Pacienti mají mít zajištěnou dostatečnou perorální hydrataci a u dehydrovaných pacientů může být vyžadováno podávání tekutin a elektrolytů intravenózně (viz bod 4.2).
Kožní nežádoucí účinky
U pacientů léčených přípravkem Vizimpro byla hlášena vyrážka a erytematózní nebo exfoliativní postižení kůže (viz bod 4.8).
V zájmu prevence suché kůže zahajte léčbu zvlhčujícími přípravky a v případě výskytu vyrážky zahajte léčbu lokálními antibiotiky, emoliencii a lokálními steroidy. U pacientů, u kterých se rozvine exfoliativní postižení kůže, nasaďte perorální antibiotika a lokální steroidy. Pokud se některý z těchto stavů zhorší na stupeň závažnosti 2 nebo vyšší, zvažte nasazení širokospektrálních perorálních nebo intravenózních antibiotik. Vyrážka a erytematózní nebo exfoliativní postižení kůže se může objevit nebo zhoršit po vystavení pokožky slunci. Doporučte pacientům, aby se před vystavením slunci chránili oděvem a používali opalovací krém. U pacientů může být zapotřebí přerušit a/nebo snížit dávkování léčby dakomitinibem (viz bod 4.2).
Hepatotoxicita a zvýšené aminotransferázy
Při léčbě přípravkem Vizimpro byly hlášeny zvýšené aminotransferázy (zvýšená alaninaminotransferáza, zvýšená aspartátaminotransferáza, zvýšené aminotransferázy; viz bod 4.8). Ve skupině pacientů s NSCLC léčených dakomitinibem v dávce 45 mg denně byly u 4 pacientů (1,6 %) hlášeny izolované případy hepatotoxicity. V programu s dakomitinibem mělo selhání jater fatální následky u 1 pacienta. Doporučuje se tedy provádět pravidelně testy funkce jater. U pacientů, u kterých při podávání dakomitinibu dojde k závažnému zvýšení aminotransferáz, je třeba léčbu přerušit (viz bod 4.2).
Léčivé přípravky metabolizované cytochromem P450 (CYP)2D6
Přípravek Vizimpro může zvyšovat expozici (nebo snižovat expozici aktivním metabolitům) jiným léčivým přípravkům metabolizovaným cytochromem CYP2D6. Pokud není považováno za nezbytné, je třeba se vyhnout současnému užívání léčivých přípravků převážně metabolizovaných cytochromem CYP2D6 (viz bod 4.5).
Jiné formy interakce
Je třeba vyhnout se současnému podávání inhibitorů protonové pumpy (PPI) s dakomitinibem (viz bod 4.5).
Laktóza
Tento léčivý přípravek obsahuje laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Společné podávání dakomitinibu a látek zvyšujících žaludeční pH
Rozpustnost dakomitinibu ve vodě je závislá na pH, přičemž nízké (kyselé) pH zvyšuje rozpustnost. Údaje ze studie u 24 zdravých subjektů naznačují, že společné podávání jedné dávky 45 mg dakomitinibu s inhibitorem PPI rabeprazolem v dávce 40 mg jednou denně po dobu 7 dní snižuje u dakomitinibu Cmax o přibližně 51 %, AUC0-96h (plocha pod křivkou závislosti koncentrace na čase od 0 do 96 hodin) o přibližně 39 % a AUCinf (AUC v čase od 0 do nekonečna) (n=14) o přibližně 29 % ve srovnání s jednou 45mg dávkou dakomitinibu podávanou samostatně. Během léčby dakomitinibem je nutné vyhýbat se podávání inhibitorů PPI (viz bod 4.4).
Na základě údajů z pozorování 8 pacientů ze studie A7471001 nemělo lokální podávání antacid žádný zjevný účinek na Cmax a AUCinf dakomitinibu. Na základě sdružených dat u pacientů nemělo podávání antagonistů histaminových receptorů 2 (H2) žádný zjevný účinek na ustálenou minimální koncentraci dakomitinibu (poměr geometrických průměrů 86 % (90% IS (interval spolehlivosti): 73; 101). Lokální antacida a antagonisty receptorů H2 lze v případě potřeby použít. Dakomitinib se má podávat 2 hodiny před užitím antagonistů receptoru H2 nebo alespoň 10 hodin poté.
Společné podávání dakomitinibu a substrátů cytochromu CYP2D6
Společné podávání jedné 45mg perorální dávky dakomitinibu zvýšilo průměrnou expozici (AUCposl. a Cmax) dextromethorfanu, zkušebního substrátu cytochromu CYP2D6, o 855 % (AUCposl.) a o 874 % (Cmax) ve srovnání s podáváním samotného dextromethorfanu. Tyto výsledky naznačují, že dakomitinib může zvyšovat expozici jiným léčivým přípravkům (nebo snižovat expozici aktivním metabolitům) primárně metabolizovaným cytochromem CYP2D6. Je třeba se vyhnout souběžnému užívání léčivých přípravků primárně metabolizovaným cytochromem CYP2D6 (viz bod 4.4). Pokud je souběžné užívání těchto přípravků považováno za nezbytné, mají se dodržovat doporučení k dávkování těchto přípravků týkající se společného podávání se silnými inhibitory cytochromu CYP2D6.
Účinek dakomitinibu na lékové transportéry
Na základě údajů in vitro může dakomitinib potenciálně inhibovat aktivitu P-glykoproteinu (P-gp) (v gastrointestinálním [GI] traktu), proteinu BCRP (breast cancer resistance protein) (systémově a v GI traktu) a transportéru organických kationtů (OCT)1 při klinicky relevantních koncentracích (viz bod 5.2).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce
Ženy ve fertilním věku je nutné upozornit, že se v průběhu léčby přípravkem Vizimpro mají vyvarovat otěhotnění. Ženy ve fertilním věku léčené tímto léčivým přípravkem musí používat vhodnou metodu antikoncepce po celou dobu léčby a minimálně 17 dní (5 poločasů) po jejím skončení.
Těhotenství
Údaje o podávání dakomitinibu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly omezený vliv na reprodukční toxicitu (pomalejší zvyšování tělesné hmotnosti matky a snížený příjem potravy u samic potkanů a králíků a nižší tělesnou hmotnost plodu a vyšší výskyt neosifikovaných metatarzů pouze u potkanů), (viz bod 5.3). Vzhledem ke svému mechanismu účinku může dakomitinib podávaný těhotným ženám způsobovat fetální poškození. Dakomitinib se v těhotenství nemá podávat. Pacientky užívající dakomitinib během těhotenství nebo pacientky, které otěhotní během užívání dakomitinibu, je nutné upozornit na potenciální riziko pro plod.
Kojení
Není známo, zda se dakomitinib a jeho metabolity vylučují do lidského mateřského mléka. Vzhledem k tomu, že se mnoho léčivých přípravků vylučuje do lidského mateřského mléka, a vzhledem k potenciálním závažným nežádoucím účinkům u kojenců plynoucích z expozice dakomitinibu je třeba matky upozornit, aby během užívání tohoto léčivého přípravku nekojily.
Fertilita
Studie fertility nebyly u dakomitinibu provedeny. Neklinické studie bezpečnosti ukázaly reverzibilní epiteliální atrofii děložního hrdla a vaginy u potkanů (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Vizimpro má malý vliv na schopnost řídit nebo obsluhovat stroje. Pokud pacient cítí únavu nebo oční nežádoucí účinky během užívání dakomitinibu, má být během řízení nebo obsluhování strojů opatrný.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Medián doby trvání léčby přípravkem Vizimpro v celé sadě sdružených dat byl 66,7 týdne.
Nejčastějšími (> 20 %) nežádoucími účinky u pacientů dostávajících dakomitinib byly průjem (88,6 %), vyrážka (79,2 %), stomatitida (71,8 %), porucha nehtu (65,5 %), suchá kůže (33,3 %), snížená chuť k jídlu (31,8 %), konjunktivitida (24,7 %), snížení tělesné hmotnosti (24,3 %), alopecie (23,1 %), pruritus (22,4 %), zvýšené aminotransferázy (22,0 %) a nauzea (20,4 %). Závažné nežádoucí účinky byly hlášeny u 6,7 % pacientů léčených dakomitinibem. Nejčastěji hlášenými (≥ 1 %) závažnými nežádoucími účinky u pacientů dostávajících dakomitinib byly průjem (2,0 %), intersticiální plicní onemocnění (1,2 %), vyrážka (1,2 %) a snížená chuť k jídlu (1,2 %).
Nežádoucí účinky vedoucí ke snížení dávky byly hlášeny u 52,2 % pacientů léčených dakomitinibem. Nejčastěji hlášeným (> 5 %) důvodem pro snížení dávky kvůli nežádoucím účinkům u pacientů dostávajících dakomitinib byla vyrážka (32,2 %), porucha nehtu (16,5 %) a průjem (7,5 %).
Nežádoucí účinky vedoucí k trvalému ukončení léčby byly hlášeny u 6,7 % pacientů léčených dakomitinibem. Nejčastějším (> 0,5 %) důvodem pro trvalé ukončení kvůli nežádoucím účinkům u pacientů dostávajících dakomitinib byla vyrážka (2,4 %), intersticiální plicní onemocnění (2,0 %) a průjem (0,8 %).
Tabulkový seznam nežádoucích účinků
Tabulka 3 shrnuje nežádoucí účinky pro přípravek Vizimpro. Nežádoucí účinky jsou uvedeny podle třídy orgánových systémů. V rámci každé třídy orgánových systémů jsou nežádoucí účinky seřazeny podle frekvence a nejčastější nežádoucí účinky jsou uvedeny jako první. Používá se při tom tato klasifikace: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1000). V každé skupině frekvence jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 3. Nežádoucí účinky hlášené v klinických studiích s dakomitinibem (n = 255)
| Třídy orgánových systémů | Velmi časté | Časté |
| Poruchy metabolismu a výživy | Snížená chuť k jídlu Hypokalemiea | Dehydratace |
| Poruchy nervového systému | Dysgeuzie | |
| Poruchy oka | Konjunktivitidab | Keratitida |
| Respirační, hrudní a mediastinální poruchy | Intersticiální plicní onemocnění*c | |
| Gastrointestinální poruchy | Průjem* Stomatitidad Zvracení Nauzea | |
| Poruchy kůže a podkožní tkáně | Vyrážkae Syndrom palmoplantární erytrodysestezie Kožní fisury Suchá kůžef Pruritusg Porucha nehtuh Alopecie | Exfoliace kůžei Hypertrichóza |
| Celkové poruchy a reakce v místě aplikace | Únava Astenie | |
| Vyšetření | Zvýšené aminotransferázyj Snížení tělesné hmotnosti |
Údaje založené na sdružených údajích od 255 pacientů, kteří dostávali přípravek Vizimpro 45 mg jednou denně jako zahajovací dávku v rámci první linie léčby NSCLC s aktivačními mutacemi EGFR napříč klinickými studiemi.
* Byly hlášeny fatální příhody.
a Hypokalemie zahrnuje následující preferované termíny (PT): snížený draslík v krvi, hypokalemie. b Konjunktivitida zahrnuje následující PT: blefaritida, konjunktivitida, suché oko, neinfekční konjunktivitida. c Intersticiální plicní onemocnění zahrnuje následující PT: intersticiální plicní onemocnění, pneumonitida. d Stomatitida zahrnuje následující PT: aftózní vřed, cheilitida, sucho v ústech, zánět sliznice, vřed v ústech, bolest úst, orofaryngeální bolest, stomatitida.
e Vyrážka (také označovaná jako vyrážka a erytematózní postižení kůže) zahrnuje následující PT: akné, akneiformní dermatitida, erytém, erythema multiforme, vyrážka, erytematózní vyrážka, generalizovaná vyrážka, makulózní vyrážka, makulopapulózní vyrážka, papulózní vyrážka.
f Suchá kůže zahrnuje následující PT: suchá kůže, xeróza.
g Pruritus zahrnuje následující PT: pruritus, svědivá vyrážka.
h Porucha nehtu zahrnuje následující PT: zarůstající nehet, krvácení nehtového lůžka, zánět nehtového lůžka, diskolorace nehtu, porucha nehtu, infekce nehtu, toxické poškození nehtu, zlomení nehtu, onycholýza, onychomadéza, paronychium.
i Exfoliace kůže (také označovaná jako exfoliativní postižení kůže) zahrnuje následující PT: exfoliativní vyrážka, exfoliace kůže.
j Zvýšené aminotransferázy zahrnují následující PT: zvýšená alaninaminotransferáza, zvýšená aspartátaminotransferáza, zvýšené aminotransferázy.
Popis vybraných nežádoucích účinků
Velmi časté nežádoucí účinky u pacientů, které se objevily nejméně u 10 % pacientů ve studii ARCHER 1050, jsou shrnuty v tabulce 4 podle stupňů obecných kritérií toxicity Národního institutu pro nádorová onemocnění (NCI-CTC).
Tabulka 4. Velmi časté nežádoucí účinky ve studii fáze 3 ARCHER 1050 (n = 451)
| Dakomitinib (n = 227) | Gefitinib (n = 224) | |||||
| Nežádoucí účinkya | Všechny stupně % | Stupeň 3 % | Stupeň 4 % | Všechny stupně % | Stupeň 3 % | Stupeň 4 % |
| Poruchy metabolismu a výživy | ||||||
| Snížená chuť k jídlu Hypokalemieb | 30,8 10,1 | 3,1 4,0 | 0,0 0,9 | 25,0 5,8 | 0,4 1,8 | 0,0 0,0 |
| Poruchy oka | ||||||
| Konjunktivitidac | 23,3 | 0,0 | 0,0 | 8,9 | 0,0 | 0,0 |
| Gastrointestinální poruchy | ||||||
Průjemd Stomatitidae Nauzea | 87,2 69,6 18,9 | 8,4 4,4 1,3 | 0,0 0,4 0,0 | 55,8 33,5 21,9 | 0,9 0,4 0,4 | 0,0 0,0 0,0 |
| Poruchy kůže a podkožní tkáně | ||||||
Vyrážkaf Syndrom palmoplantární erytrodysestezie Suchá kůžeg Pruritush Porucha nehtui Alopecie | 77,1 14,5 29,5 20,3 65,6 23,3 | 24,2 0,9 1,8 0,9 7,9 0,4 | 0,0 0,0 0,0 0,0 0,0 0,0 | 57,6 3,1 18,8 14,3 21,4 12,5 | 0,9 0,0 0,4 1,3 1,3 0,0 | 0,0 0,0 0,0 0,0 0,0 0,0 |
| Celkové poruchy a reakce v místě aplikace | ||||||
| Astenie | 12,8 | 2,2 | 0,0 | 12,5 | 1,3 | 0,0 |
| Vyšetření | ||||||
Zvýšené aminotransferázyj | 23,8 | 0,9 | 0,0 | 40,2 | 9,8 | 0,0 |
| Snížení tělesné hmotnosti | 25,6 | 2,2 | 0,0 | 16,5 | 0,4 | 0,0 |
Zahrnuty jsou pouze nežádoucí účinky s výskytem ≥ 10 % v ramenu s dakomitinibem. b Hypokalemie zahrnuje následující preferované termíny (PT): snížený draslík v krvi, hypokalemie. c Konjunktivitida zahrnuje následující PT: blefaritida, konjunktivitida, suché oko, neinfekční konjunktivitida. d 1 fatální příhoda byla hlášena v ramenu s dakomitinibem.
e Stomatitida zahrnuje následující PT: aftózní vřed, cheilitida, sucho v ústech, zánět sliznice, vřed v ústech, bolest úst, orofaryngeální bolest, stomatitida.
f Vyrážka zahrnuje následující PT: akné, akneiformní dermatitida, erytém, vyrážka, erytematózní vyrážka, generalizovaná vyrážka, makulózní vyrážka, makulopapulózní vyrážka, papulózní vyrážka. g Suchá kůže zahrnuje následující PT: suchá kůže, xeróza.
h Pruritus zahrnuje následující PT: pruritus, svědivá vyrážka.
i Porucha nehtu zahrnuje následující PT: zarůstající nehet, diskolorace nehtu, porucha nehtu, infekce nehtu, toxické poškození nehtu, zlomení nehtu, onycholýza, onychomadéza, paronychium. j Zvýšené aminotransferázy zahrnují následující PT: alaninaminotransferáza zvýšená, aspartátaminotransferáza zvýšená, aminotransferázy zvýšené.
Intersticiální plicní onemocnění (ILD) / pneumonitida
ILD/pneumonitida byly hlášeny u 2,7 % pacientů dostávajících přípravek Vizimpro a ILD/pneumonitida stupně ≥ 3 byly hlášeny u 0,8 %, včetně jedné fatální příhody (0,4 %), (viz bod 4.4).
U pacientů dostávajících dakomitinib byl medián doby do první epizody ILD/pneumonitidy kteréhokoli stupně 16 týdnů a medián doby do nejtěžší epizody ILD/pneumonitidy 16 týdnů u pacientů dostávajících dakomitinib. Medián doby trvání ILD/pneumonitidy kteréhokoli stupně byl 13 týdnů a medián doby trvání stupně ≥ 3 byl 1,5 týdne (viz bod 4.4).
Průjem
Průjem byl nejčastěji hlášeným nežádoucím účinkem u pacientů dostávajících přípravek Vizimpro (88,6 %) a průjem stupně ≥ 3 byl hlášen u 9,4 % pacientů. V klinické studii byly následky u jednoho pacienta (0,4 %) fatální (viz bod 4.4).
U pacientů dostávajících dakomitinib byl medián doby do první epizody průjmu kteréhokoli stupně 1 týden a medián doby do nejtěžší epizody průjmu 2 týdny. Medián doby trvání průjmu kteréhokoli stupně byl 20 týdnů a medián doby trvání stupně ≥ 3 byl 1 týden (viz bod 4.4).
Kožní nežádoucí účinky
Vyrážka byla hlášena u 79,2 % pacientů dostávajících přípravek Vizimpro a erytematózní nebo exfoliativní postižení kůže byly hlášeny u 5,5 % pacientů dostávajících přípravek Vizimpro. Kožní nežádoucí účinky byly stupně 1 až 3. Vyrážka a erytematózní postižení kůže stupně 3 byly nejčastěji hlášenými nežádoucími účinky stupně 3 (25,5 %). Exfoliativní postižení kůže stupně 3 bylo hlášeno u 0,8 % pacientů (viz bod 4.4).
U pacientů dostávajících dakomitinib byl medián doby do první epizody vyrážky a erytematózního postižení kůže kteréhokoli stupně přibližně 2 týdny a medián doby do nejtěžší epizody vyrážky a erytematózního postižení kůže 7 týdnů. Medián doby trvání vyrážky a erytematózního postižení kůže kteréhokoli stupně byl 53 týdnů a medián doby trvání vyrážky a erytematózního postižení kůže stupně ≥ 3 byl 2 týdny. Medián doby do první epizody exfoliativního postižení kůže kteréhokoli stupně byl 6 týdnů a medián doby do nejtěžší epizody exfoliativního postižení kůže byl 6 týdnů. Medián doby trvání exfoliativního postižení kůže kteréhokoli stupně byl 10 týdnů a medián doby trvání exfoliativního postižení kůže stupně ≥ 3 byl 2 týdny.
Zvýšené aminotransferázy
Zvýšené aminotransferázy (zvýšená alaninaminotransferáza, zvýšená aspartátaminotransferáza, zvýšené aminotransferázy) byly hlášeny u 22,0 % pacientů dostávajících přípravek Vizimpro a byly stupně 1 až 3, přičemž většina byla stupně 1 (18,4 %), (viz bod 4.4).
U pacientů dostávajících dakomitinib byl medián doby do první epizody zvýšených aminotransferáz kteréhokoli stupně přibližně 12 týdnů a medián doby do nejtěžší epizody zvýšených aminotransferázy 12 týdnů. Medián doby trvání zvýšených aminotransferáz kteréhokoli stupně byl 11 týdnů a medián doby trvání zvýšených aminotransferázy stupně ≥ 3 byl 1 týden.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Nežádoucí účinky pozorované při dávkách vyšších než 45 mg jednou denně byly primárně gastrointestinální, dermatologické a konstituční (např. únava, malátnost a snížení tělesné hmotnosti).
Není známo žádné antidotum pro dakomitinib. Léčba předávkování dakomitinibem se řeší symptomatickou léčbou a obecnými podpůrnými opatřeními.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, inhibitory proteinkináz, ATC kód: L01EB07
Mechanismus účinku
Dakomitinib je inhibitor všech lidských receptorů epidermálního růstového faktoru (HER), (EGFR/HER1, HER2 a HER4) a vykazuje aktivitu vůči mutovaným EGFR s delecemi v exonu 19 nebo substitucí L858R v exonu 21. Dakomitinib se váže selektivně a ireverzibilně na cílové členy rodiny HER, a tím dosahuje dlouhodobé inhibice.
Klinická účinnost
Přípravek Vizimpro v léčbě první linie u pacientů s NSCLC s aktivačními mutacemi EGFR (ARCHER 1050)
Účinnost a bezpečnost přípravku Vizimpro byla hodnocena v klinické studii fáze 3 (ARCHER 1050) prováděné u pacientů s NSCLC, který je lokálně pokročilý, nevhodný ke kurativnímu chirurgickému zákroku či radioterapii nebo metastazuje a nese aktivační mutace EGFR, jehož cílem bylo prokázat superioritu dakomitinibu ve srovnání s gefitinibem. V multicentrické mezinárodní randomizované otevřené studii fáze 3 bylo celkem 452 pacientů randomizováno do skupiny s dakomitinibem nebo gefitinibem v poměru 1 : 1.
Léčba byla podávána perorálně na pravidelné denní bázi až do progrese onemocnění, zavedení nové protinádorové léčby, nepřijatelné toxicity, stažení souhlasu, úmrtí nebo rozhodnutí zkoušejícího vedeného v souladu s protokolem, podle toho, co nastalo dříve. Při randomizaci byly stratifikačními faktory rasa (japonská vs. kontinentální čínská vs. jiná východoasijská vs. jiná než východoasijská, podle tvrzení pacienta) a mutační status EGFR (delece v exonu 19 vs. mutace L858R v exonu 21). Mutační status EGFR byl stanoven pomocí standardizované a komerčně dostupné testovací sady.
Primárním cílovým parametrem studie byla doba přežití bez progrese (PFS) stanovená zaslepeným nezávislým centrálním radiologickým zhodnocením (IRC). Mezi klíčové sekundární cílové parametry patřil výskyt objektivní odpovědi (ORR), doba trvání odpovědi (DoR) a celkové přežití (OS).
Co se týče demografických charakteristik celkové hodnocené populace, 60 % tvořily ženy; medián věku v době zařazení byl 62 let a 10,8 % bylo ve věku ≥ 75 let. Třicet procent mělo skóre ECOG (Eastern Cooperative Oncology Group) ve výchozím stavu 0 a 70 % mělo skóre ECOG 1; 59 % mělo deleci v exonu 19 a 41 % mělo mutaci L858R v exonu 21. Co se týče rasy, 23 % byli běloši, 77 % Asijci a < 1 % černoši. Ze studie byli vyřazeni pacienti s metastázami na mozku, s leptomeningeálním onemocněním nebo se skóre ECOG ≥ 2.
Statisticky významné zlepšení v PFS stanovené zhodnocením IRC bylo prokázáno u pacientů randomizovaných do skupiny s dakomitinibem ve srovnání s pacienty randomizovanými do skupiny s gefitinibem, viz tabulka 5 a obrázek 1. Analýzy podskupin z hlediska PFS podle zhodnocení IRC na základě vstupních charakteristik měly výsledky konzistentní s primární analýzou PFS. Konkrétně byly poměry rizik (HR) pro PFS podle zhodnocení IRC u asijských pacientů 0,509 (95% IS: 0,391; 0, 662) a neasijských pacientů 0,889 (95% IS: 0,568; 1,391). U asijských pacientů byl medián PFS pro skupinu s dakomitinibem 16,5 měsíce a 9,3 měsíce pro skupinu s gefitinibem. U neasijských pacientů byl medián PFS pro skupinu s dakomitinibem 9,3 měsíce a 9,2 měsíce pro skupinu s gefitinibem.
Výsledky OS ze závěrečné analýzy (uzávěrka sběru dat 17. února 2017), kdy nastalo 48,7 % příhod, ukázaly HR 0,760 (95% IS: 0,582; 0,993) a narůst mediánu OS o 7,3 měsíce (medián OS: 34,1 měsíce [95% IS: 29,5; 37,7] v ramenu s dakomitinibem a 26,8 měsíce [95% IS: 23,7; 32,1] v ramenu s gefitinibem. V souladu s metodou hierarchického testování však byla analýza ukončena testováním ORR, jelikož nebylo dosaženo statistické významnosti. Statistickou významnost zlepšení v OS proto nebylo možné formálně vyhodnotit.
Tabulka 5. Výsledky účinnosti ze studie ARCHER 1050 u pacientů s dříve neléčeným
NSCLC s aktivačními mutacemi EGFR – populace ITT⃰
Dakomitinib n = 227 | Gefitinib n = 225 | |
| Doba přežití bez progrese (podle zhodnocení IRC) | ||
| Počet pacientů s příhodou, n (%) | 136 (59,9 %) | 179 (79,6 %) |
| Medián PFS v měsících (95% IS) | 14,7 (11,1; 16,6) | 9,2 (9,1; 11,0) |
| HR (95% IS)a | 0,589 (0,469; 0,739) | |
| 2stranná p-hodnotab | < 0,0001 | |
| Výskyt objektivní odpovědi (podle zhodnocení IRC) | ||
| Výskyt objektivní odpovědi v % (95% IS) | 74,9 % (68,7; 80,4) | 71,6 % (65,2; 77,4) |
| 2stranná p-hodnotac | 0,3883 | |
| Doba trvání odpovědi u respondérů (podle zhodnocení IRC) | ||
| Počet respondérů podle zhodnocení IRC, n (%) | 170 (74,9) | 161 (71,6) |
| Medián DoR v měsících (95% IS) | 14,8 (12,0; 17,4) | 8,3 (7,4; 9,2) |
| HR (95% IS)a | 0,403 (0,307; 0,529) | |
| 2stranná p-hodnotab | < 0,0001 | |
⃰ Údaje měly uzávěrku sběru dat 29. července 2016.
Zkratky: IS = interval spolehlivosti; EGFR = receptor epidermálního růstového faktoru; HR = poměr rizik; IRC = nezávislé centrální radiologické zhodnocení; ITT = „Intent-to-Treat“; IWRS = interaktivní webový systém pro odpovědi; n = celkový počet; NSCLC = nemalobuněčný karcinom plic; PFS = doba přežití bez progrese; DoR = doba trvání odpovědi.
a. Ze stratifikovaného Coxova regresního modelu. Při randomizaci byly stratifikačními faktory rasa (japonská vs. kontinentální čínská a jiná východoasijská vs. jiná než východoasijská) a mutační status EGFR (delece v exonu 19 vs. mutace L858R v exonu 21) podle IWRS.
b. Na základě stratifikovaného log-rank testu. Při randomizaci byly stratifikačními faktory rasa (japonská vs.
kontinentální čínská a jiná východoasijská vs. jiná než východoasijská) a mutační status EGFR (delece v exonu 19 vs. mutace L858R v exonu 21) podle IWRS.
c. Na základě stratifikovaného testu Cochran-Mantel-Haenszel. Při randomizaci byly stratifikačními faktory rasa (japonská vs. kontinentální čínská a jiná východoasijská vs. jiná než východoasijská) a mutační status EGFR (delece v exonu 19 vs. mutace L858R v exonu 21) podle IWRS.
Obrázek 1. ARCHER 1050 – Kaplan-Meierova křivka pro PFS podle zhodnocení IRC –populace ITT
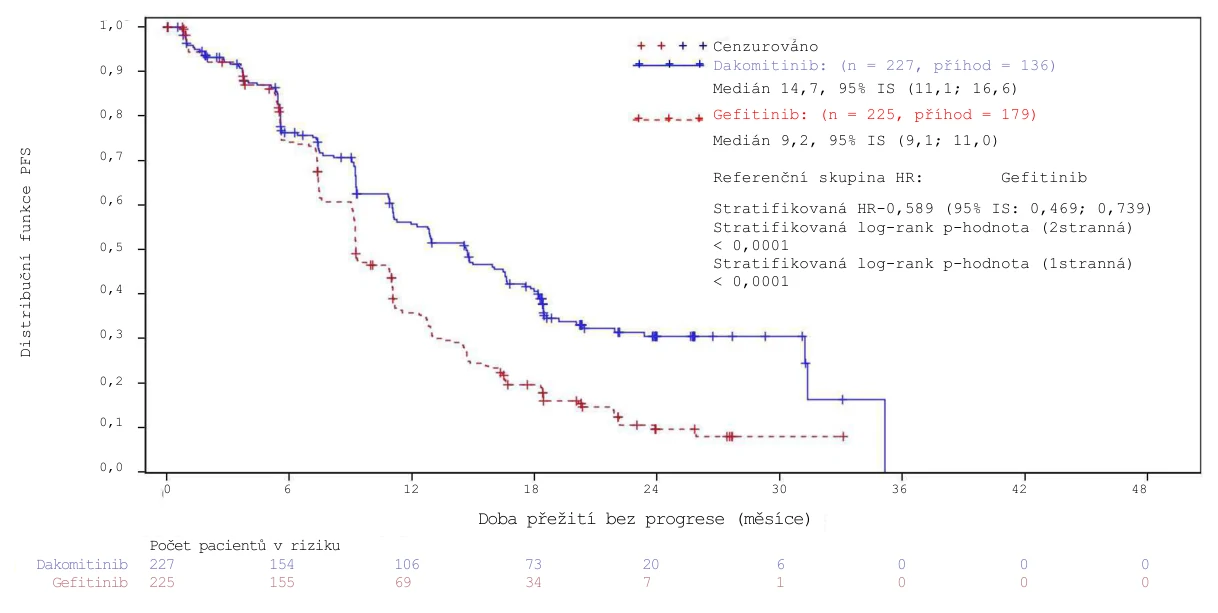
Zkratky: IS = interval spolehlivosti; HR = poměr rizik; IRC = nezávislé centrální radiologické zhodnocení; ITT = populace se záměrem léčit; n = celkový počet; PFS = doba přežití bez progrese.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s dakomitinibem u všech podskupin pediatrické populace v indikaci NSCLC (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Po podání jedné dávky 45 mg dakomitinibu v tabletách je průměrná perorální biologická dostupnost dakomitinibu 80 % (rozmezí: 65 % až 100 %) ve srovnání s intravenózním podáním a Cmax je dosaženo během 5 až 6 hodin po perorálním podání. Při každodenním podávání 45 mg dakomitinibu bylo ustáleného stavu dosaženo do 14 dní. Jídlo nemá žádný klinicky významný vliv na biologickou dostupnost. Dakomitinib je substrátem membránových transportních proteinů P-gp a proteinu BCRP. Avšak vzhledem k 80% biologické dostupnosti při perorálním podání není pravděpodobné, že by tyto membránové transportní proteiny měly nějaký vliv na absorpci dakomitinibu.
Distribuce
Dakomitinib je rozsáhle distribuován po celém těle, přičemž průměrný distribuční objem v ustáleném stavu je 27 l/kg (tělesná hmotnost pacienta 70 kg) [koeficient změny (CV%): 18%] po intravenózním podání. V plazmě se dakomitinib váže na albumin a α1-kyselý glykoprotein a nenavázaná frakce tvořila přibližně 2 % in vitro a ex vivo u zdravých dobrovolníků.
Biotransformace
U člověka jsou hlavními metabolickými drahami dakomitinibu oxidace a konjugace s glutathionem. Po perorálním podání jedné dávky 45 mg [14C] dakomitinibu byl nejhojněji se vyskytujícím cirkulujícím metabolitem O-desmethyldakomitinib. Tento metabolit vykazoval farmakologickou aktivitu in vitro podobnou aktivitě dakomitinibu v biochemických analýzách in vitro. Ve stolici byly hlavními nalezenými složkami souvisejícími s dakomitinibem O-desmethyl dakomitinib, konjugát dakomitinibu a cysteinu, a monooxygenovaný metabolit dakomitinibu. Studie in vitro ukazují, že na tvorbě O-desmethyldakomitinibu se jako hlavní CYP isozym podílel cytochrom CYP2D6 a že cytochrom CYP3A4 se zapojoval do tvorby ostatních vedlejších oxidativních metabolitů. O-desmethyldakomitinib zodpovídal za 16 % radioaktivity v lidské plazmě a je vytvářen zejména cytochromem CYP2D6 a v menší míře také cytochromem CYP2C9. Inhibice cytochromu CYP2D6 vedla přibližně k 90% poklesu v expozici metabolitům a přibližně k 37% nárůstu v expozici dakomitinibu.
Další informace o vzájemných lékových interakcích
Účinek dakomitinibu a O-desmethyldakomitinibu na enzymy CYP
In vitro má dakomitinib a jeho metabolit O-desmethyldakomitinib jen slabý potenciál inhibovat aktivitu CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 nebo CYP3A4/5 při klinicky relevantních koncentracích. In vitro má dakomitinib jen slabý potenciál indukovat CYP1A2, CYP2B6 nebo CYP3A4 při klinicky relevantních koncentracích.
Účinek dakomitinibu na lékové transportéry
In vitro má dakomitinib jen slabý potenciál inhibovat aktivitu lékových transportérů P-gp (systémově), transportérů organických aniontů (OAT)1 a OAT3, OCT2 a transportních polypeptidů organických aniontů (OATP)1B1 a OATP1B3, ale může inhibovat aktivitu P-gp (v GI traktu), BCRP (systémově a v GI traktu) a OCT1 při klinicky relevantních koncentracích.
Účinek dakomitinibu na UGT enzymy
In vitro má dakomitinib jen slabý potenciál inhibovat uridin-difosfát glukuronosyltransferázu (UGT)1A4, UGT1A6, UGT1A9, UGT2B7 a UGT2B15.
Eliminace
Poločas eliminace dakomitinibu z plazmy se pohybuje mezi 54 a 80 hodinami. Dakomitinib vykazoval clearance 20,0 l/h s 32% variabilitou mezi jedinci (CV%). U 6 zdravých subjektů mužského pohlaví, jimž byla podána jedna perorální dávka radiologicky značeného [14C] dakomitinibu, byl medián 82 % celkově podané radioaktivity odbourán za 552 hodin; stolice (79 % dávky) představovala hlavní cestu exkrece a 3 % dávky se vyloučily v moči, přičemž < 1 % celkové podané dávky bylo vyloučeno jako dakomitinib v nezměněné formě.
Zvláštní populace
Věk, rasa, pohlaví a tělesná hmotnost
Na základě populačních farmakokinetických analýz nemají věk, rasa (asijská a neasijská), pohlaví ani tělesná hmotnost pacienta klinicky relevantní dopad na předpokládanou expozici dakomitinibu v ustáleném stavu. Přibližně 90 % pacientů zahrnutých v této anylýze bylo asijské nebo bílé rasy.
Porucha funkce jater
V klinické studii zaměřené na poruchu funkce jater byla po jedné perorální dávce 30 mg přípravku Vizimpro expozice dakomitinibu (AUCinf a Cmax) u subjektů s lehkou poruchou funkce jater (třída Child-Pugh A; n = 8) nezměněna a u subjektů se středně těžkou poruchou funkce jater (třída Child-Pugh B; n = 9) byla AUCinf snížena o 15 % a Cmax o 20 %, oproti subjektům s normální funkcí jater (n = 8). Ve druhé klinické studii zaměřené na poruchu funkce jater byla po jedné perorální dávce 30 mg přípravku Vizimpro expozice dakomitinibu u subjektů s těžkou poruchou funkce jater (třída Child-Pugh C; n = 8) nezměněna pro AUCinf a zvýšena o 31 % pro Cmax oproti subjektům s normální funkcí jater (n = 8). Dále na základě populační farmakokinetické analýzy zpracovávající data od 1381 pacientů, mezi něž patřilo 158 pacientů s lehkou poruchou funkce jater, jak ji definují kritéria Národního institutu pro nádorová onemocnění (NCI) [celkový bilirubin ≤ horní limit normálu (ULN) a aspartátaminotransferáza (AST) > ULN, nebo celkový bilirubin > 1,0 až 1,5 × ULN a jakákoli AST; n = 158], neměla přítomnost lehké poruchy funkce jater žádný účinek na farmakokinetiku dakomitinibu. Z malého počtu pacientů ve skupině se středně těžkou poruchou funkce jater [celkový bilirubin > 1,5 až 3 × ULN a jakákoli AST; n = 5] nebyly získány žádné důkazy o změně ve farmakokinetice dakomitinibu.
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin nebyly provedeny žádné klinické studie. Na základě populačních farmakokinetických analýz neměla lehká (60 ml/min ≤ CrCl < 90 ml/min; n = 590) ani středně těžká (30 ml/min ≤ CrCl < 60 ml/min; n = 218) porucha funkce ledvin vliv na farmakokinetiku dakomitinibu v porovnání se subjekty s normální (CrCl ≥ 90 ml/min; n = 567) funkcí ledvin. U pacientů s těžkou poruchou funkce ledvin (CrCl < 30 ml/min), (n = 4) jsou dostupná omezená farmakokinetická data. Farmakokinetika u pacientů vyžadujících hemodialýzu nebyla hodnocena.
Vztah mezi expozicí a odpovědí
V rámci hodnoceného rozsahu expozic nebylo možné stanovit žádný zřejmý vztah mezi expozicí dakomitinibu a účinností. Významný vztah expozice-bezpečnost byl stanoven pro vyrážku / akneformní dermatitidu stupně ≥ 3, jiné kožní toxicity, průjem a stomatitidu stupně ≥ 1.
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxicita po opakovaném podávání
Ve studiích toxicity po opakovaném perorálním podávání po dobu až 6 měsíců u potkanů a 9 měsíců u psů byla hlavní toxicita zjištěna v kůži/chlupech (kožní změny u potkanů a psů, atrofie/dysplazie chlupových folikulů u potkanů), ledvinách (papilární nekróza často doprovázená tubulární degenerací, regenerací, dilatací a/nebo atrofií a změnami v markerech v moči indikujícími poškození ledvin u potkanů, erozí nebo ulcerací pánevního epitelu s přidruženým zánětem beze změn indikujících dysfunkci ledvin u psů), oku (epiteliální atrofie rohovky u potkanů a psů, vředy/eroze rohovky se zarudlými/oteklými spojivkami, konjunktivitida, protruze třetího víčka, častější šilhání, přivřené oči, slzení a/nebo výtok z očí u psů) a trávicím systému (enteropatie u potkanů a psů, eroze/vředy v ústní dutině se zarudlými sliznicemi u psů) a atrofie epiteliálních buněk v jiných orgánech u potkanů. Pouze u potkanů byla také pozorována hepatocelulární nekróza se zvýšenými aminotransferázami a hepatocelulární vakuolizace. Tyto účinky byly reverzibilní s výjimkou změn v chlupových folikulech a ledvinách. Všechny účinky se objevily při systémové expozici nižší než u člověka po doporučené dávce 45 mg jednou denně.
Genotoxicita
Dakomitinib byl testován za pomoci řady genetických toxikologických testů. Dakomitinib nebyl mutagenní v Amesově testu (bakteriálním testu reverzních mutací) ani neměl klastogenní či aneugenní účinky při mikronukleus testu in vivo v kostní dřeni u samců a samic potkanů. Dakomitinib měl klastogenní účinky v testu in vitro chromozomových aberací lidských lymfocytů při cytotoxických koncentracích. Dakomitinib nemá přímou reaktivitu vůči DNA, jak prokázal negativní výsledek bakteriálního testu reverzních mutací, ani neindukoval poškození chromozomů v mikronukleus testu v kostní dřeni při koncentracích odpovídajících přibližně až 60–70násobku AUC nebo Cmax nenavázaného dakomitinibu při doporučené dávce u člověka. Proto se neočekává, že by dakomitinib měl genotoxické účinky při expozici v klinicky relevantních koncentracích.
Kancerogenita
Studie kancerogenity nebyly u dakomitinibu provedeny.
Snížení fertility
Studie fertility nebyly u dakomitinibu provedeny. Ve studiích toxicity dakomitinibu po opakovaném podávání byly u samic potkanů pozorovány účinky na reprodukční orgány po podání přibližně 0,3násobku AUC nenavázaného dakomitinibu při doporučené dávce pro člověka (po dobu 6 měsíců) a projevovaly se reverzibilní epiteliální atrofií děložního hrdla a vaginy. U samců potkanů, kteří dostávali ≤ 2 mg/kg/den po dobu 6 měsíců (přibližně 1,1násobek AUC nenavázaného dakomitinibu při doporučené dávce pro člověka), ani u psů dostávajících ≤ 1 mg/kg/den po dobu 9 měsíců (přibližně 0,3násobek AUC nenavázaného dakomitinibu při doporučené dávce pro člověka) nebyl pozorován žádný účinek na reprodukční orgány.
Vývojová toxicita
Ve studiích embryofetálního vývoje u potkanů a králíků dostávaly březí samice perorální dávky až do přibližně 2,4násobku (potkani) a 0,3násobku (králíci) AUC nenavázaného dakomitinibu při doporučené dávce pro člověka po celou dobu organogeneze. Přírůstek tělesné hmotnosti a příjem potravy byly u březích samic potkanů a králíků snížené. Maternální toxická dávka byla u potkanů fetotoxická a vedla ke snížené tělesné hmotnosti plodu a vyššímu výskytu neosifikovaných metatarzů.
Fototoxicita
Studie fototoxicity dakomitinibu u pigmentovaných potkanů neprokázala žádný fototoxický potenciál.
Posouzení rizika pro životní prostředí
Studie posuzující rizika pro životní prostředí prokázaly, že dakomitinib má potenciál vysoké perzistence, bioakumulace a toxicity pro životní prostředí (viz bod 6.6).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Monohydrát laktózy
Mikrokrystalická celulóza
Sodná sůl karboxymethylškrobu
Magnesium-stearát
Potahová vrstva
Potahová soustava Opadry II 85F30716 modrá obsahující:
Částečně hydrolyzovaný polyvinylalkohol (E 1203)
Mastek (E 553b)
Oxid titaničitý (E 171)
Makrogol (E 1521)
Hlinitý lak indigokarmínu (E 132)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
5 let.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky pro uchovávání.
6.5 Druh obalu a obsah balení
Al/Al blistr obsahující 10 potahovaných tablet. Balení obsahuje 30 potahovaných tablet.
6.6 Zvláštní opatření pro likvidaci přípravku
Dakomitinib má potenciál být substancí s velmi vysokou perzistencí, bioakumulací a toxicitou (viz bod 5.3). Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/19/1354/001
EU/1/19/1354/002
EU/1/19/1354/003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 2. dubna 2019
Datum posledního prodloužení registrace: 7. prosince 2023
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.