


Souhrn údajů o přípravku (SPC) - Verzenios
1. NÁZEV PŘÍPRAVKU
Verzenios 50 mg potahované tablety
Verzenios 100 mg potahované tablety
Verzenios 150 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Verzenios 50 mg potahované tablety
Jedna potahovaná tableta obsahuje 50 mg abemaciklibu.
Pomocné látky se známým účinkem:
Jedna potahovaná tableta obsahuje 14 mg monohydrátu laktózy.
Verzenios 100 mg potahované tablety
Jedna potahovaná tableta obsahuje 100 mg abemaciklibu.
Pomocné látky se známým účinkem:
Jedna potahovaná tableta obsahuje 28 mg monohydrátu laktózy.
Verzenios 150 mg potahované tablety
Jedna potahovaná tableta obsahuje 150 mg abemaciklibu.
Pomocné látky se známým účinkem:
Jedna potahovaná tableta obsahuje 42 mg monohydrátu laktózy.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Verzenios 50 mg potahované tablety
Béžová, oválná tableta o rozměrech 5,2 x 9,5 mm, s vyraženým označením „Lilly“ na jedné straně a „50“ na druhé straně.
Verzenios 100 mg potahované tablety
Bílá, oválná tableta o rozměrech 6,6 x 12,0 mm, s vyraženým označením „Lilly“ na jedné straně a „100“ na druhé straně.
Verzenios 150 mg potahované tablety
Žlutá, oválná tableta o rozměrech 7,5 x 13,7 mm, s vyraženým označením „Lilly“ na jedné straně a „150“ na druhé straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Časná stadia karcinomu prsu
Verzenios je v kombinaci s endokrinní terapií indikován k adjuvantní léčbě dospělých pacientů s časnými stadii karcinomu prsu pozitivního na hormonální receptory (HR), negativního na receptor typu 2 pro lidský epidermální růstový faktor (HER2), s postižením uzlin a vysokým rizikem rekurence (viz bod 5.1).
U žen před menopauzou nebo perimenopauzálních žen se má endokrinní terapie inhibitorem aromatázy kombinovat s agonistou hormonu uvolňujícího luteinizační hormon (LHRH).
Pokročilý nebo metastazující karcinom prsu
Verzenios je indikován k léčbě žen s lokálně pokročilým nebo metastazujícím karcinomem prsu pozitivním na hormonální receptory (HR) a negativním na receptor typu 2 pro lidský epidermální růstový faktor (HER2) v kombinaci s inhibitorem aromatázy nebo fulvestrantem jako počáteční endokrinní terapie, nebo u žen, které již dostávaly dříve endokrinní terapii.
U žen před menopauzou nebo perimenopauzálních žen se má endokrinní terapie kombinovat s agonistou LHRH.
4.2 Dávkování a způsob podání
Léčbu přípravkem Verzenios mají zahajovat a dohlížet na ni lékaři se zkušenostmi s protinádorovou léčbou.
Dávkování
| Při použití v kombinaci s endokrinní terapií je doporučená dávka abemaciklibu 150 mg dvakrát denně. | ||
| Pro informace o doporučeném dávkování přípravku endokrinní terapie použitého do kombinace | ||
| prosím nahlédněte do souhrnu údajů o daném přípravku. | ||
Délka léčby
Časná stadia karcinomu prsu
Přípravek Verzenios se má podávat nepřetržitě po dobu dvou let, pokud nedojde k rekurenci onemocnění či výskytu nepřijatelné toxicity.
Pokročilý nebo metastazující karcinom prsu
Přípravek Verzenios se má podávat nepřetržitě, dokud bude mít pacient klinický prospěch z léčby nebo dokud se neobjeví nepřijatelná toxicita.
Pacient má být instruován, že pokud vyzvrací nebo vynechá dávku přípravku Verzenios, má užít další dávku v plánovanou dobu a neužívat dávku navíc.
Úpravy dávky
Léčba některých nežádoucích účinků může vyžadovat přerušení podávání přípravku a/nebo snížení dávky, jak je uvedeno v tabulkách 1–7.
Tabulka 1. Doporučení pro úpravu dávky při nežádoucích účincích
| Dávka přípravku Verzenios kombinovaná terapie | |
| Doporučená dávka | 150 mg dvakrát denně |
| První úprava dávky | 100 mg dvakrát denně |
| Druhá úprava dávky | 50 mg dvakrát denně |
Tabulka 2. Doporučení pro zvládání hematologických toxicit
Je třeba sledovat kompletní krevní obraz, a to před zahájením léčby přípravkem Verzenios, každé dva týdny během prvních dvou měsíců léčby, měsíčně po další dva měsíce a dle klinické indikace. Před zahájením léčby jsou doporučeny hodnoty absolutního počtu neutrofilů (absolute neutrophil count, ANC) ≥ 1 500 / mm3, krevních destiček ≥ 100 000 / mm3 a hladiny hemoglobinu ≥ 8 g/dl.
| Toxicitaa, b | Doporučení pro její zvládnutí |
| Stupeň 1 nebo 2 | Úprava dávky není nutná. |
| Stupeň 3 | Pozastavte podávání, dokud se toxicita nezmírní na stupeň 2 nebo nižší. Snížení dávky není nutné. |
| Stupeň 3, opakovaně; nebo stupeň 4 | Pozastavte podávání, dokud se toxicita nezmírní na stupeň 2 nebo nižší. Podávání znovu zahajte o stupeň nižší dávkou. |
| Pacientovi je nutné podat růstové faktory pro krvetvorbu | Pozastavte podávání abemaciklibu na alespoň 48 hodin po podání poslední dávky růstových faktorů pro krvetvorbu a dokud se toxicita nezmírní na stupeň 2 nebo nižší. Podávání znovu zahajte o stupeň nižší dávkou, pokud již nebyla původní dávka snížena kvůli toxicitě, jež vedla k podání růstového faktoru. |
a Obecná terminologická kritéria pro nežádoucí příhody dle Národního onkologického ústavu (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE) b ANC: stupeň 1: ANC < LLN – 1 500 / mm3; stupeň 2: ANC 1000 – <1 500 / mm3; stupeň 3: ANC 500 – <1 000 / mm3; stupeň 4: ANC <500 / mm3
LLN = dolní limit normálního rozmezí (lower limit of normal)
Tabulka 3. Doporučení pro zvládání průjmu
Při první známce řídké stolice je třeba zahájit léčbu antidiaroiky, jako je loperamid.
| Toxicita a | Doporučení pro její zvládnutí |
| Stupeň 1 | Úprava dávky není nutná. |
| Stupeň 2 | Pokud se toxicita nezmírní během 24 hodin na stupeň 1 nebo nižší, pozastavte podávání přípravku do jejího odeznění. Snížení dávky není nutné. |
Stupeň 2, který přetrvává nebo se vrací po opětovném zahájení podávání ve stejné dávce navzdory maximálním podpůrným opatřením | Pozastavte podávání, dokud se toxicita nezmírní na stupeň 1 nebo nižší. Podávání znovu zahajte o stupeň nižší dávkou. |
| Stupeň 3 nebo 4 nebo vyžadující hospitalizaci |
a NCI CTCAE
Tabulka 4. Doporučení pro zvládání zvýšené hladiny aminotransferáz
Je třeba sledovat hladinu alaninaminotransferázy (ALT) a aspartátaminotransferázy (AST), a to před zahájením léčby přípravkem Verzenios, každé dva týdny během prvních dvou měsíců léčby, měsíčně po další dva měsíce a dle klinické indikace.
| Toxicitaa | Doporučení pro její zvládnutí |
| Stupeň 1 (> ULN – 3,0 x ULN) Stupeň 2 (> 3,0–5,0 x ULN) | Úprava dávky není nutná. |
| Přetrvávající či vracející se stupeň 2 nebo stupeň 3 (> 5,0 x – 20,0 x ULN) | Pozastavte podávání, dokud se toxicita nezmírní na výchozí hodnotu nebo stupeň 1. Podávání znovu zahajte o stupeň nižší dávkou. |
| Zvýšené AST a/nebo ALT > 3 x ULN s celkovým bilirubinem > 2 x ULN, při absenci cholestázy | Ukončete podávání abemaciklibu. |
| Stupeň 4 (> 20,0 x ULN) | Ukončete podávání abemaciklibu. |
a NCI CTCAE
ULN = horní limit normálního rozmezí (upper limit of normal)
Tabulka 5. Doporučení pro zvládání intersticiálního plicního onemocnění (ILD)/pneumonitidy
| Toxicitaa | Doporučení pro její zvládnutí |
| Stupeň 1 nebo 2 | Úprava dávky není nutná. |
| Perzistentní nebo rekurentní toxicita stupně 2, která se nezmírní při maximálních podpůrných opatřeních do 7 dnů na výchozí hodnotu nebo stupeň 1 | Pozastavte podávání, dokud se toxicita nezmírní na výchozí hodnotu nebo stupeň 1. Podávání znovu zahajte o stupeň nižší dávkou. |
| Stupeň 3 nebo 4 | Ukončete podávání abemaciklibu. |
a NCI CTCAE
Tabulka 6. Doporučení pro zvládání žilních tromboembolických příhod (VTE)
| Toxicitaa | Doporučení pro její zvládnutí |
| Časná stadia karcinomu prsu | |
| Všechny stupně (1, 2, 3 nebo 4) | Pozastavte podávání a zahajte léčbu dle klinické indikace. Podávání abemaciklibu je možné znovu zahájit, až bude pacient klinicky stabilní. |
| Pokročilý nebo metastazující karcinom prsu | |
| Stupeň 1 nebo 2 | Úprava dávky není nutná. |
| Stupeň 3 nebo 4 | Pozastavte podávání a zahajte léčbu dle klinické indikace. Podávání abemaciklibu je možné znovu zahájit, až bude pacientka klinicky stabilní |
a NCI CTCAE
Tabulka 7. Doporučení pro zvládání nehematologických toxicit (vyjma průjmu, zvýšených aminotransferáz, ILD/pneumonitidy a VTE)
| Toxicita a | Doporučení pro její zvládnutí |
| Stupeň 1 nebo 2. | Úprava dávky není nutná. |
| Přetrvávající či vracející se toxicita stupně 2, která se při maximálních podpůrných opatřeních nezmírní na výchozí hodnotu nebo stupeň 1 do 7 dnů | Pozastavte podávání, dokud se toxicita nezmírní na stupeň 1 nebo nižší. Podávání znovu zahajte o stupeň nižší dávkou. |
| Stupeň 3 nebo 4 |
a NCI CTCAE
Inhibitory CYP3A4
Je třeba se vyhnout souběžnému podávání silných inhibitorů CYP3A4. Pokud není možné vyvarovat se podávání silných inhibitorů CYP3A4, má se dávka abemaciklibu snížit na 100 mg dvakrát denně.
U pacientů, kterým byla dávka snížena na 100 mg abemaciklibu dvakrát denně a u nichž se nelze vyhnout souběžnému podávání silného inhibitoru CYP3A4, se má dávka abemaciklibu dále snížit na 50 mg dvakrát denně.
U pacientů, kterým byla dávka snížena na 50 mg abemaciklibu dvakrát denně a u nichž se nelze vyhnout souběžnému podávání silného inhibitoru CYP3A4, se může pokračovat v podávání dávky abemaciklibu při pečlivém sledování známek toxicity. Alternativně lze dávku abemaciklibu snížit na 50 mg jednou denně, nebo podávání ukončit.
Pokud je podávání inhibitoru CYP3A4 ukončeno, má se dávka abemaciklibu zvýšit na dávku podávanou před zahájením podávání inhibitoru CYP3A4 (po 3 až 5 poločasech inhibitoru CYP3A4).
Zvláštní populace
Starší pacienti
Není nutná žádná úprava dávky na základě věku (viz bod 5.2).
Porucha funkce ledvin
U pacientů s lehkou až středně těžkou poruchou funkce ledvin není nutná žádná úprava dávky. Nejsou k dispozici žádné údaje ohledně podávání abemaciklibu pacientům s těžkou poruchou funkce ledvin, terminálním stadiem onemocněním ledvin nebo pacientům na dialýze (viz bod 5.2). Abemaciklib se má pacientům s těžkou poruchou funkce ledvin podávat opatrně a za současného pečlivého sledování výskytu známek toxicity.
Porucha funkce jater
U pacientů s lehkou (skóre A dle Childa a Pugha) nebo středně těžkou (skóre B dle Childa a Pugha) poruchou funkce jater není nutná žádná úprava dávky. U pacientů s těžkou poruchou funkce jater (skóre C dle Childa a Pugha) se doporučuje snížit frekvenci dávkování na jednou denně (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost abemaciklibu u dětí a dospívajících mladších 18 let nebyla stanovena. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Verzenios je určen k perorálnímu podání.
Dávku je možné užít s jídlem nebo bez jídla. Nemá se užívat s grapefruitem nebo grapefruitovou šťávou (viz bod 4.5).
Pacienti mají dávky užívat každý den přibližně ve stejnou dobu.
Tableta se má spolknout celá (pacienti nemají tablety před spolknutím žvýkat, drtit nebo půlit).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Neutropenie
U pacientů užívajících abemaciklib byla hlášena neutropenie. U pacientů, u kterých se rozvine neutropenie stupně 3 nebo 4, se doporučuje úprava dávky (viz bod 4.2). U <1 % pacientek s metastazujícím karcinomem prsu došlo k fatálním příhodám neutropenické sepse. Pacienti mají být poučeni, aby hlásili jakýkoliv výskyt horečky svému lékaři.
Infekce/infestace
U pacientů, kteří dostávali abemaciklib a endokrinní terapii, byl hlášen vyšší výskyt infekcí než u pacientů užívajících endokrinní terapii. U pacientů užívajících abemaciklib byla hlášena plicní infekce bez souběžné neutropenie. K fatálním příhodám došlo u <1 % pacientek s metastazujícím karcinomem prsu. U pacientů má být sledován výskyt známek a příznaků infekcí, které mají být léčeny odpovídajícími medicínskými postupy.
Žilní tromboembolie
U pacientů léčených abemaciklibem s endokrinní terapií byly hlášeny žilní tromboembolické příhody. U pacientů má být sledován výskyt známek a příznaků hluboké žilní trombózy a plicní embolie, které mají být léčeny odpovídajícími medicínskými postupy. Na základě stupně VTE může být nutná úprava dávky abemaciklibu (viz bod 4.2).
Arteriální tromboembolické příhody
Ve studiích s metastazujícím karcinomem prsu, bylo při podávání abemaciklibu v kombinaci s endokrinní léčbou, pozorováno potenciální zvýšené riziko závažných arteriálních tromboembolických příhod (ATE), včetně ischemické cévní mozkové příhody a infarktu myokardu. U pacientů, kteří prodělali závažnou ATE, je třeba zvážit přínosy a rizika pokračování v léčbě abemaciklibem.
Zvýšené aminotransferázy
U pacientů užívajících abemaciklib byly hlášeny zvýšené hladiny ALT a AST. Na základě míry zvýšení hladiny ALT nebo AST může být nutné upravit dávku abemaciklibu (viz bod 4.2).
Průjem
Průjem je nejčastějším nežádoucím účinkem. V rámci klinických studií byl medián doby do nástupu první příhody průjmu přibližně 6 až 8 dní a medián trvání průjmu byl 7 až 12 dní (stupeň 2) a 5 až 8 dní (stupeň 3). Průjem může být spojen s dehydratací. Při prvním příznaku řídké stolice mají pacienti zahájit léčbu antidiaroiky, jako je loperamid, zvýšit perorální příjem tekutin a informovat svého lékaře. U pacientů, u kterých se rozvine průjem ≥ stupně 2, se doporučuje úprava dávky (viz bod 4.2).
ILD/pneumonitida
U pacientů užívajících abemaciklib byla hlášena ILD/pneumonitida. Pacienti mají být monitorováni s ohledem na možný výskyt plicních příznaků svědčících o ILD/pneumonitidě a léčeni příslušnou léčbou. Na základě stupně ILD/pneumonitidy může být potřebná úprava dávky abemaciklibu (viz bod 4.2). U pacientů s ILD/pneumonitidou stupně 3 nebo 4 podávání abemaciklibu trvale ukončete.
Souběžné podávání induktorů CYP3A4
Je třeba vyvarovat se souběžného podávání induktorů CYP3A4 kvůli riziku snížené účinnosti abemaciklibu (viz bod 4.5).
Viscerální krize
Nejsou k dispozici žádné údaje o účinnosti a bezpečnosti abemaciklibu u pacientů s viscerální krizí.
Laktóza
Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Účinky jiných léčivých přípravků na farmakokinetiku abemaciklibu
Abemaciklib je primárně metabolizován CYP3A4.
Inhibitory CYP3A4
Souběžné podávání abemaciklibu s inhibitory CYP3A4 může zvýšit plazmatické koncentrace abemaciklibu. U pacientek s pokročilým a/nebo metastatickým karcinomem vedlo souběžné podávání inhibitoru CYP3A4 klarithromycinu k 3,4násobnému zvýšení plazmatické expozice abemaciklibu a 2,5násobnému zvýšení kombinované, na účinnost korigované plazmatické expozice nevázané (volné) formy abemaciklibu a jeho aktivních metabolitů.
Je třeba vyvarovat se podávání silných inhibitorů CYP3A4 společně s abemaciklibem. Je-li nutné podat souběžně silné inhibitory CYP3A4, má se dávka abemaciklibu snížit (viz bod 4.2) a následně pečlivě sledovat toxicita. Příklady silných inhibitorů CYP3A4 zahrnují, kromě jiných, klarithromycin, itrakonazol, ketokonazol, lopinavir/ritonavir, posakonazol nebo vorikonazol. Vyvarujte se konzumace grapefruitu nebo grapefruitové šťávy.
U pacientů léčených středně silnými nebo slabými inhibitory CYP3A4 není nutná žádná úprava dávky. Měl by však u nich být pečlivě sledován výskyt známek toxicity.
Induktory CYP3A4
Souběžné podávání abemaciklibu se silným induktorem CYP3A4 rifampicinem snížilo plazmatickou koncentraci abemaciklibu o 95 % a plazmatickou koncentraci korigovanou na účinnost u nevázané formy abemaciklibu a jeho aktivních metabolitů o 77 % na základě AUC0-∞. Je třeba vyvarovat se podávání silných induktorů CYP3A4 (včetně, kromě jiných: karbamazepinu, fenytoinu, rifampicinu a třezalky tečkované) kvůli riziku snížené účinnosti abemaciklibu.
Účinky abemaciklibu na farmakokinetiku jiných léčivých přípravků
Léčivé přípravky, které jsou substráty transportérů
Abemaciklib a jeho hlavní aktivní metabolity inhibují renální transportéry: transportér organických kationtů 2 (organic cation transporter 2, OCT2), protein multilékové a toxinové extruze (multidrug and toxin extrusion protein, MATE1) a MATE2-K. Může dojit k in vivo interakcím abemaciklibu s klinicky významnými substráty těchto transportérů, jako je dofetilid nebo kreatinin (viz bod 4.8). V klinické studii lékových interakcí bylo u metforminu (substrát transportéru OCT2, MATE1 a 2) podávaného souběžně s 400 mg abemaciklibu pozorováno malé, avšak klinicky nerelevantní zvýšení (37 %) plazmatické expozice metforminu. Zjistilo se, že to bylo způsobeno sníženou renální sekrecí, přičemž glomerulární filtrace byla nedotčena.
U zdravých subjektů vedlo souběžné podávání abemaciklibu a substrátu P-glykoproteinu (P-gp) loperamidu ke zvýšení plazmatické expozice loperamidu o 9 % na základě AUC0-∞ a 35 % na základě Cmax. Tato skutečnost se nepovažovala za klinicky relevantní. Nicméně, na základě inhibice P-gp a proteinu rezistence u karcinomu prsu (breast cancer resistance protein, BCRP) pozorované in vitro v přítomnosti abemaciklibu může dojít k in vivo interakcím abemaciklibu se substráty těchto transportérů s úzkým terapeutickým indexem, jako je digoxin nebo dabigatran etexilát.
V klinické studii u pacientek s karcinomem prsu se nevyskytla žádná klinicky relevantní farmakokinetická léková interakce mezi abemaciklibem a anastrozolem, fulvestrantem, exemestanem, letrozolem nebo tamoxifenem.
V současnosti není známo, zda může abemaciklib snížit účinnost systémově působících hormonálních antikoncepčních přípravků.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / Antikoncepce u žen
Ženy ve fertilním věku mají během léčby a po dobu alespoň 3 týdnů po dokončení léčby používat vysoce účinné antikoncepční metody (např. dvoubariérovou antikoncepci) (viz bod 4.5).
Těhotenství
Údaje o podávání abemaciklibu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Nedoporučuje se podávání přípravku Verzenios v těhotenství a u žen v reprodukčním věku, které nepoužívají antikoncepci.
Kojení
Není známo, zda se abemaciklib vylučuje do lidského mateřského mléka. Riziko pro kojené děti nelze vyloučit. Pacientky užívající abemaciklib nemají kojit.
Fertilita
Účinek abemaciklibu na fertilitu u člověka není znám. Ačkoli nebyly u potkaních samců pozorovány žádné účinky na fertilitu, cytotoxické účinky na samčí reprodukční systém u myší, potkanů a psů naznačují, že abemaciklib může narušit fertilitu u mužů. Nebyly pozorovány žádné nežádoucí účinky na samičí reprodukční orgány u myší, potkanů ani u psů, a ani nebyly pozorovány žádné účinky na samičí fertilitu či časný embryonální vývoj u potkanů (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Verzenios má malý vliv na schopnost řídit nebo obsluhovat stroje. Pacientům je třeba doporučit, aby byli opatrní při řízení nebo obsluze strojů, jestliže se u nich během léčby přípravkem Verzenios objeví únava nebo závratě (viz bod 4.8).
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastěji se vyskytujícími nežádoucími účinky jsou průjem, infekce, neutropenie, leukopenie, anemie, únava, nauzea, zvracení, alopecie a snížená chuť k jídlu.
U nejčastějších nežádoucích účinků se reakce stupně ≥ 3 vyskytovaly s frekvencí nižší než 5 % s výjimkou neutropenie, leukopenie a průjmu.
Tabulkový přehled nežádoucích účinků
V následující tabulce jsou uvedeny nežádoucí účinky podle tříd orgánových systémů a frekvence MedDRA. Frekvence je klasifikována následovně: velmi časté (≥ 1/10), časté (≥ 1/100 až <1/10), méně časté (≥ 1/1 000 až <1/100), vzácné (≥ 1/10 000 až <1/1 000), velmi vzácné (<1/10 000), není známo (z dostupných údajů nelze určit). V každé skupině četností jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 8. Nežádoucí účinky hlášené ve studiích fáze 3 s abemaciklibem v kombinaci s endokrinní terapiía (n = 3 559) a po uvedení přípravku na trh
| Třída orgánových systémů | Velmi časté | Časté | Méně časté | Vzácné |
| Infekce a infestace | Infekce b | |||
| Poruchy krve a lymfatického systému | Neutropenie Leukopenie Anemie Trombocytopenie Lymfopenie h | Febrilní neutropenie e | ||
| Poruchy metabolismu a výživy | Snížená chuť k jídlu | |||
| Poruchy nervového systému | Bolest hlavy f Dysgeuzie g Závrať g | |||
| Poruchy oka | Zvýšené slzení | Fotopsie Keratitida | ||
| Cévní poruchy | Žilní tromboembolie c | |||
| Respirační, hrudní a mediastinální poruchy | ILD/pneumonitida d | |||
| Gastrointestinální poruchy | Průjem Zvracení Nauzea Stomatitída f | Dyspepsie f | ||
| Poruchy kůže a podkožní tkáně | Alopecie g Pruritus g Vyrážka g | Porucha nehtů f Suchá kůže e | Erythema multiforme | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Svalová slabost e |
a Abemaciklib v kombinaci s anastrozolem, letrozolem, exemestanem, tamoxifenem nebo fulvestrantem.
b Infekce zahrnují všechny preferované termíny, které patří do třídy orgánových systémů „Infekce a infestace“.
c Žilní tromboembolické příhody zahrnují hlubokou žilní trombózu (DVT), plicní embolii, trombózu v žilních splavech mozku, trombózu podklíčkové, podpažní žíly, DVT dolní duté žíly a trombózu pánevních žil.
d ILD / pneumonitida pro časná stadia karcinomu prsu (EBC, early breast cancer) zahrnují všechny preferované termíny, které patří do SMQ MedDRA pro intersticiální plicní onemocnění. Pro metastazující karcinom prsu (mBC, metastatic breast cancer) preferované termíny zahrnují intersticiální plicní onemocnění, pneumonitidu, organizující se pneumonii, plicní fibrózu a obliterující bronchiolitidu.
e Považováno za nežádoucí účinek pouze u mBC (studie MONARCH 2 a MONARCH 3). f Považováno za nežádoucí účinek pouze u EBC (studie monarchE).
g Časté u EBC (studie monarchE), velmi časté u mBC (studie MONARCH 2 a MONARCH 3). h Časté u mBC (studie MONARCH 2 a MONARCH 3), velmi časté u EBC (studie monarchE).
Popis vybraných nežádoucích účinků
Neutropenie
Neutropenie byla hlášena často napříč studiemi. Ve studii monarchE byla neutropenie hlášena u 45,8 % pacientů. Snížení počtu neutrofilů stupně 3 nebo 4 (na základě laboratorních nálezů) bylo hlášeno u 19,1 % pacientů užívajících abemaciklib v kombinaci s endokrinní terapií s mediánem doby do nástupu 30 dní a mediánem doby do odeznění 16 dní. Febrilní neutropenie byla hlášena u 0,3 % pacientů. Ve studiích MONARCH 2 a MONARCH 3 byla neutropenie hlášena u 45,1 % pacientek. Snížení počtu neutrofilů stupně 3 nebo 4 (na základě laboratorních nálezů) bylo hlášeno u 28,2 % pacientek užívajících abemaciklib v kombinaci s inhibitory aromatázy nebo fulvestrantem. Medián doby do nástupu neutropenie stupně 3 nebo 4 byl 29 až 33 dní a medián doby do odeznění byl 11 až 15 dní. Febrilní neutropenie byla hlášena u 0,9 % pacientek. U pacientů, u kterých se rozvine neutropenie stupně 3 nebo 4, se doporučuje úprava dávky (viz bod 4.2).
Průjem
Průjem byl nejčastěji hlášeným nežádoucím účinkem (viz tabulka 8). Incidence byla nejvyšší během prvního měsíce léčby abemaciklibem a následně se snížila. Ve studii monarchE byl medián doby do nástupu první příhody průjmu jakéhokoli stupně 8 dní. Medián trvání průjmu byl 7 dní pro stupeň 2 a 5 dní pro stupeň 3. Ve studiích MONARCH 2 a MONARCH 3 byl medián doby do nástupu první příhody průjmu jakéhokoli stupně přibližně 6 až 8 dní. Medián trvání průjmu byl 9 až 12 dní pro stupeň 2 a 6 až 8 dní pro stupeň 3. Průjem odezněl do výchozího stavu nebo se zmírnil na nižší stupeň při podpůrné léčbě, jako je loperamid, a/nebo po úpravě dávky (viz bod 4.2).
Zvýšené aminotransferázy
Ve studii monarchE byla u pacientů užívajících abemaciklib v kombinaci s endokrinní terapií často hlášena zvýšení ALT (12,3 %) a AST (11,8 %). Zvýšení ALT nebo AST stupně 3 nebo 4 (na základě laboratorních nálezů) byla hlášena u 2,6 % resp. 1,6 % pacientů. Medián doby do nástupu zvýšení ALT na stupeň 3 nebo 4 byl 118 dní a medián doby do odeznění byl 14,5 dne. Medián doby do nástupu zvýšení AST na stupeň 3 nebo 4 byl 90,5 dne a medián doby do odeznění byl 11 dní. Ve studiích MONARCH 2 a MONARCH 3 bylo u pacientek užívajících abemaciklib v kombinaci s inhibitory aromatázy nebo fulvestrantem často hlášeno zvýšení ALT (15,1 %) a AST (14,2 %).
| Celkové poruchy a reakce v místě aplikace | Pyrexie e Únava | |||
| Vyšetření | Zvýšená alaninaminotrans feráza g Zvýšená aspartátaminotran sferáza g |
Zvýšení ALT nebo AST stupně 3 nebo 4 (na základě laboratorních nálezů) bylo hlášeno u 6,1 % a 4,2 % pacientek. Medián doby do nástupu zvýšení ALT stupně 3 nebo 4 byl 57 až 61 dní a medián doby do odeznění byl 14 dní. Medián doby do nástupu zvýšení AST stupně 3 nebo 4 byl 71 až 185 dní a medián doby do odeznění byl 13 až 15 dní. U pacientů, u kterých se rozvine zvýšení ALT nebo AST stupně 3 nebo 4, se doporučuje úprava dávky (viz bod 4.2).
Kreatinin
Třebaže se nejedná o nežádoucí účinek, ukázalo se, že abemaciklib zvyšuje kreatinin v séru. Ve studii monarchE bylo zvýšení kreatininu v séru (na základě laboratorních nálezů) přítomno u 99,3 % pacientů a z nich 0,5 % mělo zvýšení stupně 3 nebo 4. U pacientů užívajících samotnou endokrinní terapii bylo zvýšení kreatininu séru (všech laboratorních stupňů) hlášeno v 91,0 % případů. Ve studiích MONARCH 2 a MONARCH 3 bylo zvýšení kreatininu v séru (na základě laboratorních nálezů) přítomno u 98,3 % pacientek a u 1,9 % z nich šlo o zvýšení stupně 3 nebo 4. U pacientek užívajících samotný inhibitor aromatázy nebo fulvestrant bylo zvýšení kreatininu v séru (všechny laboratorní stupně) hlášeno u 78,4 %. Ukázalo se, že abemaciklib zvyšuje kreatinin v séru kvůli inhibici renálních tubulárních sekrečních transportérů, aniž by ovlivňoval glomerulární filtraci (měřeno na základě clearance iohexolu) (viz bod 4.5). V klinických studiích se vyskytlo zvýšení hladiny kreatininu v séru během prvního měsíce podávání abemaciklibu, zvýšení zůstávalo stabilní během období léčby, bylo reverzibilní po ukončení léčby a zvýšení hladiny nebylo doprovázeno změnami v markerech renální funkce, jako je hladina urey (blood urea nitrogen, BUN), cystatin C nebo vypočítaná rychlost glomerulární filtrace na základě cystatinu C.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě předávkování abemaciklibem se může objevit únava a průjem. Je zapotřebí poskytnout všeobecnou podpůrnou péči.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Jiná cytostatika, inhibitory proteinkináz, ATC kód: L01EF03
Mechanismus účinku
Abemaciklib je silný a selektivní inhibitor cyklin-dependentních kináz 4 a 6 (CDK4 a CDK6) a v enzymatických testech je nejvíce aktivní vůči cyklin D1/CDK4. Abemaciklib zabraňuje fosforylaci retinoblastomového proteinu (Rb), blokuje postup buněčného cyklu z fáze G1 do fáze S buněčného dělení, což vede k potlačení růstu nádoru. V buněčných liniích karcinomu prsu pozitivních na estrogenové receptory zabránila trvalá inhibice abemaciklibem reaktivnímu nárůstu (rebound) fosforylace Rb, což vedlo k senescenci a apoptóze buněk. In vitro jsou Rb-negativní a Rb-vyčerpané nádorové buněčné linie obecně méně citlivé vůči abemaciklibu. Na modelech se štěpy cizí tkáně karcinomu prsu vedlo každodenní podávání abemaciklibu bez přerušení a v klinicky významných koncentracích samotného nebo v kombinaci s antiestrogenními přípravky ke snížení velikosti nádoru.
Farmakodynamické účinky
Abemaciklib u pacientů s karcinomem inhibuje CDK4 a CDK6, o čemž svědčí inhibice fosforylace Rb a topoizomerázy II alfa, což vede k inhibici buněčného cyklu před G1 restrikčním bodem. Srdeční elektrofyziologie
Účinek abemaciklibu na interval QTcF byl hodnocen u 144 pacientů s pokročilým karcinomem. Nebyla pozorována žádná velká změna (tj. > 20 ms) v intervalu QTcF při průměrné pozorované maximální koncentraci abemaciklibu v ustáleném stavu po režimu terapeutického dávkování. V analýze závislosti odpovědi na expozici u zdravých subjektů abemaciklib neprodloužil QTcF interval v jakémkoli klinicky významném rozsahu při expozicích srovnatelných s dávkou 200 mg dvakrát denně.
Klinická účinnost a bezpečnost
Časná stadia karcinomu prsu
Randomizovaná studie fáze 3 monarchE: Přípravek Verzenios v kombinaci s endokrinní terapií Účinnost a bezpečnost přípravku Verzenios v kombinaci s adjuvantní endokrinní terapií byla hodnocena ve studii monarchE – randomizované, otevřené studii fáze 3 se dvěma kohortami u žen a mužů s HR pozitivním, HER2 negativním časným karcinomem prsu s postižením uzlin a s vysokým rizikem rekurence. Vysoké riziko rekurence v kohortě 1 bylo definováno klinickými a patologickými znaky: buď ≥ 4 pALN (pozitivní axilární lymfatické uzliny), nebo 1–3 pALN a alespoň jedno z následujících kritérií: velikost nádoru ≥ 5 cm nebo histologický stupeň (grade) 3.
Celkem bylo randomizováno 5 637 pacientů v poměru 1:1 k dvouletému užívání přípravku Verzenios 150 mg dvakrát denně v kombinaci se standardní endokrinní terapií dle volby lékaře, nebo k užívání standardní endokrinní terapie samotné. Randomizace byla stratifikována podle předchozí chemoterapie, stavu menopauzy a geografické oblasti. Muži byli stratifikováni jako postmenopauzální. Pacienti ukončili definitivní lokoregionální léčbu (s neoadjuvantní či adjuvantní chemoterapií, nebo bez ní). U pacientů musely odeznít všechny akutní nežádoucí účinky všech předchozích chemoterapií či radioterapií. Před randomizací bylo požadováno washout (vymývací) období v délce 21 dní po chemoterapii a 14 dní po radioterapii. Pacientům bylo před randomizací povoleno obdržet až 12 týdnů adjuvantní endokrinní terapie po poslední neendokrinní terapii (chirurgie, chemoterapie nebo radioterapie). Adjuvantní léčba fulvestrantem nebyla jako standardní endokrinní terapie povolena. Pacienti vhodní pro zařazení do studie, měli stav výkonnosti dle Východní kooperativní onkologické skupiny (ECOG, Eastern Cooperative Oncology Group) 0 nebo 1. Pacienti s VTE v anamnéze byli ze studie vyloučeni. Po skončení léčebného období studie pacienti v obou ramenech dále užívali adjuvantní endokrinní terapii celkem po dobu alespoň 5 let a až po dobu 10 let, pokud to bylo medicínsky vhodné. Dle klinické indikace užívali ženy před menopauzou, perimenopauzální ženy a muži agonisty LHRH.
Z 5 637 randomizovaných pacientů bylo 5 120 pacientů zařazeno do kohorty 1, což představovalo 91 % ITT populace. V kohortě 1 byly demografické charakteristiky pacientů a charakteristiky nádoru mezi léčebnými rameny vyváženy. Medián věku zařazených pacientů byl 51 let (rozmezí 22–89 let), 15 % pacientů bylo ve věku 65 let a starších, 99 % byly ženy, 71 % bylo bílé rasy, 24 % bylo asijské rasy a 5 % ostatní rasy. Čtyřicet tři procent pacientů bylo před menopauzou nebo perimenopauzální. Většina pacientů obdržela předchozí chemoterapii (36 % neoadjuvantní, 62 % adjuvantní) a předchozí radioterapii (96 %). Mezi úvodní endokrinní léčbu, kterou pacienti obdrželi, patřil letrozol (39 %), tamoxifen (31 %), anastrozol (22 %) nebo exemestan (8 %).
Šedesát pět procent pacientů mělo 4 či více pozitivních lymfatických uzlin, 41 % mělo nádor histologického stupně (Grade) 3 a 24 % mělo v době chirurgického zákroku patologickou velikost nádoru ≥ 5 cm.
Primárním cílovým parametrem bylo přežití bez invazivního onemocnění (invasive disease-free survival, IDFS) v ITT populaci, definované jako doba od randomizace do prvního výskytu ipsilaterální rekurence invazivního karcinomu prsu, regionální rekurence invazivního karcinomu prsu, vzdálené rekurence, kontralaterálního invazivního karcinomu prsu, druhého primárního invazivního karcinomu jiného než karcinom prsu, nebo smrti z jakýchkoli příčin. Hlavním sekundárním cílovým parametrem bylo přežití bez vzdáleného relapsu (distant relapse free survival, DRFS) v ITT populaci definované jako doba od randomizace do prvního výskytu vzdálené rekurence nebo úmrtí z jakýchkoli příčin.
Primární cíl studie byl splněn při předem plánové interim analýze (ukončení sběru údajů k 16. březnu 2020). U pacientů v ITT populaci, kteří obdrželi přípravek Verzenios a endokrinní terapii, bylo pozorováno statisticky významné zlepšení IDFS v porovnání s pacienty, kteří obdrželi endokrinní terapii samotnou. V době následné finální analýzy celkového přežití (overall survival – OS) (ukončení sběru údajů k 15. červenci 2025) bylo u pacientů, kteří dostávali Verzenios a endokrinní terapii, oproti samotné endokrinní terapii, v ITT populaci pozorováno také statisticky významné zlepšení OS. Schválení k léčbě bylo uděleno pro velkou subpopulaci, kohortu 1.
Ve finální analýze OS ukončili 2leté období léčby ve studii všichni pacienti kohorty 1 a medián trvání následného sledování byl 76 měsíců (6,3 roku).
Výsledky účinnosti v kohortě 1 jsou shrnuty v tabulce 9, na obrázku 1 a na obrázku 2.
Tabulka 9. Studie monarchE: souhrn údajů o účinnosti (populace kohorty 1)
Verzenios plus endokrinní terapie n = 2 555 | Endokrinní terapie samotná n = 2 565 | |
| Přežití bez invazivního onemocnění (IDFS) | ||
| Počet pacientů s příhodou (n, %) | 512 (20,0) | 678 (26,4) |
| Poměr rizik (95% CI) | 0,726 (0,648; 0,815) | |
| IDFS v 84 měsících (%, 95% CI) | 77,0 (75,0; 78,8) | 70,1 (68,0; 72,1) |
| Přežití bez vzdáleného relapsu (DRFS) | ||
| Počet pacientů s příhodou (n, %) | 448 (17,5) | 589 (23,0) |
| Poměr rizik (95% CI) | 0,736 (0,651; 0,832) | |
| DRFS v 84 měsících (%, 95% CI) | 79,5 (77,6; 81,2) | 74,0 (72,0; 75,9) |
| Celkové přežití (OS) | ||
| Počet příhod n (%) | 286 (11,2) | 344 (13,4) |
| Poměr rizik (95 % CI) | 0,835 (0,713; 0,977) | |
Zkratky: CI = interval spolehlivosti. Ukončení sběru údajů 15. července 2025
Obrázek 1. Studie monarchE: Kaplanův-Meierův graf IDFS (hodnocení zkoušejícím, populace kohorty 1)
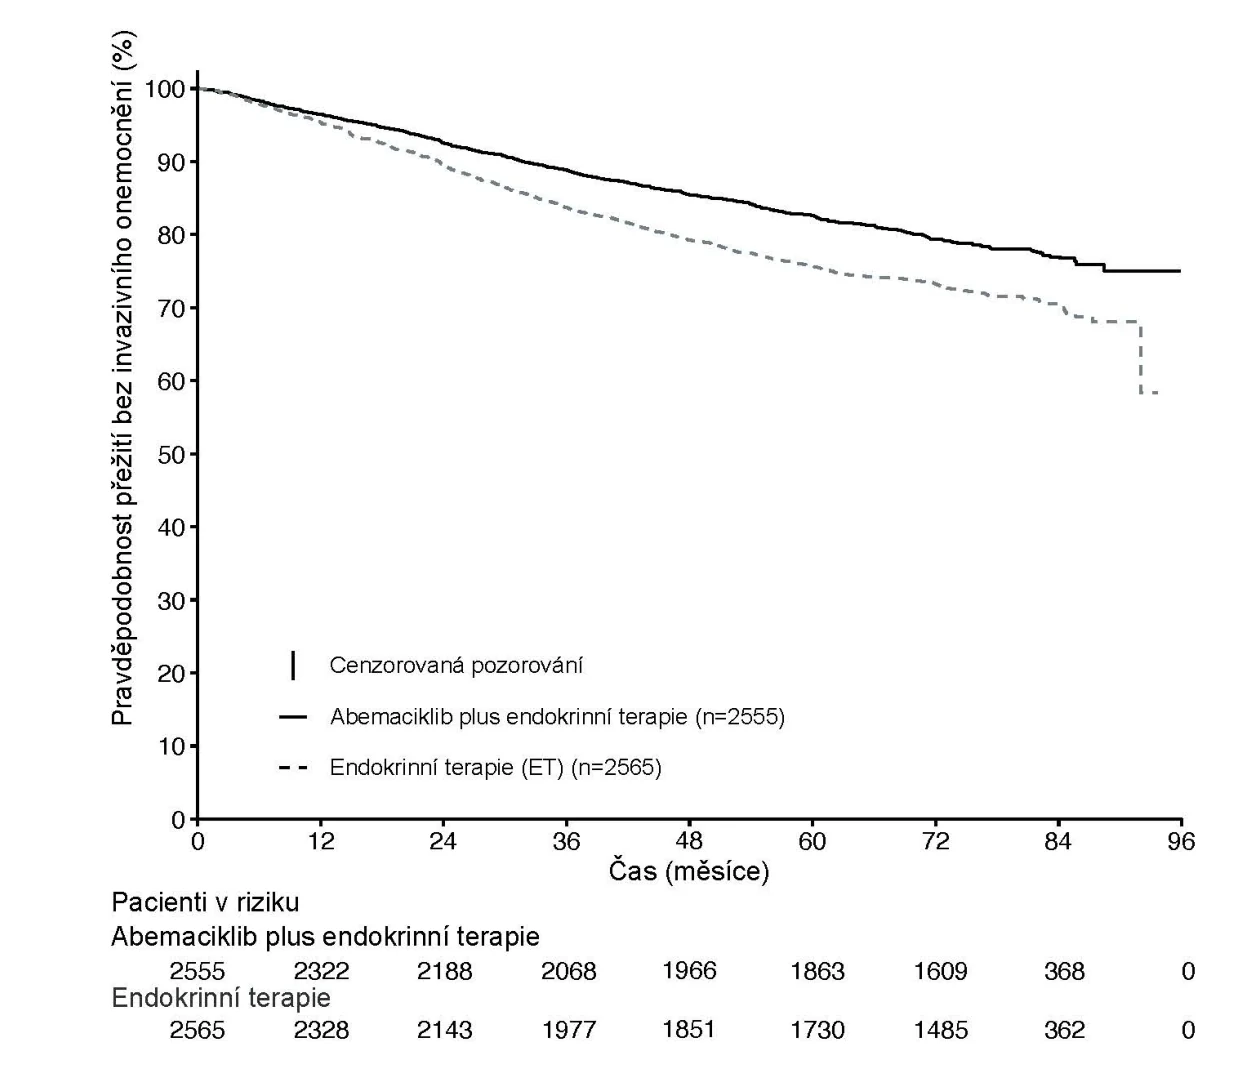
Zkratky: IDFS = přežití bez invazivního onemocnění; n = počet pacientů v populaci. Datum ukončení sběru údajů 15. července 2025
Obrázek 2. Studie monarchE: Kaplanův-Meierův graf OS (populace kohorty 1)
Zkratky: ET = endokrinní léčba, OS = celkové přežití; n = počet pacientů v populaci. Datum ukončení sběru údajů 15. července 2025
Klinický přínos byl v rámci kohorty 1 pozorován napříč podskupinami pacientů definovanými geografickou oblastí, menopauzálním stavem a předchozí chemoterapií.
Pokročilý nebo metastazující karcinom prsu
Randomizovaná studie fáze 3 MONARCH 3: Přípravek Verzenios v kombinaci s inhibitory aromatázy
Účinnost a bezpečnost přípravku Verzenios v kombinaci s inhibitorem aromatázy (anastrozol nebo letrozol) byla hodnocena ve studii MONARCH 3 – randomizované, dvojitě zaslepené, placebem kontrolované studii fáze 3 u žen s HR pozitivním, HER2 negativním lokálně pokročilým nebo metastatickým karcinomem prsu, které pro toto stadium onemocnění dosud nebyly léčeny systémovou terapií. Pacientky byly randomizovány v poměru 2 : 1 k léčbě přípravkem Verzenios 150 mg dvakrát denně plus nesteroidním inhibitorem aromatázy podávaným denně v doporučené dávce, versus placebem plus nesteroidním inhibitorem aromatázy dle stejného schématu. Primárním cílovým parametrem bylo přežití bez progrese (progression free survival, PFS) vyhodnocené zkoušejícím dle kritérií RECIST 1.1; klíčové sekundární cílové parametry účinnosti zahrnovaly četnost výskytu 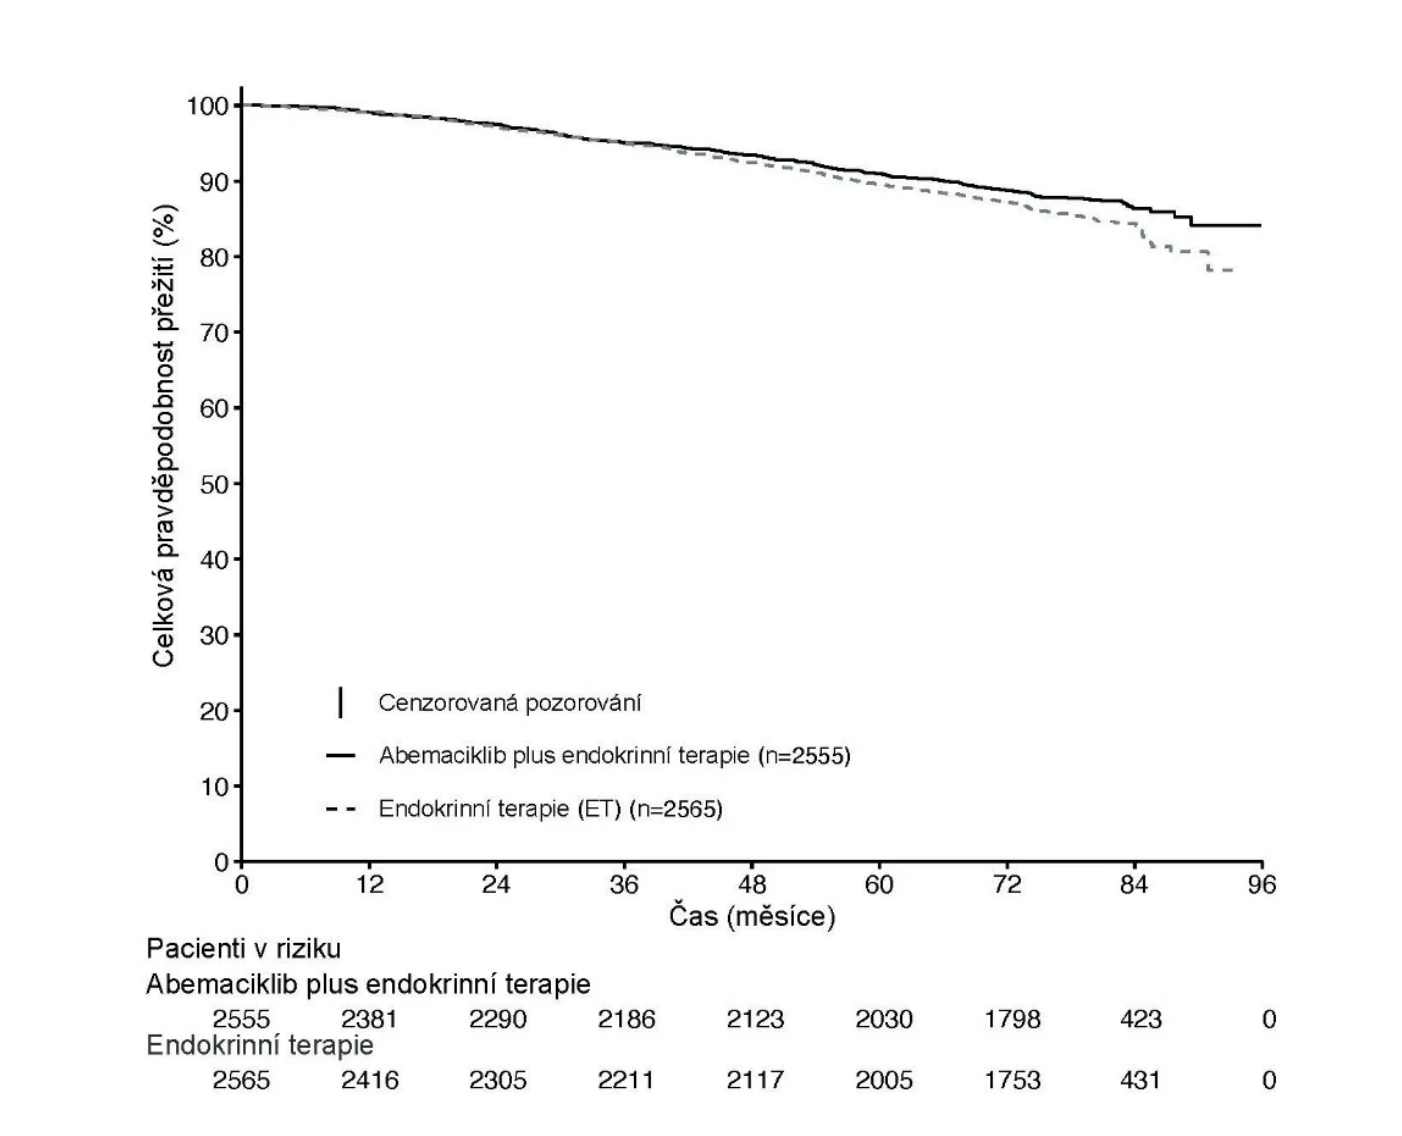 objektivní odpovědi (objective response rate, ORR), míru klinického přínosu (clinical benefit rate, CBR) a celkové přežití (overall survival, OS).
Medián věku zařazených pacientek byl 63 let (rozmezí 32–88). Přibližně 39 % pacientek dostávalo chemoterapii a 44 % dostávalo antihormonální terapii v rámci (neo)adjuvantní léčby. Pacientky, které absolvovaly (neo)adjuvantní endokrinní terapii, musely tuto terapii dokončit alespoň 12 měsíců před randomizací ve studii. Většina pacientek (96 %) měla ve výchozím stavu metastatické onemocnění. Přibližně 22 % pacientek mělo metastázy pouze v kostech a 53 % pacientek mělo viscerální metastázy.
Studie splnila svůj primární cílový parametr zlepšení PFS. Primární výsledky účinnosti jsou shrnuty v tabulce 10 a na obrázku 3.
Tabulka 10. STUDIE MONARCH 3: Souhrn údajů o účinnosti (hodnocení zkoušejícím, populace se záměrem léčit)
| Verzenios plus inhibitor aromatázy | Placebo plus inhibitor aromatázy | |
| Přežití bez progrese | n = 328 | n = 165 |
| Hodnocení zkoušejícím, počet příhod (%) | 138 (42,1) | 108 (65,5) |
| Medián [měsíce] (95% CI) | 28,18 (23,51; NR) | 14,76 (11,24; 19,20) |
| Poměr rizik (95% CI) a hodnota p | 0,540 (0,418; 0,698), p = 0,000002 | |
| Nezávislé radiografické hodnocení, počet příhod (%) | 91 (27,7) | 73 (44,2) |
| Medián [měsíce] (95% CI) | NR (NR; NR) | 19,36 (16,37; 27,91) |
| Poměr rizik (95% CI) a hodnota p | 0,465 (0,339; 0,636); p < 0,000001 | |
| Výskyt objektivní odpovědib [%] (95% CI) | 49,7 (44,3;55,1) | 37,0 (29,6;44,3) |
| Trvání odpovědi [měsíce] (95% CI) | 27,39 (25,74; NR) | 17,46 (11,21; 22,19) |
| Objektivní odpověď u pacientek s měřitelným onemocněníma | n= 267 | n = 132 |
| Výskyt objektivní odpovědib [%] (95% CI) | 61,0 (55,2;66,9) | 45,5 (37,0;53,9) |
| Úplná odpověď (%) | 3,4 | 0 |
| Částečná odpověď (%) | 57,7 | 45,5 |
Míra klinického přínosuc (měřitelné onemocnění) [%] (95% CI) | 79,0 (74,1; 83,9) | 69,7 (61,9; 77,5) |
a Měřitelné onemocnění definované podle kritérií RECIST verze 1.1 b Úplná odpověď + částečná odpověď
c Úplná odpověď + částečná odpověď + stabilní onemocnění po dobu ≥ 6 měsíců n = počet pacientek; CI = interval spolehlivosti; NR = nedosaženo.
Obrázek 3. STUDIE MONARCH 3: Kaplanův-Meierův graf přežití bez progrese (hodnocení zkoušejícím, populace se záměrem léčit)
Tyto výsledky odpovídají u pacientek léčených abemaciklibem plus inhibitorem aromatázy klinicky významnému snížení rizika progrese onemocnění nebo úmrtí o 46 %.
Údaje pro hodnocení OS nebyly v čase finální analýzy PFS kompletní (v obou dvou skupinách celkem pozorováno 93 příhod). HR byl 1,057 (95% CI: 0,683; 1,633), p = 0,8017.
Řada PFS analýz v předem specifikovaných podskupinách ukázala konzistentní výsledky v podskupinách pacientek definovaných na základě věku (<65 nebo ≥ 65 let), lokalizace onemocnění, charakteru onemocnění (de novo metastatické oproti rekurentnímu metastatickému oproti lokálně pokročilému rekurentnímu), přítomnosti měřitelného onemocnění, stavu progesteronových receptorů a výchozího stavu výkonnosti dle ECOG. Bylo pozorováno snížení rizika progrese onemocnění nebo úmrtí u pacientek s viscerálním onemocněním (HR = 0,567 [95% CI: 0,407; 0,789]) s mediánem PFS 21,6 měsíců oproti 14,0 měsícům; u pacientek s metastázami pouze v kostech (HR = 0,565 [95% CI: 0,306; 1,044]) a u pacientek s měřitelným onemocněním (HR = 0,517 [95% CI: 0,392; 0,681]).
Při první interim analýze OS bylo v obou ramenech pozorováno 197 příhod a HR bylo 0,786 (95% CI: 0,589; 1,049).
Při druhé interim analýze OS bylo v obou ramenech pozorováno 255 příhod a HR bylo 0,754 (95% CI: 0,584, 0,974).
Výsledky konečné analýzy OS nebyly statisticky významné (shrnuty v tabulce 11 a na obrázku 4). 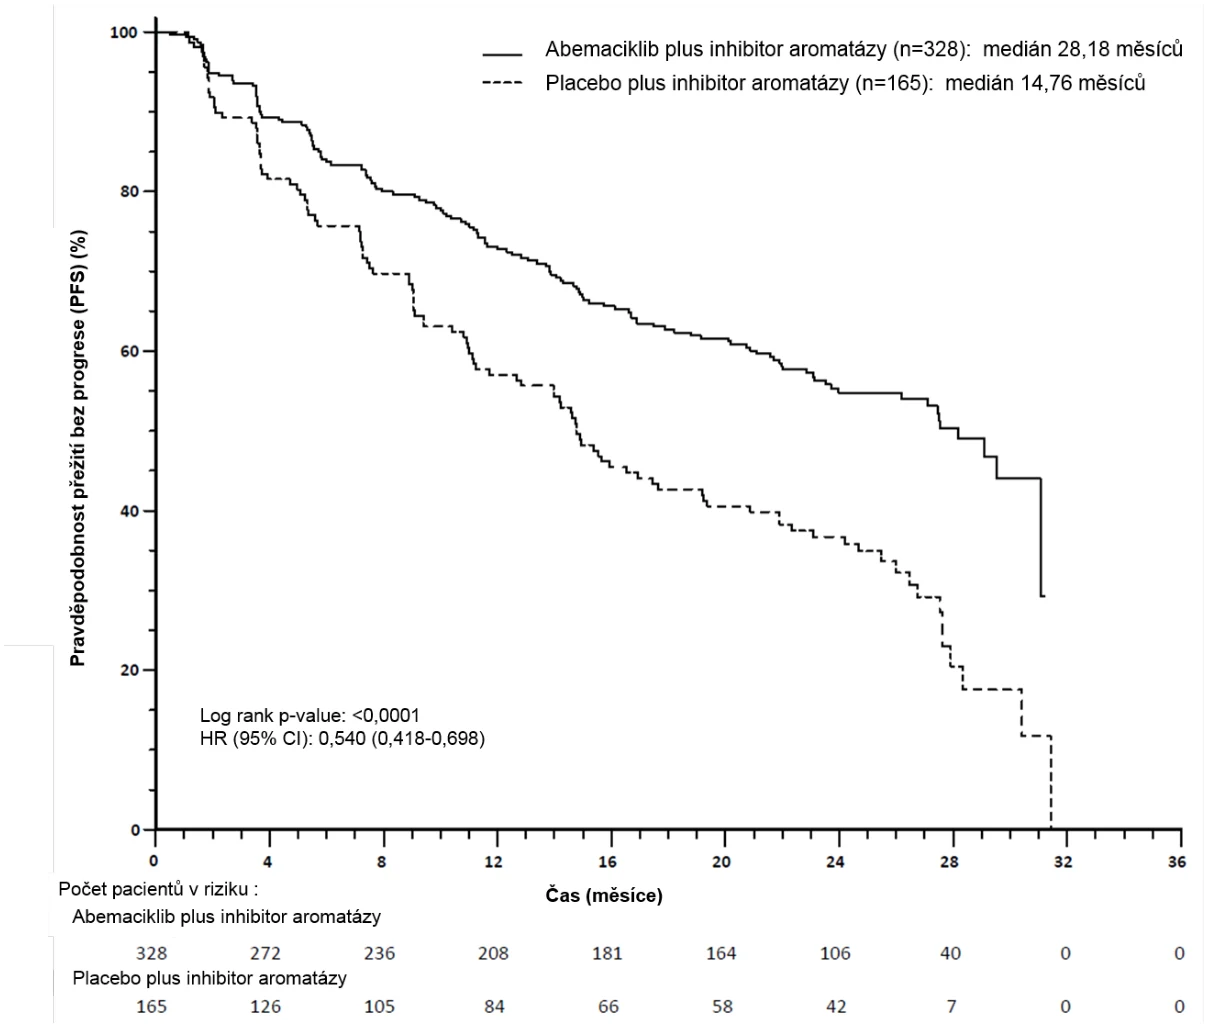
Tabulka 11.: MONARCH 3: Souhrn údajů o celkovém přežití (populace se záměrem léčit - ITT)
| Verzenios plus anastrozol nebo letrozol | Placebo plus anastrozol nebo letrozol | |
| Celkové přežití | n = 328 | n = 165 |
| Počet příhod (n, %) | 198 (60,4) | 116 (70,3) |
| Medián OS [měsíce] (95% CI) | 66,81 (59,21; 74,83) | 53,72 (44,75; 59,34) |
| Poměr rizik (95% CI) | 0,804 (0,637; 1,015) | |
Zkratky: n = počet pacientů; CI = interval spolehlivosti; ITT = záměr léčit; OS = celkové přežití.
Analýzy OS u pacientů s viscerálním onemocněním ukázaly OS HR 0,758 (95% CI: 0,558; 1,030). Medián celkového přežití byl 63,72 měsíce ve skupině s abemaciklibem plus AI a 48,82 měsíce ve skupině s placebem plus AI. Podobně jako u ITT populace výsledky nebyly statisticky významné.
Obrázek 4. MONARCH 3: Kaplanův-Meierův graf celkového přežití (populace se záměrem léčit)
Randomizovaná studie fáze 3 MONARCH 2: Přípravek Verzenios v kombinaci s fulvestrantem Účinnost a bezpečnost přípravku Verzenios v kombinaci s fulvestrantem byla hodnocena ve studii MONARCH 2, randomizované, dvojitě zaslepené, placebem kontrolované studii fáze 3 u žen s HR pozitivním, HER2 negativním lokálně pokročilým nebo metastatickým karcinomem prsu. Pacientky byly randomizovány v poměru 2 : 1 buď k léčbě přípravkem Verzenios 150 mg dvakrát denně plus fulvestrantem 500 mg v intervalech jeden měsíc s dodatečnou dávkou 500 mg podanou dva týdny po první dávce, nebo k léčbě placebem plus fulvestrantem dle stejného dávkového schématu. Primárním cílovým parametrem bylo PFS vyhodnocené zkoušejícím dle kritérií RECIST 1.1; klíčové sekundární cílové parametry účinnosti zahrnovaly četnost výskytu ORR, CBF a OS.
Medián věku zařazených pacientek byl 60 let (rozmezí 32–91 let). V každé skupině byla většina pacientek bílé rasy a pacientky dosud nedostávaly chemoterapii na metastatické onemocnění. 17 % pacientek bylo před menopauzou nebo perimenopauzálních a dostávalo agonistu GnRH za účelem suprese vaječníků. Přibližně 56 % pacientek mělo viscerální metastázy. Přibližně 25 % pacientek mělo primární rezistenci vůči endokrinní léčbě (progrese při endokrinní terapii během prvních 2 let 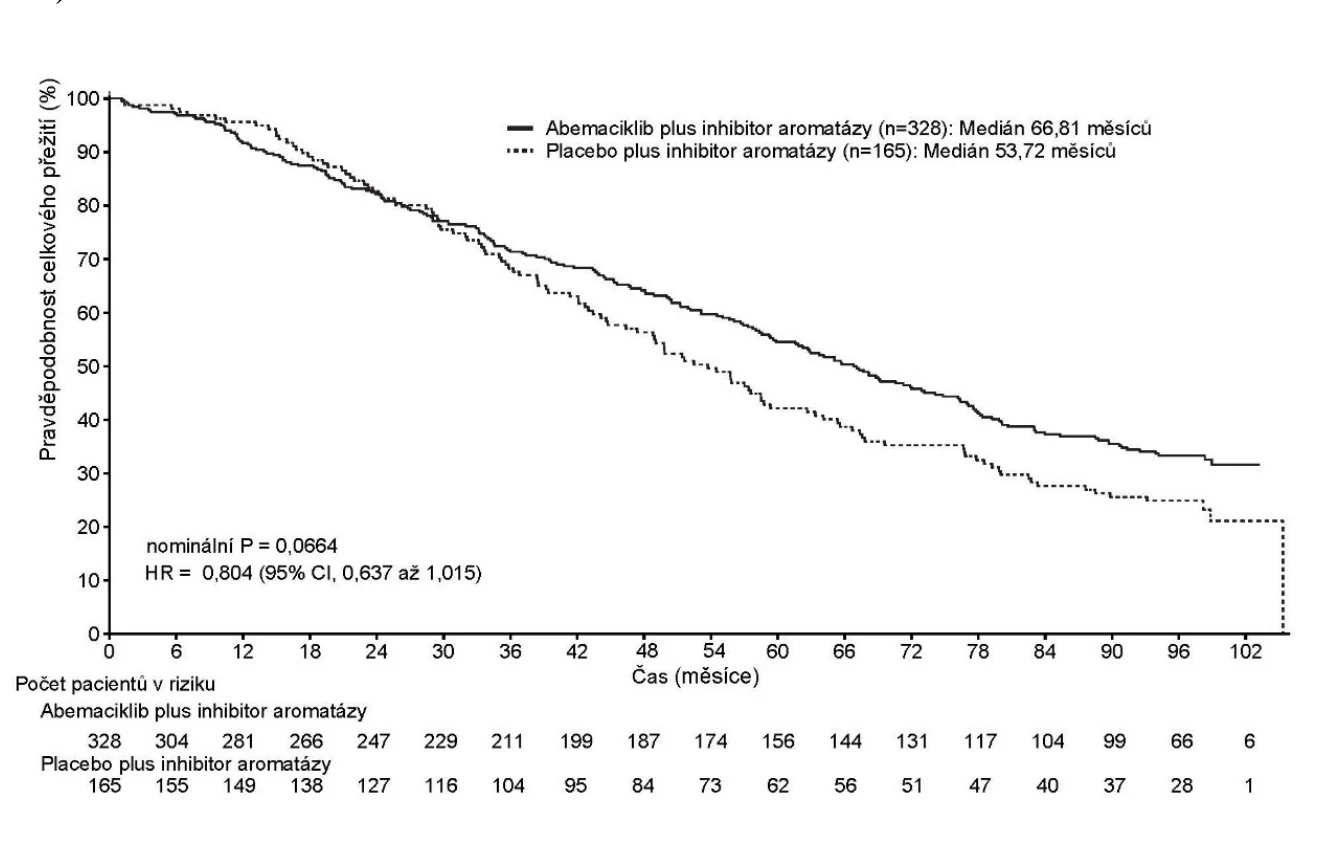 adjuvantní endokrinní terapie nebo během prvních 6 měsíců endokrinní terapie první linie pro metastatický karcinom prsu) a u většiny se rezistence vůči endokrinní léčbě rozvinula později. 59 % pacientek dostávalo poslední endokrinní terapii v rámci (neo)adjuvantní léčby a 38 % v rámci léčby metastatického onemocnění.
Studie splnila svůj primární cílový parametr zlepšení PFS. Primární výsledky účinnosti jsou shrnuty v tabulce 12 a na obrázku 5.
Tabulka 12. STUDIE MONARCH 2: Souhrn údajů o účinnosti (hodnocení zkoušejícím, populace se záměrem léčit)
| Verzenios plus fulvestrant | Placebo plus fulvestrant | |
| Přežití bez progrese | n = 446 | n = 223 |
| Hodnocení zkoušejícím, počet příhod (%) | 222 (49,8) | 157 (70,4) |
| Medián [měsíce] (95% CI) | 16,4 (14,4; 19,3) | 9,3 (7,4; 12,7) |
| Poměr rizik (95% CI) a hodnota p | 0,553 (0,449; 0,681), p = 0,0000001 | |
| Nezávislé radiografické hodnocení, počet příhod (%) | 164 (36,8) | 124 (55,6) |
| Medián [měsíce] (95% CI) | 22,4 (18,3; NR) | 10,2 (5,8; 14,0) |
| Poměr rizik (95% CI) a hodnota p | 0,460 (0,363; 0,584); p < 0,000001 | |
| Výskyt objektivní odpovědib [%] (95% CI) | 35,2 (30,8; 39,6) | 16,1 (11,3; 21,0) |
| Trvání odpovědi [měsíce] (95% CI) | NR (18,05; NR) | 25,6 (11,9; 25,6) |
| Objektivní odpověď u pacientek s měřitelným onemocněníma | n = 318 | n = 164 |
| Výskyt objektivní odpovědib [%] (95% CI) | 48,1 (42,6; 53,6) | 21,3 (15,1; 27,6) |
| Úplná odpověď (%) | 3,5 | 0 |
| Částečná odpověď (%) | 44,7 | 21,3 |
Míra klinického přínosuc (měřitelné onemocnění) [%] (95% CI) | 73,3 (68,4; 78,1) | 51,8 (44,2; 59,5) |
a Měřitelné onemocnění definované podle kritérií RECIST verze 1.1 b Úplná odpověď + částečná odpověď
c Úplná odpověď + částečná odpověď + stabilní onemocnění po dobu ≥ 6 měsíců n = počet pacientek; CI = interval spolehlivosti; NR = nedosaženo.
Obrázek 5. STUDIE MONARCH 2: Kaplanův-Meierův graf přežití bez progrese (hodnocení zkoušejícím, populace se záměrem léčit)
Tyto výsledky odpovídají klinicky významnému snížení rizika progrese onemocnění nebo úmrtí o 44,7 % u pacientek léčených přípravkem Verzenios plus fulvestrantem. Přípravek Verzenios plus fulvestrant prodloužil přežití bez progrese, aniž by došlo ke klinicky významnému, či signifikantnímu zhoršení kvality života související se zdravím.
Řada hodnocení PFS v předem specifikovaných podskupinách ukázala konzistentní výsledky v podskupinách pacientek definovaných na základě věku (<65 nebo ≥ 65 let), rasy, geografické oblasti, lokalizace onemocnění, rezistence vůči endokrinní terapii, přítomnosti měřitelného onemocnění, stavu progesteronových receptorů a stavu menopauzy. Bylo pozorováno snížení rizika progrese onemocnění nebo úmrtí u pacientek s viscerálním onemocněním (HR = 0,481 [95% CI: 0,369; 0,627]), medián PFS 14,7 měsíců oproti 6,5 měsícům; u pacientek s metastázami pouze v kostech (HR 0,543 [95% CI: 0,355; 0,833]) a u pacientek s měřitelným onemocněním (HR 0,523, [95% CI: 0,412; 0,644]). U pacientek, které byly před menopauzou/perimenopauzální, činil poměr rizik 0,415 (95% CI: 0,246; 0,698); u pacientek, které byly negativní na progesteronové receptory, byl HR 0,509 (95% CI: 0,325; 0,797).
V subpopulaci s lokálně pokročilým nebo metastatickým onemocněním, které dosud nebylo léčeno endokrinní terapií, bylo PFS rovněž konzistentní.
Předem specifikované interim hodnocení OS (ukončení sběru údajů k 20. červnu 2019) v populaci se záměrem léčit (ITT) ukázalo statisticky významné zlepšení u pacientek, které dostávaly Verzenios a fulvestrant ve srovnání s těmi, které dostávaly placebo a fulvestrant. Výsledky pro OS jsou shrnuty v tabulce 13. 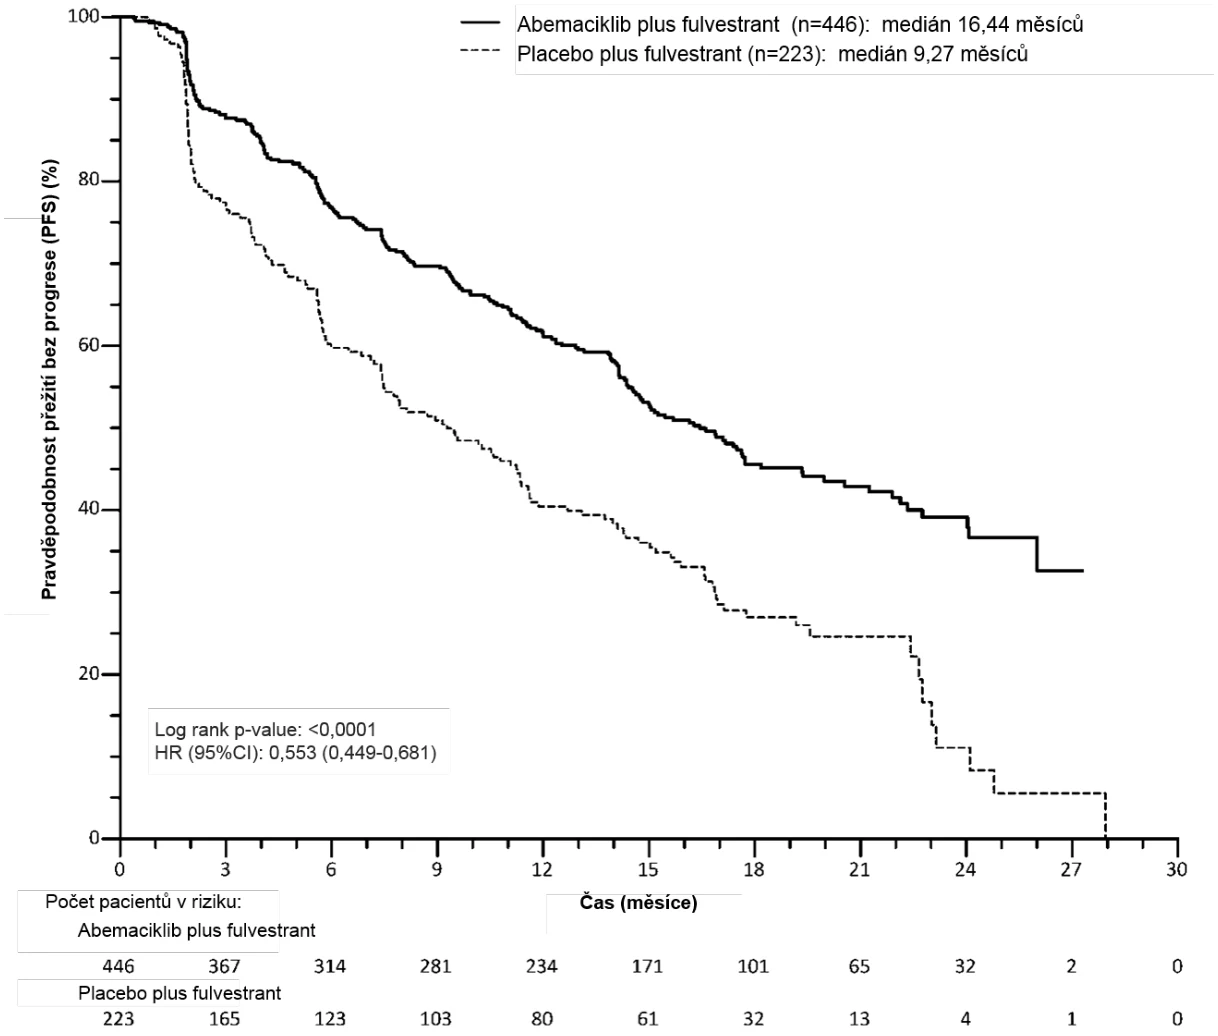
Tabulka 13. STUDIE MONARCH 2: Souhrn údajů celkového přežití (populace se záměrem léčit)
| Verzenios plus fulvestrant | Placebo plus fulvestrant | |
| Celkové přežití | n = 446 | n = 223 |
| Počet příhod (n, %) | 211 (47,3) | 127 (57,0) |
| Medián OS [měsíce] (95 % CI) | 46,7 (39,2;52,2) | 37,3 (34,4; 43,2) |
| Poměr rizik (95 % CI) | 0,757 (0,606; 0,945) | |
| Hodnota p | 0,0137 | |
n = počet pacientů; CI = interval spolehlivosti; OS = celkové přežití
Hodnocení celkového přežití dle stratifikačních faktorů ukázalo OS HR 0,675 (95 % CI: 0,511; 0,891) u pacientek s viscerálním onemocněním a 0,686 (95 % CI: 0,451; 1,043) u pacientek s primární rezistencí vůči endokrinní léčbě.
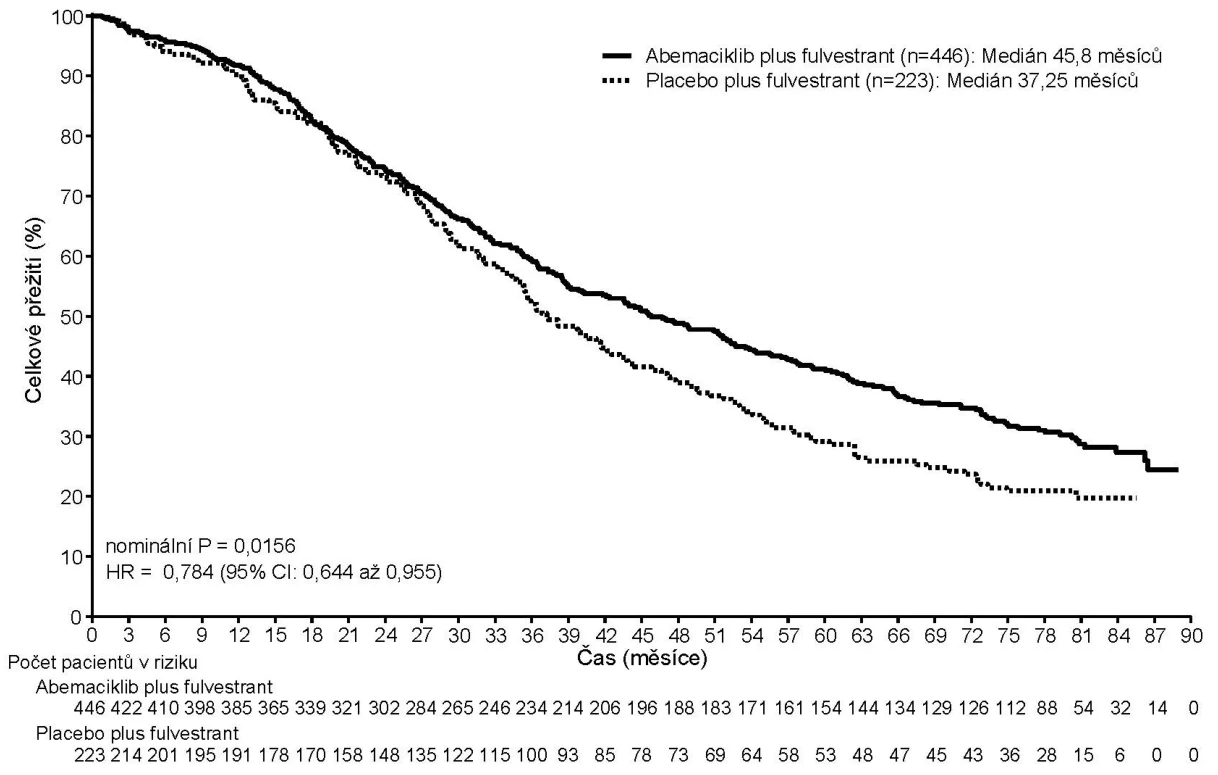
V předem specifikovaném konečném hodnocení OS (ukončení sběru údajů k 18. březnu 2022) bylo napříč 2 rameny pozorováno 440 příhod. Zlepšení OS dříve pozorované při interim analýze OS (ukončení sběru údajů k 20. červnu 2019) bylo zachováno v rameni abemaciklib plus fulvestrant ve srovnání s ramenem placebo plus fulvestrant, s HR 0,784 (95 % CI: 0,644; 0,955). Medián OS byl 45,8 měsíce ve skupině abemaciklib plus fulvestrant a 37,25 měsíce ve skupině placebo plus fulvestrant. Výsledky OS jsou uvedeny na obrázku 6.
Obrázek 6. STUDIE MONARCH 2: Kaplanův-Meierův graf celkového přežití (populace se záměrem léčit)
 Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Verzenios u všech podskupin pediatrické populace u karcinomu prsu (informace o použití u pediatrické populace viz bod 4.2).
Účinnost a bezpečnost přípravku Verzenios v kombinaci s irinotekanem a temozolomidem byla hodnocena ve studii J1S-MC-JP04, multicentrické, randomizované, otevřené studii fáze 2 u účastníků s relabujícím nebo refrakterním Ewingovým sarkomem. Primárním cílovým parametrem bylo přežití bez progrese (PFS) hodnocené zaslepenou nezávislou hodnotící komisí. Celkem 46 účastníků ve věku od 3 do 35 let bylo randomizováno do skupin léčených přípravkem Verzenios plus irinotekan a temozolomid nebo irinotekanem a temozolomidem v poměru 2:1. Celkem 58,7 % pacientů (27 pacientů) bylo ve věku <18 let. Celkem 45 účastníků bylo léčeno ve 21denních cyklech až do progrese onemocnění nebo do dosažení jiných kritérií pro vysazení. Při přidání přípravku Verzenios nebyl pozorován žádný rozdíl v PFS. Medián PFS byl 2,8 měsíce u pacientů léčených přípravkem Verzenios v kombinaci s irinotekanem a temozolomidem a 2,9 měsíce u pacientů léčených irinotekanem a temozolomidem (HR 0,64 [95% CI: 0,28; 1,45]).
5.2 Farmakokinetické vlastnosti
Absorpce
Absorpce abemaciklibu je pomalá s Tmax 8 hodin a průměrnou absolutní biologickou dostupností přibližně 45 %. V rozmezí terapeutických dávek 50–200 mg je zvýšení plazmatické expozice (AUC) a Cmax přibližně úměrné dávce. Po opakovaném podávání dávky dvakrát denně bylo dosaženo ustáleného stavu během 5 dnů a docházelo k akumulaci abemaciklibu s geometrickým průměrem akumulačního podílu 3,7 (CV 58 %) a 5,8 (CV 65 %) na základě Cmax a AUC. Strava s vysokým obsahem tuků zvýšila kombinovanou AUC abemaciklibu a jeho aktivních metabolitů o 9 % a zvýšila Cmax o 26 %. Tyto změny se nepovažovaly za klinicky relevantní. Abemaciklib lze proto užívat s jídlem nebo bez jídla.
Distribuce
Abemaciklib se u člověka vysokou měrou váže na plazmatické proteiny (průměrná navázaná frakce je přibližně 96 % až 98 %). Geometrický průměr systémového distribučního objemu je přibližně 750 l (CV 69 %), což svědčí o distribuci abemaciklibu do tkání.
Koncentrace abemaciklibu a jeho aktivních metabolitů v mozkomíšním moku jsou srovnatelné s plazmatickými koncentracemi nevázané formy.
Biotransformace
Hlavní cestou clearance abemaciklibu je jaterní metabolismus. Abemaciklib je metabolizován na několik metabolitů především cytochromem P450 (CYP) 3A4. Hlavní biotransformací je hydroxylace na metabolit, který cirkuluje s AUC, jež činí 77 % původního léku. Kromě toho cirkulují v těle N-desethyl- a N-desethylhydroxymetabolity s AUC, které činí 39 % a 15 % původního léku. Tyto cirkulující metabolity jsou aktivní a mají podobnou účinnost jako abemaciklib.
Eliminace
Geometrická průměrná hodnota jaterní clearance (Cl) abemaciklibu byla 21,8 l/h (CV 39,8 %) a průměrný plazmatický eliminační poločas abemaciklibu u pacientů činil 24,8 % hodin (CV 52,1 %). Po jediné perorální dávce [14C]-abemaciklibu bylo přibližně 81 % dávky vyloučeno ve stolici a 3,4 % vyloučeno v moči. Většinu dávky vyloučené ve stolici tvořily metabolity.
Zvláštní populace
Věk, pohlaví a tělesná hmotnost
Věk, pohlaví a tělesná hmotnost neměly žádný vliv na expozici abemaciklibu v populační farmakokinetické analýze u pacientů s karcinomem (135 mužů a 859 žen; věkové rozmezí 24–91 let a rozmezí tělesné hmotnosti 36–175 kg).
Porucha funkce jater
Abemaciklib je metabolizován v játrech. Lehká (skóre A dle Childa a Pugha) a středně těžká (skóre B dle Childa a Pugha) porucha funkce jater neměla žádný vliv na expozici abemaciklibu. U subjektů s těžkou poruchou funkce jater (skóre C dle Childa a Pugha) se AUC0-∞ abemaciklibu a expozice korigovaná na účinnost nevázané formy abemaciklibu plus jeho aktivních metabolitů zvýšila 2,1násobně a 2,4násobně. Poločas abemaciklibu se zvýšil ze 24 na 55 hodin (viz bod 4.2).
Porucha funkce ledvin
Renální clearance abemaciklibu a jeho metabolitů je menší. Lehká a středně těžká porucha funkce ledvin neměla na expozici abemaciklibu žádný vliv. Nejsou k dispozici žádné údaje o podávání pacientům s těžkou poruchou funkce ledvin, terminálním stadiem onemocněním ledvin nebo pacientům na dialýze.
5.3 Předklinické údaje vztahující se k bezpečnosti
Zjištění u primárních cílových orgánů, která mají potenciální význam pro člověka, se vyskytla v gastrointestinálním traktu, hematolymfopoetických orgánech a samčím reprodukčním systému u myší, potkanů a psů ve studiích trvajících až 13 týdnů. K účinkům v očích a srdečních chlopních došlo při klinicky relevantních úrovních expozice pouze u hlodavců. K účinkům v plicích a kosterním svalstvu došlo pouze u hlodavců, při úrovních expozice alespoň 2násobně vyšších, než jsou úrovně expozice u člověka. Účinky v ledvinách se vyskytly pouze u hlodavců, při úrovních expozice alespoň 6násobně vyšších, než jsou úrovně expozice u člověka. U všech nálezů v cílových orgánech bylo pozorováno úplné nebo částečné zotavení na konci 28denního období zotavování s výjimkou účinků na samčí reprodukční systém.
Genotoxicita
Abemaciklib nebyl mutagenní v testu bakteriálních reverzních mutací (Amesův test), nebyl klastogenní v in vitro testu chromozomálních aberací v lidských lymfocytech z periferní krve a nebyl klastogenní v in vivo testu na mikrojádra v kostní dřeni potkanů.
Kancerogenita
Kancerogenita abemaciklibu byla hodnocena v 2letých studiích u potkanů a myší. U samců potkanů vedlo denní perorální podávání abemaciklibu k benigním adenomům intersticiálních buněk varlat při expozicích přibližně 1,5násobných, než je klinická expozice u člověka. Dále byla pozorovaná hyperplazie intersticiálních buněk při expozicích přibližně 0,1násobných, než je expozice u člověka. Není známo, zda se tyto účinky budou objevovat u člověka. U myší ani u samic potkanů nebyly při podávání abemaciklibu pozorovány žádné neoplastické změny.
Narušení fertility
Abemaciklib může u mužů se schopností počít dítě narušit fertilitu. Ve studiích toxicity po opakovaném podávání trvajících až 3 měsíce patřilo mezi změny pozorované ve varleti, nadvarleti, prostatě a semenných váčcích snížení hmotnosti orgánu, intratubulární buněčné debris, hypospermie, tubulární dilatace, atrofie a degenerace/nekróza. Tyto účinky se u potkanů a psů objevily při expozicích odpovídajících přibližně 2násobku, respektive 0,02násobku klinické expozice u člověka. Ve studii fertility u samců potkanů nebyly při abemaciklibu pozorovány žádné účinky na reprodukční funkce.
Ve studii fertility a časného embryonálního vývoje u samic potkanů a ve studiích toxicity po opakovaném podávání nebyly u abemaciklibu pozorovány žádné účinky na reprodukční funkce ani žádné jiné důležité účinky na samičí reprodukční systém, které by naznačovaly riziko narušení fertility u žen.
Vývojová toxicita
Abemaciklib byl teratogenní a způsobil sníženou hmotnost plodu při expozicích matky podobajících se doporučené dávce u člověka.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
sodná sůl kroskarmelózy
monohydrát laktózy
mikrokrystalická celulóza
hydrát koloidního oxidu křemičitého natrium-stearyl-fumarát
Potah tablety
Verzenios 50 mg potahované tablety polyvinylalkohol (E 1203)
oxid titaničitý (E 171)
makrogol (E 1521)
mastek (E 553b)
žlutý oxid železitý (E 172)
červený oxid železitý (E 172)
Verzenios 100 mg potahované tablety polyvinylalkohol (E 1203)
oxid titaničitý (E 171)
makrogol (E 1521)
mastek (E 553b)
Verzenios 150 mg potahované tablety polyvinylalkohol (E 1203)
oxid titaničitý (E 171)
makrogol (E 1521)
mastek (E 553b)
žlutý oxid železitý (E 172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Blistry z PCTFE/PE/PVC zatavené hliníkovou fólií v baleních po 14, 28, 42, 56, 70 nebo 168 potahovaných tabletách.
Al/Al perforované jednodávkové blistry obsahující 28 x 1 potahovanou tabletu.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Eli Lilly Nederland B.V., Orteliuslaan 1000, 3528 BD Utrecht, Nizozemsko.
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/18/1307/001
EU/1/18/1307/002
EU/1/18/1307/003
EU/1/18/1307/004
EU/1/18/1307/005
EU/1/18/1307/006
EU/1/18/1307/007
EU/1/18/1307/008
EU/1/18/1307/009
EU/1/18/1307/010
EU/1/18/1307/011
EU/1/18/1307/012
EU/1/18/1307/013
EU/1/18/1307/014
EU/1/18/1307/015
EU/1/18/1307/016
EU/1/18/1307/017
EU/1/18/1307/018
EU/1/18/1307/019
EU/1/18/1307/020
EU/1/18/1307/021
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 27. září 2018
Datum posledního prodloužení registrace: 23. června 2023
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu