


Souhrn údajů o přípravku (SPC) - Vanflyta
1. NÁZEV PŘÍPRAVKU
VANFLYTA 17,7 mg potahované tablety
VANFLYTA 26,5 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
VANFLYTA 17,7 mg potahované tablety
Jedna potahovaná tableta obsahuje 17,7 mg kvizartinibu (ve formě dihydrochloridu).
VANFLYTA 26,5 mg potahované tablety
Jedna potahovaná tableta obsahuje 26,5 mg kvizartinibu (ve formě dihydrochloridu).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta)
VANFLYTA 17,7 mg potahované tablety
Bílé potahované tablety kulatého tvaru, o průměru 8,9 mm a s vyraženým označením „DSC 511“ na jedné straně.
VANFLYTA 26,5 mg potahované tablety
Žluté potahované tablety kulatého tvaru, o průměru 10,2 mm a s vyraženým označením „DSC 512“ na jedné straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek VANFLYTA je indikován u dospělých pacientů s nově diagnostikovanou FLT3-ITD pozitivní akutní myeloidní leukémií (acute myeloid leukaemia, AML) v kombinaci se standardní indukční chemoterapií cytarabinem a antracyklinem a standardní konsolidační chemoterapií cytarabinem, po nichž následuje udržovací léčba přípravkem VANFLYTA v monoterapii.
4.2 Dávkování a způsob podání
Léčba přípravkem VANFLYTA má být zahájena lékařem se zkušenostmi s protinádorovou léčbou.
Před zahájením léčby přípravkem VANFLYTA musí být u pacientů s AML potvrzena pozitivita FLT3-ITD pomocí in vitro diagnostického (in vitro diagnostic, IVD) zdravotnického prostředku s označením CE s odpovídajícím účelem použití. Pokud není k dispozici IVD s označením CE, má být potvrzení FLT3-ITD pozitivity AML posouzeno alternativním validovaným testem. Před zahájením léčby se mají provést vyšetření EKG a upravit abnormality hladin elektrolytů (viz bod 4.4).
Dávkování
Přípravek VANFLYTA se má podávat v kombinaci se standardní chemoterapií v dávce 35,4 mg (2 × 17,7 mg) jednou denně po dobu dvou týdnů v každém indukčním cyklu. U pacientů, kteří dosáhnou úplné remise (complete remission, CR) nebo úplné remise s neúplným hematologickým zotavením (CRi), se má přípravek VANFLYTA podávat v dávce 35,4 mg jednou denně po dobu dvou týdnů v každém cyklu konsolidační chemoterapie, po níž následuje udržovací léčba přípravkem VANFLYTA v monoterapii zahájená dávkou 26,5 mg jednou denně. Po dvou týdnech se má udržovací dávka zvýšit na 53 mg (2 × 26,5 mg) jednou denně, pokud je QT interval korigovaný podle Fridericiova vzorce (QTcF) ≤ 450 ms (viz tabulka 2 a bod 4.4). V udržovací léčbě monoterapií lze pokračovat po dobu až 36 cyklů.
Další informace ohledně dávkování jsou uvedeny v tabulkách 1 až 3.
Tabulka 1: Dávkovací režim
Zahájení léčby přípravkem VANFLYTA | Indukcea | Konsolidaceb | Udržovací léčba |
| Začátek 8. den (Při režimu 7 + 3)c | Začátek 6. den | První den udržovací léčby | |
| Dávka | 35,4 mg jednou denně | 35,4 mg jednou denně. |
|
| Délka léčby (28denní cyklus) | Dva týdny v každém cyklu | Dva týdny v každém cyklu | Jednou denně bez přestávky mezi cykly po dobu až 36 cyklů. |
a Pacientům mohou být podány až 2 cykly indukční léčby.
b Pacientům mohou být podány až 4 cykly konsolidační léčby.
c Při režimu 5 + 2 v rámci druhého indukčního cyklu bude užívání přípravku VANFLYTA začínat 6. den.
Transplantace hematopoetických kmenových buněk
U pacientů, kteří podstoupí transplantaci hematopoetických kmenových buněk (Haematopoietic Stem Cell Transplant, HSCT), se má léčba přípravkem VANFLYTA ukončit 7 dní před zahájením přípravného režimu. U pacientů s dostatečným hematologickým zotavením a s reakcí štěpu proti hostiteli (graft-versus-host disease, GVHD) ≤ 2. stupně, která nevyžaduje zahájení nové systémové léčby GVHD do 21 dnů, může být léčba po dokončení transplantace na základě počtu bílých krvinek a podle uvážení ošetřujícího lékaře obnovena podle výše popsaných dávkovacích doporučení.
Úpravy dávky
Léčba přípravkem VANFLYTA má být zahájena pouze pokud je QTcF ≤ 450 ms (viz bod 4.4).
Doporučené úpravy dávky v důsledku nežádoucích účinků naleznete v tabulce 2. Úpravy dávkování z důvodu nežádoucích účinků a/nebo souběžného používání se silnými inhibitory CYP3A jsou uvedeny v tabulce 3.
Tabulka 2: Doporučené úpravy dávky v důsledku nežádoucích účinků
| Nežádoucí účinky | Doporučená opatření |
| QTcF 450-480 ms (1. stupeň) |
|
| QTcF 481-500 ms (2. stupeň) |
|
| QTcF ≥ 501 ms (3. stupeň) |
|
| Opakující se QTcF ≥ 501 ms (3. stupeň) |
|
Torsade de pointes; polymorfní komorová tachykardie; známky/příznaky život ohrožující arytmie (4. stupeň) |
|
| Nehematologické nežádoucí účinky 3. nebo 4. stupně |
|
Přetrvávající neutropenie nebo trombocytopenie
|
|
Stupně jsou v souladu s všeobecnými terminologickými kritérii pro nežádoucí účinky podle Národního ústavu pro výzkum rakoviny v USA verze 4.03 (National Cancer Institute Common Terminology Criteria for Adverse Events version 4.03, NCI CTCAE v4.03).
Úpravy dávkování z důvodu nežádoucích účinků a/nebo souběžného používání se silnými inhibitory CYP3A
Tabulka 3: Úpravy dávkování z důvodu nežádoucích účinků a/nebo souběžného používání se silnými inhibitory CYP3A během jednotlivých fází léčby přípravkem VANFLYTA
| Fáze léčby | Plná dávka | Snížení dávky | ||
| Nežádoucí účinek | Souběžně podávané silné inhibitory CYP3A | Nežádoucí účinek a souběžně podávané silné inhibitory CYP3A | ||
| Indukce nebo konsolidace | 35,4 mg | 26,5 mg | 17,7 mg | Přerušit |
| Udržovací léčba (první dva týdny) | 26,5 mg | Přerušit | 17,7 mg | Přerušit |
| Udržovací léčba (po dvou týdnech) | 53 mg | 35,4 mg | 26,5 mg | 17,7 mg |
Vynechaná dávka nebo zvracení
Pokud pacient vynechá dávku přípravku VANFLYTA nebo ji neužije v obvyklém čase, má ji užít co nejdříve ve stejný den a následující den se vrátit k obvyklému schématu užívání. Pacient nemá užít dvě dávky ve stejný den.
Pokud pacient po užití přípravku VANFLYTA zvrací, nemá ten den užít další dávku, ale užije další dávku v obvyklou dobu následující den.
Zvláštní populace
Starší pacienti
U starších osob se nevyžaduje žádná úprava dávky.
Porucha funkce jater
U pacientů s lehkou nebo středně těžkou poruchou funkce jater není potřeba žádná úprava dávky.
Nedoporučuje se podávat přípravek VANFLYTA pacientům s těžkou poruchou funkce jater (třídy C podle Childa-Pugha), protože bezpečnost a účinnost u této populace nebyly hodnoceny.
Porucha funkce ledvin
U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin není potřeba žádná úprava dávky.
Nedoporučuje se podávat přípravek VANFLYTA pacientům s těžkou poruchou funkce ledvin (Clcr < 30 ml/min, odhad podle Cockcrofta-Gaulta), protože bezpečnost a účinnost u této populace nebyly hodnoceny.
Pediatrická populace
Bezpečnost a účinnost přípravku VANFLYTA u dětí a dospívajících ve věku do 18 let nebyly stanoveny (viz bod 5.1). Nejsou dostupné žádné údaje.
Způsob podání
Přípravek VANFLYTA je určen k perorálnímu podání.
Tablety se užívají každý den přibližně ve stejnou dobu s jídlem nebo bez jídla.
4.3 Kontraindikace
- Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Vrozený syndrom dlouhého QT (viz bod 4.4).
- Kojení (viz bod 4.6).
4.4 Zvláštní upozornění a opatření pro použití
Prodloužení QT intervalu
Použití kvizartinibu je spojováno s prodloužením QT intervalu (viz bod 4.8). Prodloužení QT intervalu může zvýšit riziko vzniku komorových arytmií nebo torsade de pointes. Pacienti s vrozeným syndromem dlouhého QT a/nebo torsade de pointes v anamnéze byli z programu vývoje kvizartinibu vyloučeni. Přípravek VANFLYTA se nesmí používat u pacientů s vrozeným syndromem dlouhého QT.
Přípravek VANFLYTA se má používat s opatrností u pacientů, u kterých existuje významné riziko rozvoje prodloužení QT intervalu. Patří mezi ně pacienti s nekontrolovaným nebo významným kardiovaskulárním onemocněním (např. srdeční blokádou druhého nebo třetího stupně v anamnéze (bez kardiostimulátoru), infarktem myokardu v posledních 6 měsících, nekontrolovanou anginou pectoris, nekontrolovanou hypertenzí, kongestivním srdečním selháním, s klinicky relevantními komorovými arytmiemi nebo torsade de pointes v anamnéze) a pacienti současně užívající léčivé přípravky, o nichž je známo, že prodlužují QT interval. Hladiny elektrolytů mají být udržovány v normálním rozmezí (viz bod 4.2).
Nezačínejte léčbu přípravkem VANFLYTA, pokud je QTcF interval delší než 450 ms.
Během indukční a konsolidační fáze se má provést vyšetření EKG před zahájeném léčby a poté během léčby kvizartinibem jednou týdně nebo častěji, podle klinické indikace.
Během udržovací léčby se má provést vyšetření EKG před zahájením léčby a poté jednou týdně po dobu prvního měsíce po zahájení léčby a zvyšování dávky, dále pak podle klinické indikace. Úvodní udržovací dávka se nemá navyšovat, pokud je interval QTcF interval delší než 450 ms (viz tabulka 1).
Trvale ukončete podávání přípravku VANFLYTA u pacientů, u kterých došlo k prodloužení QT intervalu se známkami nebo příznaky život ohrožující arytmie (viz bod 4.2).
Sledování QT intervalu pomocí EKG se má provádět častěji u pacientů, u kterých existuje významné riziko rozvoje prodloužení QT intervalu a torsade de pointes.
Sledování a úprava hypokalemie a hypomagnezemie se provádí před léčbou přípravkem VANFLYTA a během ní. U pacientů s průjmem nebo zvracením se provádí sledování elektrolytů a EKG častěji.
Sledování EKG při podávání s léčivými přípravky prodlužujícími QT interval Pokud je nezbytné souběžné podávání přípravku VANFLYTA s léčivými přípravky, o nichž je známo, že prodlužují QT interval, mají být pacienti častěji monitorováni pomocí EKG (viz bod 4.5).
Souběžné podávání se silnými inhibitory CYP3A
Dávka přípravku VANFLYTA se má snížit, pokud se používá souběžně se silnými inhibitory CYP3A, protože ty mohou zvyšovat expozici kvizartinibu (viz body 4.2 a 4.5).
Infekce u starších pacientů
U starších pacientů (tj. starších než 65 let) léčených kvizartinibem se v porovnání s mladšími pacienty častěji vyskytovaly fatální infekce, zejména v počátečním období léčby. Pacienti starší než 65 let mají být pečlivě sledováni z důvodu výskytu závažných infekcí během indukce.
Ženy ve fertilním věku / antikoncepce u mužů a žen
Na základě zjištění u zvířat může kvizartinib při podávání těhotným ženám způsobit poškození embrya nebo plodu. Ženy ve fertilním věku mají podstoupit těhotenský test v období 7 dní před zahájením léčby přípravkem VANFLYTA. Ženy ve fertilním věku musí během léčby přípravkem VANFLYTA a nejméně 7 měsíců po podání poslední dávky používat účinnou antikoncepci. Mužští pacienti, jejichž partnerka je ve fertilním věku, musí během léčby přípravkem VANFLYTA a nejméně 4 měsíce po podání poslední dávky používat účinnou antikoncepci (viz bod 4.6).
Karta pacienta
Předepisující lékař musí s pacientem probrat rizika léčby přípravkem VANFLYTA. Pacient obdrží ke každému předpisu kartu pacienta (je součástí balení léčivého přípravku).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
In vitro jsou kvizartinib a jeho aktivní metabolit AC886 převážně metabolizovány enzymem CYP3A.
Účinek jiných léčivých přípravků na přípravek VANFLYTA
Silné inhibitory CYP3A/P-glykoproteinu (P-gp)
Souběžné podávání ketokonazolu (200 mg dvakrát denně po dobu 28 dnů), silného inhibitoru CYP3A/P-gp, s jednorázovou dávkou přípravku VANFLYTA zvýšilo maximální plazmatickou koncentraci kvizartinibu (Cmax) a plochu pod křivkou (AUCinf) 1,17krát, resp. 1,94krát a snížilo Cmax a AUCinf AC886 2,5krát, resp. 1,18krát ve srovnání se samotným přípravkem VANFLYTA. V ustáleném stavu byla expozice kvizartinibu (Cmax a AUC0-24h) odhadem zvýšená 1,86krát, resp. 1,96krát a expozice AC886 (Cmax a AUC0-24h) snížená 1,22krát, resp. 1,17krát. Zvýšená expozice kvizartinibu může zvýšit riziko toxicity.
Pokud se souběžnému podání se silnými inhibitory CYP3A nelze vyhnout, má se dávka přípravku VANFLYTA snížit podle tabulky níže. Podrobnosti o úpravách dávkování viz tabulka 3 v bodu 4.2.
| Plná dávka | Úpravy dávkování z důvodu souběžného používání se silnými inhibitory CYP3A |
| 26,5 mg | 17,7 mg |
| 35,4 mg | |
| 53 mg | 26,5 mg |
Mezi silné inhibitory CYP3A/P-gp patří například itrakonazol, posakonazol, vorikonazol, klarithromycin, nefazodon, telithromycin a antiretrovirotika (určité přípravky používané k léčbě HIV mohou buď zvýšit riziko nežádoucích účinků (např. ritonavir) nebo snížit účinnost přípravku VANFLYTA (např. efavirenz nebo etravirin)).
Středně silné inhibitory CYP3A
Souběžné podávání flukonazolu (200 mg dvakrát denně po dobu 28 dnů), středně silného inhibitoru CYP3A, s jednorázovou dávkou přípravku VANFLYTA zvýšilo Cmax quízartinibu a AC886 1,11krát, resp. 1,02krát a AUCinf 1,20krát, resp. 1,14krát. Tato změna nebyla považována za klinicky relevantní. Není doporučena žádná úprava dávky.
Silné nebo středně silné induktory CYP3A
Souběžné podávání efavirenzu (úvodní léčba 600 mg jednou denně po dobu 14 dnů), středně silného induktoru CYP3A, s jednorázovou dávkou přípravku VANFLYTA snížilo Cmax a AUCinf kvizartinibu přibližně 1,81krát, resp. 9,7krát v porovnání se samotným přípravkem VANFLYTA. Cmax a AUCinf AC886 se snížily přibližně 3,1krát, resp. 26krát (viz bod 5.2).
Snížená expozice kvizartinibu může vést ke snížení účinnosti. Je třeba se vyvarovat souběžného podání přípravku VANFLYTA se silnými nebo středně silnými induktory CYP3A.
Mezi silné induktory CYP3A4 patří například apalutamid, karbamazepin, enzalutamid, mitotan, fenytoin, rifampicin a některé rostlinné léčivé přípravky, jako je třezalka tečkovaná (Hypericum perforatum). Mezi středně silné induktory CYP3A4 patří například efavirenz, bosentan, etravirin, fenobarbital a primidon.
Slabé induktory CYP3A
Současné podávání rufinamidu (úvodní léčba 400 mg dvakrát denně po dobu 11 dnů) s jednorázovou dávkou přípravku VANFLYTA u zdravých subjektů snížilo Cmax a AUCinf kvizartinibu přibližně 1,24krát, respektive 1,52krát, a snížilo Cmax a AUCinf aktivního metabolitu AC886 přibližně 1,88krát, respektive 2,12krát. Při současném podávání slabého induktoru CYP3A nebyly pozorovány žádné klinicky významné změny v expozici kvizartinibu. Nedoporučuje se žádná úprava dávky.
Léčivé přípravky prodlužující QT interval
Souběžné podávání přípravku VANFLYTA s jinými léčivými přípravky, které prodlužují QT interval, může dále zvyšovat incidenci prodloužení QT intervalu. Příklady léčivých přípravků prodlužujících QT interval zahrnují mimo jiné azolová antimykotika, ondansetron, granisetron, azithromycin, pentamidin, doxycyklin, moxifloxacin, atovachon, prochlorperazin a takrolimus. Při souběžném podávání léčivých přípravků, které prodlužují QT interval, s přípravkem VANFLYTA, je nutná opatrnost (viz bod 4.4).
Látky snižující množství žaludeční kyseliny
Inhibitor protonové pumpy lansoprazol snížil Cmax kvizartinibu 1,16krát a AUCinf 1,05krát. Toto snížení absorpce kvizartinibu nebylo považováno za klinicky relevantní. Není doporučena žádná úprava dávky.
Účinek přípravku VANFLYTA na jiné léčivé přípravky
Substráty P-glykoproteinu (P-gp)
Souběžné podávání kvizartinibu a dabigatran-etexilátu (substrátu P-gp) zvýšilo Cmax celkového a volného dabigatranu 1,12krát, resp. 1,13krát a AUCinf celkového a volného dabigatranu 1,13krát, resp. 1,11krát (viz bod 5.2). Kvizartinib je slabý inhibitor P-gp a při souběžném podávání substrátů P-gp s přípravkem VANFLYTA se nedoporučuje žádná úprava dávky.
Substráty proteinu rezistence karcinomu prsu (breast cancer resistance protein, BCRP) Údaje in vitro naznačují, že kvizartinib je inhibitorem BCRP. Klinická relevance momentálně není známa. Při souběžném podávání kvizartinibu s léčivými přípravky, které jsou substráty BCRP, je třeba postupovat opatrně. Při současném užívání s quizartinibem je třeba zvážit snížení dávky léčivého přípravku, který je substrátem BCRP.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u mužů a žen
Ženy ve fertilním věku mají v období 7 dní před zahájením léčby přípravkem VANFLYTA podstoupit těhotenské testy.
Přípravek VANFLYTA může při podání těhotné ženě způsobit poškození embrya nebo plodu (viz bod 5.3), proto musí ženy ve fertilním věku během léčby přípravkem VANFLYTA a nejméně 7 měsíců po podání poslední dávky používat účinnou antikoncepci.
Mužští pacienti, jejichž partnerka je ve fertilním věku, musí během léčby přípravkem VANFLYTA a nejméně 4 měsíce po podání poslední dávky používat účinnou antikoncepci.
Těhotenství
Údaje o podávání kvizartinibu těhotným ženám nejsou k dispozici. Na základě zjištění u zvířat může kvizartinib při podávání těhotným ženám způsobit embryo-fetální toxicitu (viz bod 5.3).
Přípravek VANFLYTA se nemá používat v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, pokud klinický stav ženy nevyžaduje léčbu. Těhotné ženy musí být informovány
o možném riziku pro plod.
Kojení
Není známo, zda se kvizartinib nebo jeho aktivní metabolity vylučují do lidského mateřského mléka. Riziko pro kojené děti nelze vyloučit. Vzhledem k možnosti výskytu závažných nežádoucích účinků u kojených dětí nesmí ženy během léčby přípravkem VANFLYTA a nejméně 5 týdnů po poslední dávce přípravku kojit (viz bod 4.3).
Fertilita
Údaje o účinku kvizartinibu na fertilitu u člověka nejsou k dispozici. Na základě zjištění u zvířat může léčba přípravkem VANFLYTA zhoršit fertilitu žen a mužů (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Vanflyta nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastějšími nežádoucími účinky byly zvýšení hladiny alaninaminotransferázy (58,9 %), snížení počtu trombocytů (40,0 %), snížení hodnoty hemoglobinu (37,4 %), průjem (37,0 %), nauzea (34,0 %), bolest břicha (29,4 %), bolest hlavy (27,5 %), zvracení (24,5 %) a snížení počtu neutrofilů (21,9 %).
Nejčastějšími nežádoucími účinky 3. nebo 4. stupně bylo snížení počtu trombocytů (40 %), snížení hodnoty hemoglobinu (35,5 %), snížení počtu neutrofilů (21,5 %), zvýšení hladiny alaninaminotransferázy (12,1 %), bakteriemie (7,2 %) a mykotické infekce (5,7 %). Nejčastějšími závažnými nežádoucími účinky v rameni s přípravkem VANFLYTA byly neutropenie (3,0 %), mykotické infekce (2,3 %) a herpetické infekce (2,3 %). Nežádoucími účinky s fatálními následky byly mykotické infekce (0,8 %) a srdeční zástava (0,4 %).
Nejčastějšími nežádoucími účinky spojenými s přerušením podávání přípravku VANFLYTA byly neutropenie (10,6 %), trombocytopenie (4,5 %) a prodloužení QT intervalu na EKG (2,6 %). Nejčastějšími nežádoucími účinky spojenými se snížením dávky byly neutropenie (9,1 %), trombocytopenie (4,5 %) a prodloužení QT intervalu na EKG (3,8 %).
Nejčastějším nežádoucím účinkem spojeným s trvalým ukončením léčby přípravkem VANFLYTA byla trombocytopenie (1,1 %).
Přehled nežádoucích účinků v tabulce
Bezpečnost přípravku VANFLYTA byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii QuANTUM-First u dospělých pacientů s nově diagnostikovanou FLT3-ITD pozitivní AML.
Nežádoucí účinky jsou seřazeny podle tříd orgánových systémů (System Organ Class, SOC) databáze MedDRA. V rámci každé SOC jsou nežádoucí účinky řazeny podle frekvence s nejčastěji se vyskytujícími nežádoucími účinky jako prvními, za použití následující konvence: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V každé kategorii frekvence jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 4: Nežádoucí účinky
| Nežádoucí účinek | Všechny stupně % |
| Kategorie frekvence (Všechny stupně) |
| Infekce a infestace | |||
| Infekce horních cest dýchacícha | 18,1 | 1,9 | Velmi časté |
| Mykotické infekceb | 15,1 | 5,7 | Velmi časté |
| Herpetické infekcec | 14,0 | 3,0 | Velmi časté |
| Bakteriemied | 11,3 | 7,2 | Velmi časté |
| Poruchy krve a lymfatického systému | |||
| Trombocytopeniee | 40,0 | 40,0 | Velmi časté |
| Anemiee | 37,4 | 35,5 | Velmi časté |
| Neutropeniee | 21,9 | 21,5 | Velmi časté |
| Pancytopenie | 2,6 | 2,3 | Časté |
| Poruchy metabolismu a výživy | |||
| Snížená chuť k jídlu | 17,4 | 4,9 | Velmi časté |
| Poruchy nervového systému | |||
| Bolest hlavyf | 27,5 | 0 | Velmi časté |
| Srdeční poruchy | |||
| Srdeční zástavag | 0,8 | 0,4 | Méně časté |
| Fibrilace komorg | 0,4 | 0,4 | Méně časté |
| Respirační, hrudní a mediastinální poruchy | |||
| Epistaxe | 15,1 | 1,1 | Velmi časté |
| Gastrointestinální poruchy | |||
| Průjemh | 37,0 | 3,8 | Velmi časté |
| Nauzea | 34,0 | 1,5 | Velmi časté |
| Bolest břichai | 29,4 | 2,3 | Velmi časté |
| Zvracení | 24,5 | 0 | Velmi časté |
| Dyspepsie | 11,3 | 0,4 | Velmi časté |
| Poruchy jater a žlučových cest | |||
| Zvýšená hladina ALTe | 58,9 | 12,1 | Velmi časté |
| Celkové poruchy a reakce v místě aplikace | |||
| Edémj | 18,9 | 0,4 | Velmi časté |
| Vyšetření | |||
| Prodloužení QTk na EKG | 14,0 | 3,0 | Velmi časté |
Standardní chemotherapie = cytarabin a antracyklin (daunorubicin nebo idarubicin). a Infekce horních dýchacích cest zahrnují infekce horních dýchacích cest, nazofaryngitidu, sinusitidu, rinitidu, tonzilitidu, laryngofaryngitidu, bakteriální faryngitidu, faryngotonzilitidu, virovou faryngitidu a akutní sinusitidu.
b Mykotické infekce zahrnují orální kandidózu, bronchopulmonální aspergilózu, mykotickou infekci, vulvovaginální kandidózu, infekci způsobenou rodem Aspergillus, mykotickou infekci dolních dýchacích cest, orální mykotickou infekci, infekci způsobenou rodem Candida, mykotickou infekci kůže, mukormykózu, orofaryngeální kandidózu, orální aspergilózu, mykotickou infekci jater, hepatosplenickou kandidózu, onychomykózu, fungemii, diseminovanou kandidózu a systémovou mykózu.
c Herpetické infekce zahrnují orální herpes, herpes zoster, herpetické virové infekce, herpes simplex, infekce lidským herpesvirem 6, genitální herpes a herpetickou dermatitidu.
d Bakteriemie zahrnuje bakteriemii, bakteriemii způsobenou rodem Klebsiella, stafylokokovou bakteriemii, bakteriemii způsobenou rodem Enterococcus, streptokokovou bakteriemii, bakteriemii způsobenou zdravotnickými pomůckami, bakteriemii způsobenou rodem Escherichia, bakteriemii způsobenou rodem Corynebacterium a Pseudomonas.
e Termíny jsou založeny na laboratorních údajích.
f Bolest hlavy zahrnuje bolest hlavy, tenzní bolest hlavy a migrénu.
g U jednoho subjektu došlo ke dvěma příhodám (fibrilaci komor a srdeční zástavě). h Průjem zahrnuje průjem a hemoragický průjem.
i Bolest břicha zahrnuje bolest břicha, bolest horní poloviny břicha, břišní diskomfort, bolest dolní poloviny břicha a gastrointestinální bolest.
j Edém zahrnuje periferní edém, edém obličeje, edém, hyperhydrataci, generalizovaný edém, periferní zduření, lokální edém a otok obličeje.
k Prodloužený QT interval na EKG zahrnuje prodloužený QT interval na EKG a abnormální QT interval na EKG.
Popis vybraných nežádoucích účinků
Srdeční poruchy
Kvizartinib prodlužuje QT interval na EKG. U 14,0 % pacientů léčených přípravkem VANFLYTA bylo hlášeno prodloužení QT intervalu jakéhokoli stupně jako nežádoucí účinek související s léčbou a u 3,0 % pacientů se vyskytly nežádoucí účinky 3. nebo vyššího stupně závažnosti. Prodloužení QT intervalu bylo spojeno se snížením dávky u 10 (3,8 %) pacientů, s přerušením dávky u 7 (2,6 %) pacientů a s ukončením léčby u 2 (0,8 %) pacientů. Na základě centrálního vyhodnocení údajů EKG se QTcF > 500 ms vyskytlo u 2,3 % pacientů. U dvou (0,8 %) pacientů léčených přípravkem VANFLYTA došlo k srdeční zástavě se zaznamenanou fibrilací komor, z toho u jednoho s fatálními následky, v obou případech při těžké hypokalemii. Vyšetření EKG, sledování a úprava hypokalemie a hypomagnezemie se provádí před léčbou přípravkem VANFLYTA a během ní. Úprava dávky u pacientů s prodlouženým QT intervalem, viz bod 4.2.
Další zvláštní populace
Starší pacienti
U starších pacientů (tj. starších než 65 let) léčených kvizartinibem se infekce s fatálními následky vyskytovaly častěji než u mladších pacientů (13 % vs. 5,7 %), zejména v počátečním období léčby.
Pacienti starší 65 let mají být během indukce pečlivě sledováni z hlediska výskytu závažných infekcí.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Pro případ předávkování přípravkem VANFLYTA neexistuje žádné antidotum. Při závažném předávkování je nutné přijmout podpůrná opatření, přerušit léčbu, vyhodnotit hematologické parametry a monitorovat EKG a také věnovat pozornost hodnotám elektrolytů v séru a souběžně podávaným léčivým přípravkům, které mohou pacienty predisponovat k prodloužení QT intervalu a/nebo torsade de pointes. Pacienti mají být léčeni symptomatickou a podpůrnou péčí (viz body 4.2 a 4.4).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, Jiné inhibitory proteinkináz ATC kód L01EX11
Mechanismus účinku
Kvizartinib je inhibitor receptorové tyrozinkinázy FLT3. Kvizartinib a jeho hlavní metabolit AC886 se s vysokou afinitou kompetitivně vážou na vazebnou kapsu pro adenosintrifosfát (ATP) FLT3. Kvizartinib a AC886 inhibují aktivitu FLT3 kinázy, zabraňují autofosforylaci receptoru, čímž inhibují další posměrnou signalizaci FLT3 receptoru a blokují buněčnou proliferaci závislou na FLT3-ITD.
Farmakodynamické účinky
Elektrofyziologie srdce
Analýza expozice a odpovědi v studii QuANTUM-First během udržovací terapie předpověděla prodloužení intervalu QTcF v závislosti na koncentraci o 24,1 ms [horní hranice oboustranného 90% intervalu spolehlivosti (confidence interval, CI): 26,6 ms] při Cmax of kvizartinibu (53 mg) v rovnovážném stavu.
Klinická účinnost a bezpečnost
Účinnost a bezpečnost kvizartinibu vs. placebo byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii fáze III QuANTUM-First. Do studie bylo zařazeno 539 dospělých pacientů ve věku 18 až 75 let (25 % bylo ve věku 65 let nebo starších), u nichž byla nově diagnostikována FLT3-ITD pozitivní AML, což bylo stanoveno prospektivně pomocí klinického testu. Pacienti byli randomizováni (1:1) k podávání přípravku VANFLYTA v dávce 35,4 mg jednou denně (n = 268) nebo placeba (n = 271) po dobu dvou týdnů v každém cyklu v kombinaci se standardní chemoterapií (indukce následovaná konsolidací u pacientů, kteří reagovali na léčbu), po níž následovala udržovací léčba přípravkem VANFLYTA v monoterapii (26,5 mg jednou denně po dobu dvou týdnů a poté 53 mg jednou denně) nebo placebem po dobu až 36 cyklů (28 dní/cyklus).
Pacientům byly podány až 2 cykly indukční chemoterapie s daunorubicinem 1., 2. a 3. den nebo idarubicinem 1., 2. a 3. den a cytarabinem po dobu 7 dnů, po nichž následovala postremisní léčba, která zahrnovala až 4 cykly konsolidační chemoterapie a/nebo HSCT. Konsolidační chemoterapie spočívala v podávání cytarabinu 1., 3. a 5. den. U pacientů, kteří plánovali podstoupit transplantaci HSCT, byla léčba v rámci studie ukončena 7 dní před zahájením přípravného režimu. Doporučení pro dávkování daunorubicinu, idarubicinu a cytarabinu naleznete v souhrnu údajů o přípravku.
Obě randomizované léčebné skupiny byly dobře vyvážené s ohledem na základní demografické údaje, charakteristiky onemocnění a stratifikační faktory. V počtu 539 pacientů byl medián věku 56 let (rozmezí 20-75 let), 26,1 % pacientů v rameni s kvizartinibem a 24 % pacientů v rameni s placebem bylo ve věku 65 let nebo starších; 54,5 % tvořily ženy a 45,5 % muži; 59,7 % tvořili běloši, 29,3 % Asiaté, 1,3 % černoši nebo Afroameričané a 9,7 % jiné rasy. Osmdesát čtyři procent mělo podle Východní kooperativní onkologické skupiny (Eastern Cooperative Oncology Group, ECOG) výchozí bodové hodnocení celkového stavu 0 nebo 1. U většiny pacientů (72,4 %) byl na počátku studie zjištěn střední stupeň cytogenetického rizika. Frekvence variantních alel FLT3-ITD (VAF) byla 3-25 % u 35,6 % pacientů, více než 25-50 % u 52,1 % pacientů a více než 50 % u 12,1 % pacientů.
Primárním ukazatelem účinnosti bylo celkové přežití (overall survival, OS) definované jako doba od randomizace do úmrtí z jakékoli příčiny.
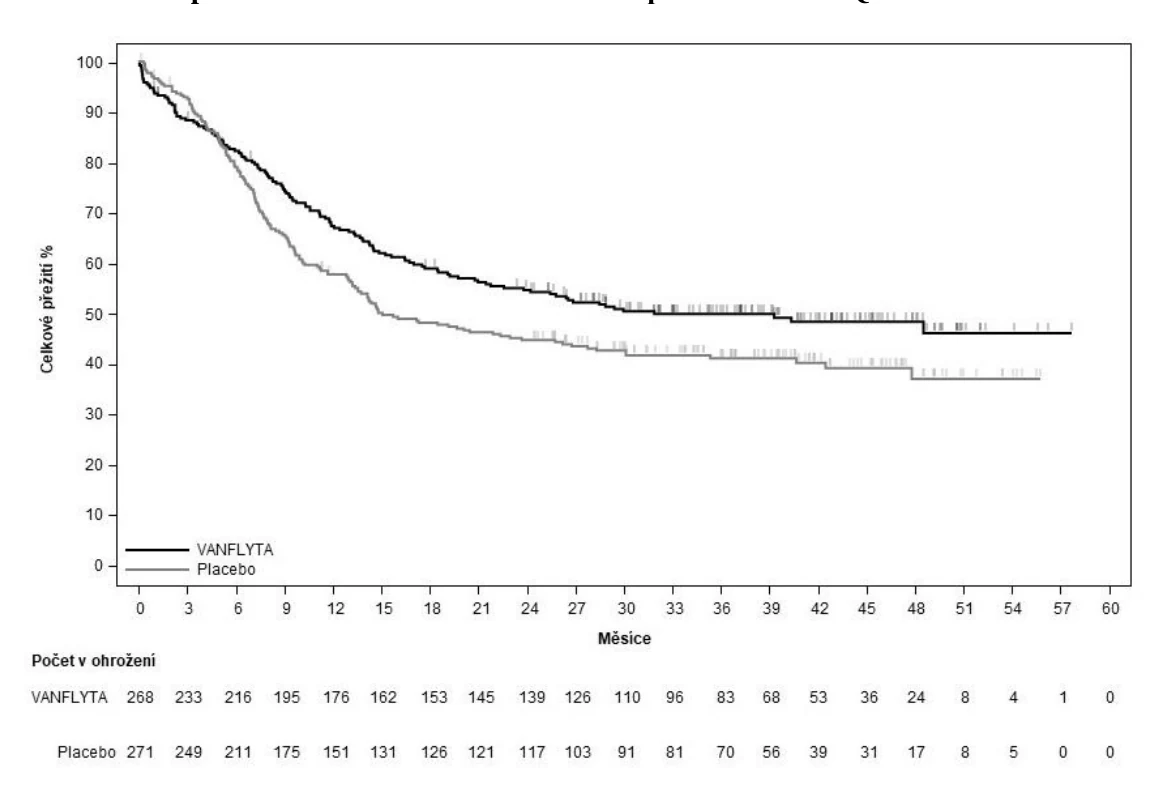
Studie prokázala statisticky významné zlepšení OS v rameni s kvizartinibem (viz tabulka 5 a obrázek 1). Medián doby sledování ve studii byl 39,2 měsíce.
Byl pozorován rozdíl v odhadu míry přežití (95% CI) v orientačních časových bodech 12, 24, 36 a 48 měsíců mezi ramenem s kvizartinibem a ramenem s placebem (viz tabulka 5).
Výskyt úplné remise (CR) [95% CI] pro kvizartinib byl 54,9 % (147/268) [48,7; 60,9] vs. 55,4 % (150/271) [49,2; 61,4] pro placebo.
Tabulka 5: Výsledky účinnosti studie QuANTUM-First (populace se záměrem léčby)
| Kvizartinib n = 268 | Placebo n = 271 | |
| OS (měsíce) | ||
| Medián (95% CI)a | 31,9 (21,0; NE) | 15,1 (13,2; 26,2) |
| HRb vzhledem k placebu (95% CI) | 0,776 (0,615; 0,979) | |
| p-hodnota (dvoustranně stratifikovaný log-rank test) | 0,0324 | |
| výskyt OS (%) (95% CI)a | ||
| 12 měsíců | 67,4 (61,3; 72,7) | 57,7 (51,6; 63,4) |
| 24 měsíců | 54,7 (48,4; 60,5) | 44,7 (38,7; 50,6) |
| 36 měsíců | 49,9 (43,7; 55,9) | 41,1 (35,0; 47,0) |
| 48 měsíců | 48,4 (41,9; 54,5) | 37,0 (29,8; 44,2) |
CI = interval spolehlivosti; NE = nelze odhadnout (not estimable)
a Odhad podle Kaplana-Meiera
b Poměr rizik (HR) byl založen na stratifikovaném Coxově regresním modelu.
Obrázek 1: Kaplanova-Meierova křivka celkového přežití ve studii QuANTUM-First
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem VANFLYTA u jedné nebo více podskupin pediatrické populace v léčbě akutní myeloidní leukemie (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika kvizartinibu a jeho aktivního metabolitu AC886 byla hodnocena u zdravých dospělých dobrovolníků (jednorázové podání) a u pacientů s nově diagnostikovanou AML (v ustáleném stavu).
Absorpce
Absolutní biologická dostupnost kvizartinibu z lékové formy tablet byla 71 %. Po perorálním podání nalačno zdravým subjektům byly doby do dosažení maximální koncentrace (medián tmax) kvizartinibu a AC886 stanovené po podání dávky přibližně 4 hodiny (rozmezí 2 až 8 hodin), respektive 5-6 hodin (rozmezí 4 až 120 hodin).
Podání kvizartinibu s jídlem u zdravých subjektů snížilo Cmax kvizartinibu 1,09krát, zvýšilo AUCinf 1,08krát a tmax se zpozdil o dvě hodiny. Tyto změny v expozici nejsou považovány za klinicky významné. Přípravek VANFLYTA může být podáván s jídlem nebo bez jídla.
Na základě populačního farmakokinetického modelování u nově diagnostikovaných pacientů s AML byly při dávce 35,4 mg/den, v ustáleném stavu během indukční léčby, odhadnuty geometrické průměry (%CV) Cmax kvizartinibu na 140 ng/ml (71 %) a AC886 na 163 ng/ml (52 %) a geometrické průměry (%CV) AUC0-24h byly 2 680 ng•h/ml (85 %), resp. 3 590 ng•h/ml (51 %).
Během konsolidační léčby při dávce 35,4 mg/den, v ustáleném stavu, byly odhadnuty geometrické průměry (%CV) Cmax kvizartinibu na 204 ng/ml (64 %) a AC886 na 172 ng/ml (47 %) a geometrické průměry (%CV) AUC0-24h byly 3 930 ng h/ml (78 %), resp. 3 800 ng h/ml (46 %).
Během udržovací léčby při dávce 53 mg/den, v ustáleném stavu, byly odhadnuty geometrické průměry (%CV) Cmax kvizartinibu a AC886 na 529 ng/ml (60 %), resp. 262 ng/ml (48 %), a geometrické průměry (%CV) AUC0-24h 10 200 ng h/ml (75 %), resp. 5 790 ng h/ml (46 %).
Distribuce
In vitro je vazba kvizartinibu a AC886 na proteiny lidské plazmy vyšší nebo rovna 99 %.
Podíly kvizartinibu a AC886 v krvi a plazmě jsou závislé na koncentraci, což ukazuje na saturaci distribuce do erytrocytů. Při klinicky relevantních plazmatických koncentracích je podíl kvizartinibu v krvi vůči plazmě přibližně 1,3 a v případě AC886 přibližně 2,8. Podíl AC886 v krvi a plazmě je rovněž závislý na hematokritu, přičemž při vyšších hodnotách hematokritu má rostoucí tendenci.
Geometrický průměr (%CV) distribučního objemu kvizartinibu u zdravých subjektů byl odhadnut na 275 l (17 %).
Biotransformace
In vitro se kvizartinib metabolizuje převážně pomocí CYP3A4 a CYP3A5 prostřednictvím oxidačních cest, které produkují aktivní metabolit AC886, který je dále metabolizován CYP3A4 a CYP3A5. Poměr AUC0-24h AC886 vůči kvizartinibu v ustáleném stavu během udržovací léčby byl 0,57.
Eliminace
U pacientů s nově diagnostikovanou AML jsou průměrné (SD) efektivní poločasy (t1/2) kvizartinibu 81 hodin (73) a AC886 136 hodin (113). Průměrné (SD) poměry akumulace (AUC0-24h) kvizartinibu a AC886 byly 5,4 (4,4) a 8,7 (6,8).
Kvizartinib a jeho metabolity jsou primárně eliminovány hepatobiliární cestou s vylučováním převážně stolicí (76,3 % perorálně podané radioaktivní dávky). Nezměněný kvizartinib představoval ve stolici přibližně 4 % perorálně podané radioaktivní dávky. Exkrece ledvinami je minoritní cestou eliminace podané radioaktivní dávky (< 2 %).
Geometrický průměr (% CV) celkové tělesné clearance (Cl) kvizartinibu u zdravých subjektů byl odhadnut na 2,23 l/hod (29 %).
Linearita/nelinearita
Kvizartinib a AC88 vykazovaly lineární kinetiku v rozmezí dávek 26,5 mg až 79,5 mg u zdravých subjektů a 17,7 mg až 53 mg u pacientů s AML.
Farmakokinetické/farmakodynamické vztahy
Na základě populační farmakokinetické analýzy neměly věk (18 až 91 let), rasa, pohlaví, tělesná hmotnost ani porucha funkce ledvin (Clcr 30 až 89 ml/min, odhad podle Cockcrofta-Gaulta) klinicky významný účinek na expozici kvizartinibu a AC886.
Studie interakcí s jinými léčivými přípravky
Transportéry
Studie in vitro ukázaly, že kvizartinib je substrátem pro P-gp, ale ne pro BCRP, OATP1B1, OATP1B3, OCT1, OAT2, MATE1 nebo MRP2. AC886 je substrátem BCRP ale nikoliv OATP1B1, OATP1B3, MATE1 ani MRP2. Podání jednorázové dávky kvizartinibu s ketokonazolem, silným inhibitorem CYP3A i P-gp, však zvýšilo Cmax kvizartinibu přibližně 1,17krát, což naznačuje, že vliv P-gp je minimální. Vzhledem k tomu, že při souběžném použití se silnými inhibitory CYP3A, z nichž mnohé inhibují i P-gp, je nutná úprava dávky, není u inhibitorů P-gp nutná žádná zvláštní úprava dávky.
Substráty proteinu rezistence karcinomu prsu (BCRP)
Kvizartinib inhibuje BCRP s odhadovanou in vitro IC50 0,813 μM. Vzhledem k tomu, že nejsou k dispozici žádné klinické údaje, nelze vyloučit, že by kvizartinib mohl v doporučených dávkách tento transportér inhibovat.
Substráty uridin-difosfát-glukuronosyltransferázy (UGT)1A1
Kvizartinib inhibuje UGT1A1 s odhadovanou in vitro Ki 0,78 μM. Na základě fyziologicky založené farmakokinetické (PBPK) analýzy se předpokládalo, že kvizartinib zvýší Cmax a AUCinf raltegraviru (substrátu UGT1A1) 1,03krát, což nebylo považováno za klinicky relevantní.
Zvláštní populace
Porucha funkce jater
Ve studii fáze 1 s jednorázovou dávkou (26,5 mg) byla farmakokinetika kvizartinibu a AC886 hodnocena u subjektů s lehkou (třída A podle Childa-Pugha) nebo středně těžkou (třída B podle Childa-Pugha) poruchou funkce jater a porovnávána s jedinci s normální funkcí jater. Expozice (Cmax a AUCinf) kvizartinibu a AC886 byly ve všech skupinách podobné (≤ 30% rozdíly). Vazba kvizartinibu a AC886 na proteiny není ovlivněna zhoršenou funkcí jater. Porucha funkce jater tedy neměla klinicky významný vliv na expozici kvizartinibu a AC886.
U pacientů s lehkou nebo středně těžkou poruchou funkce jater není potřeba žádná úprava dávky.
Pacienti s těžkou poruchou funkce jater (třída C podle Childa-Pugha) nebyli do klinických studií zařazeni, a proto se u těchto pacientů nedoporučuje přípravek VANFLYTA používat.
Porucha funkce ledvin
Populační farmakokinetická analýza u pacientů s AML s lehkou až středně těžkou poruchou funkce ledvin (Clcr 30 až 89 ml/min) ukázala, že funkce ledvin neovlivnila clearance kvizartinibu a AC886. Lehká až středně těžká porucha funkce ledvin tedy neměla klinicky významný vliv na expozici kvizartinibu a AC886. U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin není potřeba žádná úprava dávky.
Pacienti s těžkou poruchou funkce ledvin (Clcr < 30 ml/min) nebyli do klinických studií zařazeni, a proto se u těchto pacientů nedoporučuje přípravek VANFLYTA používat.
5.3 Předklinické údaje vztahující se k bezpečnosti
Ve studiích genotoxicity byl kvizartinib mutagenní v testu bakteriální reverzní mutace, ale nebyl mutagenní v testu mutace v savčích buňkách (thymidinkináza v buňkách myšího lymfomu) ani v in vivo testu mutací s transgenními hlodavci. Kvizartinib nebyl klastogenní a neindukoval polyploidii v testu chromozomových aberací a nebyl klastogenní ani aneugenní v testu mikrojader v kostní dřeni potkanů s jednorázovou dávkou. Test mikrojader v kostní dřeni u potkanů in vivo byl po 28 dnech opakovaného podávání nejednoznačný. Po jednorázovém podání vyšší dávky byl výsledek negativní.
Studie fertility u zvířat nebyly s kvizartinibem provedeny. Ve studiích toxicity po opakovaném podávání u potkanů a opic však byly pozorovány nežádoucí nálezy na reprodukčním systému samců i samic. U samic potkanů byly při dávkách odpovídajících přibližně 10násobku doporučené dávky u člověka (recommended human dose, RHD) podle AUC pozorovány ovariální cysty a změny sliznice vagíny. Nálezy u samic opic pozorované při dávkách odpovídajících přibližně 0,3násobku RHD podle AUC zahrnovaly atrofii dělohy, vaječníků a vagíny. Odpovídající hladiny, při kterých nedochází k pozorovaným nežádoucím účinkům (no observed adverse effect levels, NOAEL), byly pro tyto změny na základě AUC 1,5násobek a 0,1násobek RHD. U samců potkanů byla při dávkách odpovídajících přibližně 8násobku RHD podle AUC pozorována degenerace semenotvorných kanálků ve varlatech a poruchy uvolňování semene. Nálezy u samců opic pozorované při dávkách odpovídajících přibližně 0,5násobku RHD podle AUC zahrnovaly úbytek zárodečných buněk ve varlatech. Odpovídající NOAEL byly pro tyto změny na základě AUC 1,4násobek a 0,1násobek RHD. Po zotavovacím období v délce čtyř týdnů byly všechny tyto nálezy s výjimkou změn vaginální sliznice u samic potkana reverzibilní.
Ve studiích embryo-fetální toxicity byly při podávání dávek toxických pro matku pozorovány embryo-fetální letalita a zvýšené postimplantační ztráty. Fetotoxicita (nižší hmotnost plodu, účinky na osifikaci kostry) a teratogenita (abnormality plodu včetně edému) byly pozorovány při dávkách odpovídajících přibližně 3násobku RHD podle AUC. NOAEL byla 0,5násobek RHD na základě AUC. Kvizartinib je považován za potenciálně teratogenní.
Toxikologické studie na zvířatech
Ve studiích toxicity po opakovaných podáních byla pozorována toxicita pro hematopoetické a lymfoidní orgány zahrnující snížení počtu periferních krvinek a hypocelularity kostní dřeně; toxicita pro játra zahrnující zvýšené hladiny aminotransferáz, hepatocelulární nekrózy a ukládání dvojlomných krystalů (psi); a toxicita pro ledviny zahrnující tubulární bazofilii a ukládání dvojlomných krystalů (samci potkanů). Tyto změny byly zaznamenány při přibližně 0,4násobku, 0,4násobku a 9násobku RHD na základě AUC. Odpovídající hodnoty NOAEL byly přibližně 0,1násobkem, 0,1násobkem a 1,5násobkem RHD na základě AUC.
Studie hodnocení environmentálních rizik ukázaly, že kvizartinib může představovat riziko pro vodní ekosystém.
In vitro studie a farmakologické studie bezpečnosti na zvířatech
Ve farmakologických studiích kardiovaskulární bezpečnosti provedených na opicích rodu Cynomolgus vedl kvizartinib k prodloužení QT intervalu při dávkách přibližně 2krát vyšších než RHD 53 mg/den na základě Cmax. NOAEL byla přibližně 0,4násobek RHD na základě Cmax. Kvizartinib primárně inhiboval IKs s maximální inhibicí 67,5 % při 2,9 µM. Maximální inhibice IKs pomocí AC866 byla 26,9 % při 2,9 µM. Kvizartinib a AC886 v koncentraci 3 μM statisticky významně inhibovaly proudy hERG o 16,4 %, resp. 12,0 %. Ani kvizartinib, ani AC886 neinhibovaly INa, INa-L a ICa-L při žádné testované koncentraci.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
VANFLYTA 17,7 mg potahované tablety
Jádro tablety
Hydroxypropylbetadex
Mikrokrystalická celulosa (E 460) Magnesium-stearát
Potahová vrstva
Hypromelosa (E 464)
Mastek (E 553b)
Triacetin (E 1518)
Oxid titaničitý (E 171)
VANFLYTA 26,5 mg potahované tablety
Jádro tablety
Hydroxypropylbetadex
Mikrokrystalická celulosa (E 460) Magnesium-stearát
Potahová vrstva
Hypromelosa (E 464)
Mastek (E 553b)
Triacetin (E 1518)
Oxid titaničitý (E 171)
Žlutý oxid železitý (E 172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
5 roky
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Perforované jednodávkové Al/Al blistry.
VANFLYTA 17,7 mg potahované tablety
Krabičky obsahující 14 × 1 nebo 28 × 1 potahovanou tabletu.
VANFLYTA 26,5 mg potahované tablety
Krabičky obsahující 14 × 1, 28 × 1 nebo 56 × 1 potahovanou tabletu.
Na trhu nemusí být všechny velikosti balení.
6.6. Zvláštní opatření pro likvidaci přípravku
Tento přípravek může představovat riziko pro životní prostředí. Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 Munich
Německo
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/23/1768/001-005
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 6. listopadu 2023
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Vanflyta