


Souhrn údajů o přípravku (SPC) - SOMAVERT
1. NÁZEV PŘÍPRAVKU
SOMAVERT 10 mg prášek a rozpouštědlo pro injekční roztok SOMAVERT 15 mg prášek a rozpouštědlo pro injekční roztok SOMAVERT 20 mg prášek a rozpouštědlo pro injekční roztok SOMAVERT 25 mg prášek a rozpouštědlo pro injekční roztok SOMAVERT 30 mg prášek a rozpouštědlo pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
SOMAVERT 10 mg prášek a rozpouštědlo pro injekční roztok Jedna injekční lahvička obsahuje pegvisomantum 10 mg.
Po rekonstituci 1 ml roztoku obsahuje pegvisomantum 10 mg.*
Pomocná látka se známým účinkem
Léčivý přípravek o síle 10 mg obsahuje 0,4 mg sodíku v každé injekční lahvičce.
SOMAVERT 15 mg prášek a rozpouštědlo pro injekční roztok Jedna injekční lahvička obsahuje pegvisomantum 15 mg.
Po rekonstituci 1 ml roztoku obsahuje pegvisomantum 15 mg. *
Pomocná látka se známým účinkem
Léčivý přípravek o síle 15 mg obsahuje 0,4 mg sodíku v každé injekční lahvičce.
SOMAVERT 20 mg prášek a rozpouštědlo pro injekční roztok Jedna injekční lahvička obsahuje pegvisomantum 20 mg.
Po rekonstituci 1 ml roztoku obsahuje pegvisomantum 20 mg. *
Pomocná látka se známým účinkem
Léčivý přípravek o síle 20 mg obsahuje 0,4 mg sodíku v každé injekční lahvičce.
SOMAVERT 25 mg prášek a rozpouštědlo pro injekční roztok Jedna injekční lahvička obsahuje pegvisomantum 25 mg.
Po rekonstituci 1 ml roztoku obsahuje pegvisomantum 25 mg. *
Pomocná látka se známým účinkem:
Léčivý přípravek o síle 25 mg obsahuje 0,5 mg sodíku v každé injekční lahvičce.
SOMAVERT 30 mg prášek a rozpouštědlo pro injekční roztok Jedna injekční lahvička obsahuje pegvisomantum 30 mg.
Po rekonstituci 1 ml roztoku obsahuje pegvisomantum 30 mg. *
Pomocná látka se známým účinkem:
Léčivý přípravek o síle 30 mg obsahuje 0,6 mg sodíku v každé injekční lahvičce.
* Je vyráběn v buňkách Escherichia coli technologií rekombinantní DNA.
Úplný seznam pomocných látek viz bod 6.1
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok (prášek na injekci).
Prášek má bílou nebo mírně našedlou barvu.
4. KLINICKÉ ÚDAJE
4.1. Terapeutické indikace
Léčba dospělých pacientů s akromegalií, kteří měli nedostatečnou odpověď na chirurgickou a/nebo radiační terapii, a u kterých odpovídající konzervativní léčba analogy somatostatinu nevedla k normalizaci koncentrace IGF-I nebo nebyla snášena.
4.2. Dávkování a způsob podání
Léčba má být zahájena pod dohledem lékaře se zkušenostmi s léčbou akromegalie.
Dávkování
Nárazová dávka 80 mg pegvisomantu se má podat subkutánně pod dohledem lékaře. Poté se přípravek SOMAVERT 10 mg rekonstituovaný v 1 ml rozpouštědla podává 1x denně ve formě subkutánní injekce.
Úprava dávky se provádí na základě koncentrací IGF-I v séru. Koncentrace IGF-I v séru má být stanovována každých 4-6 týdnů a příslušná úprava dávek se má provádět postupně po 5 mg denně, aby byla koncentrace IGF-I v séru udržena v normálním rozmezí upraveném podle věku a aby byla udržena optimální terapeutická odpověď.
Vyšetření výchozích hladin jaterních enzymů před zahájením podávání přípravku SOMAVERT Před zahájením podávání přípravku SOMAVERT se u pacientů vyšetří výchozí hladiny jaterních testů [sérová alanin aminotransferáza (ALT), aspartát aminotransferáza (AST), celkový sérový bilirubin (TBIL) a alkalická fosfatáza (ALP)]. V tabulce A v bodě Zvláštní upozornění a opatření pro použití (4.4) najdete doporučení k zahájení podávání přípravku SOMAVERT na základě výchozích jaterních testů a doporučení k monitorování výsledků jaterních testů během podávání přípravku SOMAVERT.
Maximální dávka nesmí překročit 30 mg/den.
Pro různé dávkovací režimy jsou k dispozici následující síly přípravku: SOMAVERT 10 mg, SOMAVERT 15 mg, SOMAVERT 20 mg, SOMAVERT 25 mg a SOMAVERT 30 mg.
Pediatrická populace
Bezpečnost a účinnost přípravku SOMAVERT u dětí ve věku 0 až 7 let nebyla stanovena. Nejsou dostupné žádné údaje.
Použití u starších pacientů
Není potřebná žádná úprava dávek.
Porucha funkce jater nebo ledvin
Bezpečnost a účinnost přípravku SOMAVERT u pacientů se sníženou funkcí ledvin nebo jater nebyla stanovena.
Způsob podání
Pegvisomant se má podávat subkutánní injekcí.
Místo vpichu injekce je vhodné denně měnit, aby se zabránilo vzniku lipohypertrofie.
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3. Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4. Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Tumory secernující růstový hormon
Protože někdy může dojít k expanzi tumorů hypofýzy secernujících růstový hormon, což může způsobovat závažné komplikace (např. poruchy zorného pole), je nezbytné, aby všichni pacienti byli pečlivě sledováni. Pokud se prokáže expanze tumoru, může být vhodné použít alternativní postupy.
Sledování koncentrace IGF-I v séru
Pegvisomant je silným antagonistou účinku růstového hormonu. Po podávání tohoto léčivého přípravku může dojít ke stavu s deficitem růstového hormonu, bez ohledu na přítomnost zvýšených koncentrací růstového hormonu v séru. Koncentrace IGF-I v séru musí být sledovány a udržovány v normálním rozmezí upraveném podle věku úpravou dávky pegvisomantu.
Zvýšení koncentrace ALT nebo AST
Před zahájením podávání přípravku SOMAVERT se u pacientů vyšetří výchozí hladiny jaterních testů [sérová alanin aminotransferáza (ALT), aspartát aminotransferáza (AST), celkový sérový bilirubin (TBIL) a alkalická fosfatáza (ALP)].
U pacientů se zvýšením koncentrací ALT a AST nebo u pacientů s anamnézou léčby analogem somatostatinu je nutné vyloučit obstrukční onemocnění žlučových cest. V případě přetrvávání známek jaterního onemocnění má být léčba pegvisomantem přerušena.
V tabulce A najdete doporučení k zahájení podávání přípravku SOMAVERT na základě výchozích jaterních testů a doporučení k monitorování výsledků jaterních testů během podávání přípravku SOMAVERT.
Tabulka A: Doporučení k zahájení léčby přípravkem SOMAVERT na základě výchozích jaterních testů a k pravidelnému monitorování výsledků jaterních testů během léčby přípravkem SOMAVERT
| Výchozí hladiny jaterních testů | Doporučení |
| Normální |
|
| Zvýšené, ale nižší nebo rovné 3násobku ULN |
|
| Vyšší než 3násobek ULN |
|
přípravkem SOMAVERT.
- Pokud je rozhodnutí kladné, velmi pečlivě monitorujte jaterní testy a klinické příznaky.
Zkratky: ALT = alanin aminotransferáza; AST = aspartát transamináza; ULN = horní hranice normálu.
Pokud se u pacienta objeví zvýšení jaterních testů nebo jiné známky či příznaky dysfunkce jater, zatímco je léčen přípravkem SOMAVERT, doporučují se následující klinická opatření (tabulka B).
Tabulka B. Klinická doporučení, pokud jsou výsledky jaterních testů během léčby přípravkem SOMAVERT abnormální
Hladiny jaterních testů a klinické známky/příznaky | Doporučení |
| Zvýšené, ale nižší nebo rovné 3násobku ULN |
|
Vyšší než 3násobek ULN, ale nižší než 5násobek ULN (bez známek/příznaků hepatitidy nebo jiného poškození jater nebo nárůstu sérového TBIL) |
|
| Minimálně 5násobek ULN nebo zvýšení transamináz na nejméně 3násobek ULN spojená s jakýmkoli nárůstem sérového TBIL (se známkami/příznaky hepatitidy nebo jiného poškození jater, či bez nich) |
|
| Známky nebo příznaky svědčící o hepatitidě nebo jiném poškození jater (např. žloutenka, bilirubinurie, únava, nauzea, zvracení, bolest v pravém horním kvadrantu, ascites, nevysvětlitelný edém, snadný vznik modřin) |
|
Hypoglykémie
Ve studii prováděné s pegvisomantem u pacientů s diabetem léčených inzulínem nebo perorálními antidiabetiky bylo u této populace nemocných zjištěno riziko hypoglykémie. U pacientů s akromegalií a diabetem mellitem může být proto nezbytné snížit dávky inzulínu nebo perorálních antidiabetik (viz bod 4.5).
Zlepšená fertilita
Terapeutický přínos snížení koncentrace IGF-I, který vede ke zlepšení klinického stavu pacienta, by také mohl potenciálně zlepšit fertilitu u pacientek (viz bod 4.6).
Těhotenství
Kontrola akromegalie se může v průběhu těhotenství zlepšit. Podávání pegvisomantu se v těhotenství nedoporučuje (viz bod 4.6). Používá-li se pegvisomant v těhotenství, je třeba pečlivě sledovat hladiny IGF-I a na základě hodnot IGF-I může být nutné upravit dávky pegvisomantu (viz bod 4.2). Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce. Pacienti s dietou s nízkým obsahem sodíku mohou být informováni, že tento léčivý přípravek je v podstatě „bez sodíku“.
4.5. Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí. Je zapotřebí zvážit, zda pokračovat v léčbě analogy somatostatinu. Použití tohoto přípravku v kombinaci s jinými přípravky na léčbu akromegalie nebylo studováno.
U pacientů užívajících inzulín nebo perorální antidiabetika může být potřebné snížení dávky těchto léků vzhledem k účinku pegvisomantu na senzitivitu inzulínu (viz bod 4.4).
Pegvisomant je strukturálně významně podobný růstovému hormonu, což způsobuje zkříženou reakci s komerčně dostupnými analýzami na růstový hormon. Protože sérové koncentrace terapeuticky účinných dávek tohoto přípravku jsou obvykle 100 – 1000x vyšší než skutečné koncentrace růstového hormonu v séru, které lze vidět u akromegaliků, stanovení koncentrace růstového hormonu v séru komerčně dostupnými analýzami je zkresleno. Léčbu pegvisomantem nelze proto sledovat nebo upravovat na základě koncentrací růstového hormonu v séru vyšetřeného pomocí těchto analýz.
4.6. Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání pegvisomantu těhotným ženám jsou omezené. Studie reprodukční toxicity na zvířatech jsou nedostatečné (viz bod 5.3).
Podávání přípravku SOMAVERT se v těhotenství a u žen v reprodukčním věku, které nepoužívají antikoncepci, nedoporučuje.
Používá-li se pegvisomant v těhotenství, je třeba pečlivě sledovat hladiny IGF-I, zejména v průběhu prvního trimestru. Může být nezbytné upravit dávku pegvisomantu v průběhu těhotenství (viz bod 4.4).
Kojení
Vylučování pegvisomantu do lidského mateřského mléka nebylo u zvířat zkoumáno. Klinické údaje jsou příliš omezené (jeden hlášený případ), aby bylo možné činit závěry o vylučování pegvisomantu do lidského mateřského mléka. Proto nesmí být pegvisomant u kojících žen používán. V kojení je možné pokračovat po vysazení tohoto přípravku: při tomto rozhodnutí je třeba vzít v úvahu přínos léčby pegvisomantem pro matku a přínos kojení pro dítě.
Fertilita
Nejsou dostupné žádné údaje o účincích pegvisomantu na fertilitu.
Terapeutický přínos snížení koncentrace IGF-I, který vede ke zlepšení klinického stavu pacienta, by také mohl potenciálně zlepšit fertilitu u pacientek.
4.7. Účinky na schopnost řídit a obsluhovat stroje
Nebyly prováděny žádné studie sledující účinky pegvisomantu na schopnost řídit nebo obsluhovat stroje.
4.8. Nežádoucí účinky
Shrnutí bezpečnostního profilu
Níže uvedený seznam obsahuje nežádoucí účinky pozorované v klinických studiích s přípravkem SOMAVERT.
V klinických studiích u pacientů léčených pegvisomantem (n=550) byla většina nežádoucích účinků z hlediska intenzity mírné až středně těžké povahy, měla pouze omezené trvání a nevyžadovala přerušení léčby.
Nejčastěji hlášenými nežádoucími účinky během klinických studií, které se vyskytly u ≥ 10% pacientů s akromegalií léčených pegvisomantem, byly: bolesti hlavy (25%), artralgie (16%) a průjem (13%).
Seznam nežádoucích účinků
Seznam níže obsahuje nežádoucí účinky pozorované v klinických studiích nebo spontánně hlášené, zařazené podle tříd orgánových systémů a četnosti.
Nežádoucí účinky jsou uvedeny podle následujících kategorií:
Velmi časté: ≥ 1/10
Časté: ≥ 1/100 až < 1/10
Méně časté: ≥ 1/1000 až < 1/100
Není známo (z dostupných údajů nelze určit)
Třídy orgánových systémů | Velmi časté: ≥ 1/10 | Časté: ≥ 1/100 až < 1/10 | Méně časté: ≥ 1/1000 až < 1/100 | Není známo (z dostupných údajů nelze určit) |
Poruchy krve a lymfatického systému | trombocytopenie, leukopenie, leukocytóza, hemoragická diatéza | |||
| Poruchy imunitního systému | reakce z přecitlivělostib | anafylaktická reakceb, anafylaktoidní reakceb | ||
| Poruchy metabolismu a výživy | hypercholesterolemi e, hyperglykemie, hypoglykemie, zvýšení tělesné hmotnosti | hypertriglyceridemi e | ||
| Psychiatrické poruchy | abnormální sny | panická ataka, krátkodobá ztráta paměti, apatie, zmatenost, porucha spánku, zvýšené libido | hněv | |
| Poruchy nervového systému | bolest hlavy | somnolence, tremor, závratě, hypestezie | narkolepsie, migréna, poruchy chuti | |
| Poruchy oka | bolest oka | astenopie |
Třídy orgánových systémů | Velmi časté: ≥ 1/10 | Časté: ≥ 1/100 až < 1/10 | Méně časté: ≥ 1/1000 až < 1/100 | Není známo (z dostupných údajů nelze určit) |
| Poruchy ucha a labyrintu | Meniérova choroba | |||
| Srdeční poruchy | periferní edém | |||
| Cévní poruchy | hypertenze | |||
| Respirační, hrudní a mediastinální poruchy | dyspnoe | laryngospazmus b | ||
| Gastrointestinální poruchy | průjem | zvracení, zácpa, nauzea, břišní distenze, dyspepsie, flatulence | hemeroidy, hypersekrece slin, sucho v ústech, onemocnění zubů | |
| Poruchy jater a žlučových cest | abnormální funkční jaterní testy (např. zvýšení transamináz) (viz bod 4.4) | |||
| Poruchy kůže a podkožní tkáně | hyperhidróza, kontuze, svěděníb, vyrážkab | otok obličeje, suchá kůže, zvýšená náchylnost k tvorbě modřin, noční pocení, erytémb, kopřivkab | angioedémb | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | artralgie | myalgie, artritida | ||
| Poruchy ledvin a močových cest | hematurie | proteinurie, polyurie, zhoršení funkce ledvin | ||
| Celkové poruchy a reakce v místě aplikace | reakce v místě vpichu injekce (včetně hypersenzitivity v místě vpichu), hematom nebo krvácení v místě vpichu injekce, hypertrofie v místě vpichu injekce (např. lipohypertrofie)a*, onemocnění podobné chřipce, únava, asténie, horečka | abnormální pocity, zhoršené hojení, hlad |
a viz Popis vybraných nežádoucích účinků níže b NÚ související s reakcí z přecitlivělosti Popis vybraných nežádoucích účinků
Většina reakcí v místě vpichu injekce, které měly charakter lokalizovaných erytémů a bolestivosti, spontánně při lokální symptomatické léčbě ustoupila, přičemž se v léčbě pegvisomantem pokračovalo. Byl pozorován výskyt hypertrofie v místě vpichu injekce, včetně lipohypertrofie.
U 16,9 % pacientů léčených pegvisomantem byl pozorován vývoj izolovaných protilátek s nízkým titrem proti růstovému hormonu. Klinický význam těchto protilátek není znám.
Po uvedení přípravku na trh byly hlášeny systémové reakce z přecitlivělosti zahrnující anafylaktické/anafylaktoidní reakce, laryngospazmus, angioedém, generalizované kožní reakce (vyrážka, erytém, pruritus, kopřivka). Někteří pacienti vyžadovali hospitalizaci. Po opětovném podání se příznaky neobjevily u všech pacientů.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9. Předávkování
S předávkováním pegvisomantem jsou pouze omezené zkušenosti. V jednom popsaném případě akutního předávkování, kdy byla po dobu 7 dní podávána dávka 80 mg denně, se u pacienta objevila mírná únava a sucho v ústech. Za týden po vysazení léku byly pozorovány tyto nežádoucí účinky: insomnie, zvýšená únava, periferní edém, tremor a zvýšení tělesné hmotnosti. Za dva týdny po vysazení léčby byly pozorovány leukocytóza a středně silné krvácení z místa vpichu injekce a z místa odběru krve, které byly považovány za účinky s možnou souvislostí s léčbou pegvisomantem.
V případě předávkování musí být léčba tímto přípravkem vysazena a obnovena až po návratu koncentrace IGF-I do rozmezí normálních hodnot nebo vyšších hodnot.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1. Farmakodynamické vlastnosti
Farmakoterapeutická skupina: jiné hormony předního laloku hypofýzy a analogy, ATC kód: H01AX01
Mechanismus účinku
Pegvisomant je geneticky modifikovaný analog lidského růstového hormonu, působící jako antagonista receptoru růstového hormonu. Pegvisomant se váže na receptory růstového hormonu na povrchu buněk, kde blokuje vazbu růstového hormonu, a tak interferuje s intracelulární signální transdukcí růstového hormonu. Pegvisomant je vysoce selektivní pro GH receptor a nevykazuje zkříženou reakci s receptory jiných cytokinů včetně prolaktinu.
Farmakodynamické účinky
Inhibice účinku růstového hormonu pegvisomantem vede k poklesu sérových koncentrací růstového faktoru-I podobného inzulínu (insulin-like growth factor-I, IGF-I), jakož i ostatních sérových bílkovin citlivých na růstový hormon, jako je volný IGF-I, podjednotka IGF-I labilní na kyseliny (ALS) a vazebný protein-3 růstového faktoru podobnému inzulínu (insulin-like growth factor binding protein-3, IGFBP-3).
Klinická účinnost a bezpečnost
Pacienti s akromegalií (n = 112) byli léčeni ve 12týdenní randomizované, dvojitě zaslepené, multicentrické studii porovnávající placebo a pegvisomant. Při všech návštěvách po zařazení do studie bylo ve skupinách léčených pegvisomantem pozorováno statisticky významné, na dávce závislé snížení IGF-I (p < 0,0001), volného IGF-I (p < 0,05), IGFBP-3 (p < 0,05) a ALS (p < 0,05). Sérový IGF-I se znormalizoval na konci studie (týden 12) u 9,7 % pacientů léčených placebem, u 38,5 % pacientů léčených pegvisomantem 20 mg denně, u 75 % pacientů léčených dávkou 15 mg denně a u 82 % nemocných léčených dávkou 20 mg denně.
Statisticky významné rozdíly oproti placebu (p < 0,05) byly pozorovány při hodnocení zlepšení skóre celkových příznaků u všech dávkovacích skupin v porovnání s placebem.
V dlouhodobé, otevřené studii s titrací dávek byla sledována kohorta 38 pacientů s akromegalií, kterým byl podáván denně pegvisomant po dobu nejméně 12 měsíců (průměr = 55 týdnů). Průměrná koncentrace IGF-I v této kohortě poklesla při podávání pegvisomantu z 917 ng/ml na 299 ng/ml, přičemž 92 % pacientů dosáhlo normální (upravenou k věku) koncentraci IGF-I.
V jiných studiích, a také ve studii Acrostudy, normalizoval pegvisomant hladiny IGF-I u vysokého procenta pacientů (> 70 %) a významně snížil hladinu glukózy v plazmě nalačno (FPG) a hladinu inzulínu v plazmě nalačno (FPI).
Pegvisomant také zlepšuje inzulínovou senzitivitu pravděpodobně díky blokádě GH receptorů v tkáních, především v játrech, ale také v tukové tkáni, v ledvinách a kosterních svalech, čímž odstraňuje nepříznivý účinek GH na uvolňování inzulínu, na lipolýzu a glukoneogenezi. Nicméně, mechanismus všech těchto účinků není znám s jistotou. U pacientů s akromegalií a diabetem mellitem může být nezbytné snížení dávek inzulínu nebo antidiabetik (viz body 4.4 a 4.5).
5.2. Farmakokinetické vlastnosti
Absorpce
Absorpce pegvisomantu po jeho subkutánním podání je pomalá a protrahovaná. Vrcholových koncentrací pegvisomantu není obecně dosaženo do 33 - 77 hodin po jeho podání. Průměrný rozsah absorpce po subkutánní dávce byl 57% v porovnání s intravenózní dávkou.
Distribuce
Zdánlivý distribuční objem pegvisomantu je relativně malý (7-12 l).
Biotransformace
Metabolismus pegvisomantu nebyl studován.
Eliminace
Průměrná tělesná systémová clearance pegvisomantu po vícenásobných dávkách se odhaduje na 28 ml/hod. pro subkutánní dávky v rozmezí 10 - 20 mg denně. Renální clearance pegvisomantu je zanedbatelná a činí méně než 1 % celkové tělesné clearance. Pegvisomant je jen pomalu eliminován ze séra, průměrný odhad poločasu se obecně pohybuje mezi 74 - 172 hodinami po jednorázové dávce i vícenásobných dávkách.
Linearita/nelinearita
Po jednorázovém subkutánním podání pegvisomantu nebyla pozorována žádná linearita při stoupajících dávkách 10, 15 nebo 20 mg. V populačních farmakokinetických studiích byla pozorována přibližně lineární farmakokinetika v ustáleném stavu. Údaje od 145 pacientů ze dvou dlouhodobých studií ukazují průměrné koncentrace pegvisomantu v séru (± SD) 8800 ± 6300 ng/ml při podávání dávky 10 mg denně, 13200 ± 8000 ng/ml při dávce 15 mg denně a 15600 ± 10300 ng/ml při dávce 20 mg denně.
Farmakokinetika pegvisomantu je obdobná u normálních zdravých dobrovolníků a u pacientů s akromegalií, i když pacienti s vyšší tělesnou hmotností mají sklon k vyšší celkové tělesné clearanci pegvisomantu než pacienti s menší váhou a silnější pacienti mohou tedy potřebovat vyšší dávky pegvisomantu.
5.3. Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě studií toxicity po opakovaném podávání u potkanů a opic neodhalily žádné zvláštní riziko pro člověka. Vzhledem k výrazné farmakologické odpovědi u opic však nebylo studováno vyšší systémové vystavení léku než to, které bylo dosaženo u pacientů v terapeutických dávkách.
Ve studii sledující kancerogenitu u potkanů byly při expozici srovnatelné s trojnásobnou expozicí u člověka (odvozené od středních plazmatických koncentrací ve 2 dlouhodobých studiích) při denní dávce 30 mg pozorovány u samců potkanů v místě podání injekce maligní fibrózní histiocytomy spojené s fibrózou a histiocytárním zánětem. Relevantní odpověď u člověka není v současné době známa. Zvýšená incidence tumorů v místě podání injekce byla s největší pravděpodobností způsobena iritací a vysokou citlivostí potkanů na opakované podávání subkutánních injekcí.
Studie časného embryonálního vývoje a embryo-fetálního vývoje byly provedeny na březích králících s podáváním subkutánních dávek pegvisomantu 1, 3 a 10 mg/kg/den. Teratogenní účinky spojené s podáváním pegvisomantu během organogeneze nebyly prokázány. Při dávce 10 mg/kg/den (6násobku maximální terapeutické dávky pro člověka na základě plochy povrchu těla) byly v obou studiích pozorovány postimplantační ztráty. Nebyla provedena žádná studie fertility.
6. FARMACEUTICKÉ ÚDAJE
6.1. Seznam pomocných látek
Prášek
Glycin
Mannitol (E 421)
Hydrogenfosforečnan sodný
Monohydrát dihydrogenfosforečnanu sodného
Rozpouštědlo
Voda pro injekci
6.2. Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3. Doba použitelnosti
3 roky
Přípravek musí být podán bezprostředně po rekonstituci.
6.4. Zvláštní opatření pro uchovávání
Uchovávejte injekční lahvičku (lahvičky) s práškem v chladničce (2 °C – 8 °C). Chraňte před mrazem. Uchovávejte injekční lahvičku (lahvičky) v krabičce (krabičkách), aby byl přípravek chráněn před světlem.
Krabičku (krabičky) obsahující injekční lahvičku (lahvičky) s práškem přípravku SOMAVERT lze uchovávat při pokojové teplotě do maximálně 25 °C jednorázově po dobu až 30 dnů. Datum spotřeby se má napsat na krabičku (do 30 dnů od data vyjmutí z chladničky). Injekční lahvička (lahvičky) musí být chráněna(y) před světlem a nemá (nemají) se vracet zpět do chladničky. Injekční lahvička (lahvičky) s práškem přípravku SOMAVERT se musí zlikvidovat, nejsou-li použity do 30 dnů od uchovávání při pokojové teplotě nebo do uplynutí doby použitelnosti vyznačené na krabičce, a to podle toho, co nastane dříve.
Uchovávejte předplněnou injekční stříkačku (stříkačky) při teplotě do 30 °C nebo v chladničce (2 °C – 8 °C). Chraňte před mrazem.
Po rekonstituci
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5. Druh obalu a obsah balení
10 mg nebo 15 mg nebo 20 mg nebo 25 mg nebo 30 mg pegvisomantu v prášku v injekční lahvičce (ze skla třídy I) se zátkou (chlorobutylová pryž) a 1 ml rozpouštědla (voda pro injekci) v předplněné stříkačce (z borosilikátového skla třídy I) se zarážkou pístu (bromobutylová pryž) a víčkem (bromobutylová pryž). Barva ochranného plastového víčka odpovídá příslušné síle přípravku.
SOMAVERT 10 mg a 15 mg
Balení obsahující 30 injekčních lahviček, předplněných injekčních stříkaček a bezpečnostních jehel.
SOMAVERT 20 mg, 25 mg a 30 mg
Balení obsahující 1 injekční lahvičku, předplněnou injekční stříkačku a bezpečnostní jehlu a 30 injekčních lahviček, předplněných injekčních stříkaček a bezpečnostních jehel.
Na trhu nemusí být všechny velikosti balení.
6.6. Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Injekční stříkačka a bezpečnostní jehla, které se používají k podání injekce, jsou součástí balení léčivého přípravku.
Před nasazením dodané bezpečnostní jehly je nutné nejprve z předplněné injekční stříkačky odstranit víčko. To se odstraní odlomením. Injekční stříkačku držte svisle, aby nedošlo k úniku tekutiny; konec injekční stříkačky se nesmí ničeho dotknout.
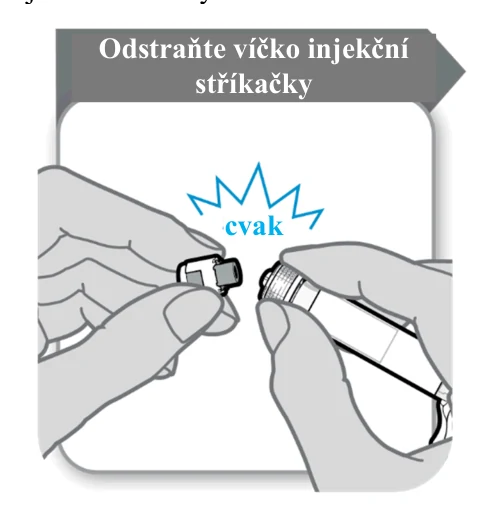
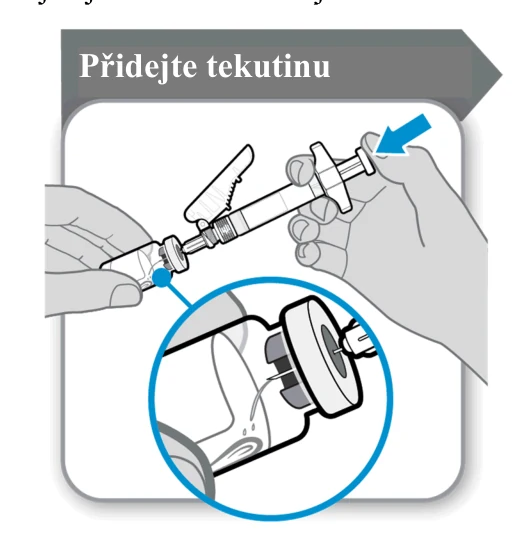
Prášek se má rekonstituovat v 1 ml rozpouštědla. Při přidávání rozpouštědla z injekční stříkačky se mají injekční lahvička a injekční stříkačka držet zešikma tak, jak je znázorněno na obrázku níže.
Do injekční lahvičky s práškem přidejte rozpouštědlo. Rozpouštědlo se má do injekční lahvičky vytlačit pomalu, aby se nemohla vytvořit pěna. Pak by byl přípravek nepoužitelný. Prášek pozvolna rozpouštějte pomalými krouživými pohyby. Netřepejte zprudka, protože to může způsobit denaturaci léčivé látky.
Po rekonstituci je nutné rekonstituovaný roztok před podáním pohledem zkontrolovat, zda neobsahuje nežádoucí (nebo jakékoli cizorodé) částice nebo zda se nezměnil jeho vzhled. V případě, že něco takového zpozorujete, léčivý přípravek zlikvidujte.
Injekční stříkačku ponechejte zasunutou do injekční lahvičky a před natažením roztoku přípravku SOMAVERT ji obraťte tak, aby byl vidět otvor v zátce, jak je znázorněno na obrázku níže:
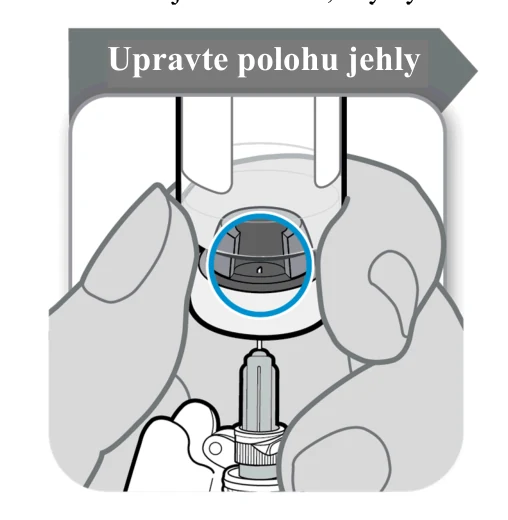
Stáhněte jehlu dolů, aby byl její hrot co nejníže v tekutině. Pomalým tažením pístu odeberte z injekční lahvičky přípravek do injekční stříkačky. Jsou-li v injekční stříkačce vidět vzduchové bubliny, poklepejte na tělo stříkačky, aby vypluly na hladinu, a poté je opatrně vytlačte do injekční lahvičky.
Než injekční stříkačku a jehlu vyhodíte, přiklopte jehlu bezpečnostní krytkou a ujistěte se, že se zacvakla na místo. Injekční stříkačku a jehlu nikdy nepoužívejte opakovaně.
Pouze k jednorázovému použití. Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/02/240/001 10 mg 30 injekčních lahviček
EU/1/02/240/002 15 mg 30 injekčních lahviček
EU/1/02/240/003 20 mg 30 injekčních lahviček
EU/1/02/240/004 20 mg 1 injekční lahvička
EU/1/02/240/009 25 mg 1 injekční lahvička
EU/1/02/240/010 25 mg 30 injekčních lahviček
EU/1/02/240/011 30 mg 1 injekční lahvička
EU/1/02/240/012 30 mg 30 injekčních lahviček
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 13. listopadu 2002
Datum posledního prodloužení registrace: 20. září 2007
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu