


Souhrn údajů o přípravku (SPC) - Rivaroxaban Accord
Rivaroxaban Accord 2,5 mg potahované tablety
1. NÁZEV PŘÍPRAVKU
Rivaroxaban Accord 2,5 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje rivaroxabanum 2,5 mg.
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 27,90 mg laktózy (jako monohydrátu) viz bod 4.4.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta)
Světle žluté kulaté bikonvexní potahované tablety o průměru přibližně 6,00 mm s vyraženým „IL4“ na jedné straně a hladké na straně druhé.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Rivaroxaban Accord, podávaný společně s kyselinou acetylsalicylovou (ASA) samotnou nebo s kombinací ASA plus klopidogrel nebo tiklopidin, je indikován k prevenci aterotrombotických příhod u dospělých pacientů po akutním koronárním syndromu (AKS) se zvýšenými hladinami srdečních biomarkerů (viz body 4.3, 4.4 a 5.1).
Přípravek Rivaroxaban Accord, podávaný společně s kyselinou acetylsalicylovou (ASA), je indikován k prevenci aterotrombotických příhod u dospělých pacientů s vysokým rizikem ischemických příhod, kteří mají ischemickou chorobu srdeční (ICHS) nebo symptomatické onemocnění periferních tepen (PAD).
4.2 Dávkování a způsob podání
Dávkování
Doporučená dávka je 2,5 mg dvakrát denně.
- AKS
Pacienti užívající Rivaroxaban Accord 2,5 mg dvakrát denně by měli rovněž užívat denní dávku 75 - 100 mg ASA nebo denní dávku 75 - 100 mg ASA současně s denní dávkou 75 mg klopidogrelu nebo se standardní denní dávkou tiklopidinu.
Léčba by měla být u jednotlivých pacientů pravidelně hodnocena zvážením rizika ischemické příhody oproti riziku krvácení. Rozhodnutí o prodloužení léčby nad 12 měsíců by mělo být provedeno individuálně u každého jednotlivého pacienta, protože zkušenosti s léčbou trvající déle než 24 měsíců jsou omezené (viz bod 5.1).
Léčbu rivaroxabanem je třeba zahájit co nejdříve po stabilizaci akutního koronárního syndromu (včetně revaskularizačních zákroků); nejdříve za 24 hodin po přijetí do nemocnice a v době, kdy by normálně byla ukončena parenterální antikoagulační léčba.
- ICHS/PAD
Pacienti užívající Rivaroxaban Accord 2,5 mg dvakrát denně mají také užívat denní dávku 75-100 mg ASA.
U pacientů po úspěšném revaskularizačním výkonu na dolní končetině (chirurgickém nebo endovaskulárním včetně hybridních výkonů) z důvodu symptomatického PAD by léčba neměla být zahájena, dokud není dosaženo hemostázy (viz bod 5.1).
Doba trvání léčby má být stanovena pro každého jednotlivého pacienta na základě pravidelných hodnocení a má být zváženo riziko trombotických příhod oproti riziku krvácení.
- AKS, ICHS/PAD
Současné podávání s protidestičkovou léčbou
U pacientů s akutní trombotickou příhodou nebo výkonem na cévách a potřebou duální protidestičkové léčby má být vyhodnoceno pokračování podávání přípravku Rivaroxaban Accord 2,5 mg dvakrát denně v závislosti na typu příhody nebo výkonu a protidestičkovém režimu.
Bezpečnost a účinnost rivaroxabanu v dávce 2,5 mg dvakrát denně v kombinaci s duální protidestičkovou léčboubyla hodnocena pouze u pacientů
- s nedávným AKS v kombinaci s ASA plus klopidogrel/tiklopidin (viz bod 4.1) a
po nedávné revaskularizaci dolní končetiny z důvodu symptomatického PAD v kombinaci s
ASA a případně s krátkodobým užíváním klopidogrelu (viz body 4.4 a 5.1).
Vynechaná dávka
Pokud dojde k vynechání dávky, měl by pacient pokračovat užitím příští pravidelné dávky dle doporučeného dávkovacího schématu. Dávka se nezdvojnásobuje, aby se nahradila vynechaná dávka.
Převod z antagonistů vitaminu K (VKA) na rivaroxaban
Při převodu pacientů z antagonistů vitaminu K na rivaroxaban mohou být po užití rivaroxabanu hodnoty mezinárodního normalizovaného poměru (INR) falešně zvýšeny. Test INR není pro měření antikoagulační aktivity rivaroxabanu validní a proto by neměl být používán (viz bod 4.5).
Převod z rivaroxabanu na antagonisty vitaminu K (VKA)
Během přechodu z rivaroxabanu na antagonisty vitaminu K existuje možnost neadekvátní antikoagulace. Během jakéhokoli převodu na alternativní antikoagulancia by měla být zajištěna kontinuální adekvátní antikoagulace. Je třeba uvést, že rivaroxaban může přispět ke zvýšení INR. U pacientů, kteří jsou převáděni z rivaroxabanu na antagonisty vitaminu K, by měli být tito antagonisté podáváni současně, dokud není hodnota INR ≥ 2,0. Po dobu prvních dvou dnů fáze převodu by mělo být použito standardní úvodní dávkování antagonistů vitaminu K s následným dávkováním těchto antagonistů na základě testování INR. Během doby, kdy pacienti užívají jak rivaroxaban, tak antagonisty vitaminu K, by nemělo být prováděno testování INR dříve než 24 hodin po předchozí dávce, ale před další dávkou rivaroxabanu. Jakmile je přípravek Rivaroxaban Accord vysazen, může být testování INR spolehlivě provedeno minimálně 24 hodin po poslední dávce (viz body 4.5 a 5.2).
Převod z parenterálních antikoagulancií na rivaroxaban
U pacientů, kteří dostávají parenterální antikoagulancia, přerušte podávání parenterálního antikoagulancia a začněte léčbu rivaroxabanem v rozmezí 0 až 2 hodiny před tím, než by mělo dojít k dalšímu plánovanému podání parenterálního přípravku (např. nízkomolekulární hepariny) nebo v době vysazení kontinuálně podávaného parenterálního přípravku (např. intravenózní nefrakciovaný heparin).
Převod z rivaroxabanu na parenterálně podávaná antikoagulancia
První dávku parenterálního antikoagulancia podejte v době, kdy by měla být užita další dávka rivaroxabanu.
Speciální populace
Ledvinová nedostatečnost
Omezené klinické údaje u nemocných s těžkou poruchou funkce ledvin (clearance kreatininu 15 - 29 ml/min) signalizují, že jsou plazmatické koncentrace rivaroxabanu významně zvýšeny. Rivaroxaban Accord je proto u těchto pacientů nutno používat s opatrností. Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min (viz body 4.4 a 5.2).
Úprava dávky není nutná u pacientů s lehkou poruchou funkce ledvin (clearance kreatininu 50 - 80 ml/min) nebo středně těžkou poruchou funkce ledvin (clearance kreatininu 30 - 49 ml/min) (viz bod 5.2).
Jaterní nedostatečnost
Rivaroxaban Accord je kontraindikováno u pacientů s jaterním onemocněním, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení, včetně cirhotických pacientů s klasifikací Child-Pugh B a C (viz body 4.3 a 5.2).
Starší populace
Dávky bez úprav (viz body 4.4 a 5.2)
Riziko krvácení se zvyšuje se zvyšujícím se věkem (viz bod 4.4).
Tělesná hmotnost
Dávky bez úprav (viz body 4.4 a 5.2)
Pohlaví
Dávky bez úprav (viz bod 5.2)
Pediatrická populace
Bezpečnost a účinnost rivaroxabanu u dětí ve věku 0 až 18 let nebyla stanovena. Nejsou dostupné žádné údaje. Podávání přípravku Rivaroxaban Accord dětem do 18 let se proto nedoporučuje.
Způsob podání
Přípravek Rivaroxaban Accord je pro perorální podání.
Tablety se mohou užívat s jídlem nebo nezávisle na jídle (viz body 4.5 a 5.2).
Rozdrcení tablet
Pacientům, kteří nejsou schopni polykat celé tablety, může být tableta přípravku Rivaroxaban Accord těsně před užitím rozdrcena a smíchána s vodou nebo s jablečným pyré a poté podána perorálně. Rozdrcená tableta může být také podána gastrickou sondou (viz bod 5.2 a 6.6).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 tohoto přípravku.
Aktivní klinicky významné krvácení.
Léze nebo stavy, které jsou považovány za významné riziko závažného krvácení. Mohou mezi ně patřit současné nebo nedávno prodělané ulcerace gastrointestinálního traktu, přítomnost maligních nádorů s vysokým rizikem krvácení, nedávno prodělané poranění mozku nebo míchy, operace mozku, míchy nebo oka v nedávné době, intrakraniální krvácení v nedávné době, jícnové varixy nebo podezření na ně, arteriovenózní malformace, cévní aneurysma nebo významné cévní abnormality v míše nebo mozku.
Souběžná léčba jinými antikoagulačními přípravky, např. nefrakcionovaným heparinem (UFH), nízkomolekulárními hepariny (enoxaparin, dalteparin, atd.), heparinovými deriváty (fondaparinux, atd.), perorálními antikoagulancii (warfarin, dabigatran etexilát, apixaban, atd.) se nedoporučuje s výjimkou specifické situace, kdy je pacient převáděn z antikoagulační léčby (viz bod 4.2) nebo když je podáván UFH v dávkách nezbytných pro udržení průchodnosti centrálního žilního nebo arteriálního katetru (viz bod 4.5).
Souběžná léčba akutního koronárního syndromu (AKS) protidestičkovou léčbou u pacientů s anamnézou cévní mozkové příhody nebo trazitorní ischemické ataky (TIA) (viz bod 4.4).
Souběžná léčba ICHS/PAD s ASA u pacientů s předchozím hemorhagickým nebo lakunárním typem cévní mozkové příhody (viz bod 4.4) nebo souběžná léčba ICHS/PAD s ASA u pacientů s jakoukoli cévní mozkovou příhodou během minulého měsíce (viz bod 4.4).
Jaterní onemocnění, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení včetně cirhotických pacientů s klasifikací Child-Pugh B a C (viz bod 5.2).
Těhotenství a kojení (viz bod 4.6).
4.4 Zvláštní upozornění a opatření pro použití
U pacientů s AKS byla účinnost a bezpečnost rivaroxabanu v dávce 2,5 mg dvakrát denně hodnocena v kombinaci s protidestičkovými látkami: ASA v monoterapii nebo ASA plus klopidogrel/tiklopidin. U pacientů s vysokým rizikem ischemických příhod s ICHS/PAD byla účinnost a bezpečnost rivaroxabanu v dávce 2,5 mg dvakrát denně hodnocena v kombinaci s ASA.
U pacientů po nedávné revaskularizaci dolní končetiny z důvodu symptomatického PAD byla zkoumána účinnost a bezpečnost rivaroxabanu dvakrát denně v kombinaci se samotnou protidestičkovou léčbou ASA nebo ASA plus krátkodobě podávaným klopidogrelem. V případě potřeby by duální protidestičková léčba klopidogrelem měla být krátkodobá; je třeba se vyhnout dlouhodobé duální protidestičkové léčbě (viz bod 5.1).
Léčba v kombinaci s jinými protidestičkovými léčivými přípravky, např. prasugrelem nebo tikagrelorem, nebyla studována a nedoporučuje se.
V průběhu léčby se doporučuje pacienta klinicky sledovat v souladu s praxí běžnou při podávání antikoagulační léčby.
Riziko krvácení
Jako v případě jiných antikoagulancií, u pacientů užívajících přípravek Rivaroxaban Accord mají být pečlivě sledovány známky krvácení. Doporučuje se opatrnost při použití přípravku v případě zvýšeného rizika krvácení. Pokud se objeví závažné krvácení, podávání přípravku Rivaroxaban Accord je třeba přerušit (viz bod 4.9).
V klinických studiích bylo během dlouhodobé léčby rivaroxabanem podávaným spolu s monoterapií nebo duální protidestičkovou léčbou častěji pozorováno slizniční krvácení (tj. epistaxe, gingivální, gastrointestinální, genitourinární krvácení včetně abnormálního vaginálního nebo silnějšího menstruačního krvácení) a anémie. Proto kromě adekvátního klinického sledování, pokud je to vhodné, může být laboratorní vyšetření hemoglobinu/hematokritu přínosem pro detekci okultního krvácení a kvantifikaci klinického významu zjevného krvácení.
U několika podskupin pacientů (podrobně uvedených dále) hrozí zvýšené riziko krvácení. Proto při použití rivaroxabanu spolu s dvojkombinační léčbou antiagregancii u pacientů se známým zvýšeným rizikem krvácení je třeba zvažovat zvýšené riziko krvácení oproti přínosům léčby v prevenci aterotrombotických příhod. Tyto pacienty je navíc třeba pečlivě sledovat, zda se po zahájení léčby neobjeví známky a příznaky krvácivých komplikací a anémie (viz bod 4.8).
Při jakémkoli nevysvětlitelném poklesu hladin hemoglobinu nebo krevního tlaku je třeba hledat místo krvácení.
Přestože léčba rivaroxabanem nevyžaduje rutinní monitorování expozice, hladiny rivaroxabanu měřené kalibrovanou kvantitativní analýzou anti-faktoru Xa mohou být užitečné ve výjimečných situacích, kdy znalost expozice rivaroxabanu může pomoci při klinickém rozhodování, např. při předávkování nebo při urgentních chirurgických zákrocích (viz body 5.1 a 5.2).
Ledvinová nedostatečnost
U pacientů s těžkou poruchou funkce ledvin (clearance kreatininu < 30 ml/min) mohou být plazmatické hladiny rivaroxabanu významně zvýšeny (v průměru 1,6násobně), což může vést ke zvýšenému riziku krvácení. Přípravek Rivaroxaban Accord musí být u pacientů s clearance kreatininu 15 - 29 ml/min užíván s opatrností. Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min (viz body 4.2 a 5.2). U pacientů se středně těžkou poruchou funkce ledvin (clearance kreatininu 30 - 49 ml/min), kteří současně užívají jiné léčivé přípravky, zvyšující koncentraci rivaroxabanu v plazmě, musí být rivaroxaban používán s opatrností (viz bod 4.5).
Interakce s jinými léčivými přípravky
Použití přípravku Rivaroxaban Accord se nedoporučuje u pacientů současně léčených systémově podávanými azolovými antimykotiky (jako jsou ketokonazol, itrakonazol, vorikonazol a posakonazol) nebo inhibitory HIV proteáz (například ritonavir). Tyto léčivé látky jsou silnými inhibitory systémů CYP3A4 a současně P-gp, a proto mohou klinicky významně zvyšovat plazmatické koncentrace rivaroxabanu (v průměru 2,6násobek), což může vést ke zvýšenému riziku krvácení (viz bod 4.5).
Postupujte opatrně, pokud jsou pacienti současně léčeni léčivými přípravky ovlivňujícími krevní srážlivost, jako jsou například nesteroidní antirevmatika (NSAID), kyselina acetylsalicylová (ASA) a inhibitory agregace trombocytů nebo selektivní inhibitory zpětného vychytávání serotoninu (SSRI) či inhibitory zpětného vychytávání serotoninu a noradrenalinu (SNRI). U pacientů s rizikem vředové gastrointestinální choroby lze zvážit vhodnou profylaktickou léčbu (viz body 4.5 a 5.1). Pacienti léčení rivaroxabanem a protidestičkovými léčivými přípravkyby měli užívat souběžnou léčbu NSAID pouze tehdy, jestliže výhody převáží riziko krvácení.
Jiné rizikové faktory krvácení
Rivaroxaban, podobně jako jiná antitrombotika, není doporučen u pacientů se zvýšeným rizikem krvácení, například:
- vrozené nebo získané krvácivé poruchy
- léčbou nekorigovaná těžká arteriální hypertenze
- jiné gastrointestinální onemocnění bez aktivní ulcerace, které může potenciálně vést ke krvácivým komplikacím (např. zánětlivé střevní onemocnění, esofagitida, gastritida a gastroesofageální refluxní choroba)
- cévní retinopatie
- bronchiektázie nebo plicní krvácení v anamnéze
Přípravek musí být používán s opatrností u pacientů s akutním koronárním syndromem a ICHS/PAD:
- ve věku ≥ 75 let, pokud je podáván společně s kyselinou acetylsalicylovou (ASA) samotnou nebo s kombinací ASA plus klopidogrel nebo tiklopidin. Pravidelně má být hodnocen individuální poměr přínos-riziko léčby.
s nižší tělesnou hmotností (< 60 kg), pokud je podáván společně s kyselinou acetylsalicylovou
(ASA) samotnou nebo s kombinací ASA plus klopidogrel nebo tiklopidin.
- u pacientů s ICHS se závažným symptomatickým srdečním selháním. Data ze studie naznačují, že tito pacienti mohou mít menší prospěch z léčby rivaroxabanem (viz bod 5.1).
Pacienti s nádorovým onemocněním
Pacienti s maligním onemocněním mohu mít současně vyšší riziko krvácení a trombózy. Individuální prospěch z antitrombotické léčby musí být zvážen oproti riziku krvácení u pacientů s aktivním nádorovým onemocněním v závislosti na umístění nádoru, protinádorové léčbě, a stádiu nemoci. Nádory lokalizované v gastrointestinálním nebo genitourinálním traktu jsou spojovány se zvýšeným rizikem krvácení během léčby rivaroxabanem. U pacientů s maligními nádory s vysokým rizikem krvácení je použití rivaroxabanu kontraindikováno (viz bod 4.3).
Pacienti s chlopenními náhradami
Rivaroxaban by se neměl používat k tromboprofylaxi u pacientů, kteří nedávno podstoupili transkatétrovou náhradu aortální chlopně (TAVR). Bezpečnost a účinnost rivaroxabanu nebyly hodnoceny u pacientů se srdečními chlopenními náhradami; proto neexistují žádné údaje podporující tvrzení, že rivaroxaban poskytuje odpovídající antikoagulaci u této skupiny pacientů. Léčba přípravkemRivaroxaban Accord se u těchto pacientů nedoporučuje.
Pacienti s anamnézou cévní mozkové příhody a/nebo tranzitorní ischemické ataky (TIA)
Pacenti s AKS
Podávání rivaroxabanu v dávce 2,5 mg je v léčbě akutního koronárního syndromu kontraindikováno u pacientů s anamnézou cévní mozkové příhody nebo tranzitorní ischemické ataky (TIA) (viz bod 4.3). Pacientů s akutním koronárním syndromem a anamnézou cévní mozkové příhody nebo TIA byl studován malý počet, omezené dostupné údaje o účinnosti však ukazují, že tito pacienti nemají z léčby prospěch.
Pacienti s ICHS/PAD
Pacienti s ICHS/PAD, kteří prodělali hemorhagický nebo lakunární typ cévní mozkové příhody, nebo ischemický nelakunární typ cévní mozkové příhody během minulého měsíce, nebyli hodnoceni (viz bod 4.3).
Pacienti po nedávné revaskularizaci dolní končetiny z důvodu symptomatického PAD s předchozí cévní mozkovou příhodou nebo TIA nebyli hodnoceni. U těchto pacientů, kteří dostávají duální protidestičkovou léčbu, je třeba se léčbě přípravkem Rivaroxaban Accord 2,5 mg vyhnout.
Pacienti s antifosfolipidovým syndromem
Přímo působící perorální antikoagulancia (DOAC) zahrnující rivaroxaban nejsou doporučena u pacientů s trombózou v anamnéze, u nichž byl diagnostikován antifosfolipidový syndrom. Zvláště u pacientů s trojí pozitivitou (na lupus antikoagulans, antikardiolipinové protilátky a protilátky proti beta 2-glykoproteinu I) by mohla být léčba DOAC spojena se zvýšeným výskytem recidivujících trombotických příhod v porovnání s léčbou antagonisty vitaminu K.
Spinální / epidurální anestezie nebo punkce
Pokud je provedena neuroaxiální anestezie (spinální či epidurální anestezie) nebo spinální resp. epidurální punkce, hrozí u pacientů léčených antitrombotiky pro prevenci tromboembolických komplikací riziko vývinu epidurálního či spinálního hematomu, který může vyústit v dlouhodobou nebo trvalou paralýzu. Riziko těchto příhod může dále zvýšit epidurální katetr dlouhodobě zavedený po operaci, nebo současné použití léčivých přípravků ovlivňujících krevní srážlivost. Riziko může také zvýšit provedení traumatické nebo opakované epidurální či spinální punkce. Pacienty je třeba často monitorovat, zda nejeví známky a příznaky neurologického poškození (například necitlivost nebo slabost dolních končetin, dysfunkce střev nebo močového měchýře). Pokud se zjistí neurologické potíže, je nutno urgentně stanovit diagnózu a zajistit léčbu. Před neuroaxiální intervencí lékař zváží potenciální přínos a riziko u pacientů na antikoagulační terapii i u pacientů, kde hodlá antikoagulační léčbu podat v rámci tromboprofylaxe.
S použitím rivaroxabanu v dávce 2,5 mg a protidestičkovými léčivými přípravky v těchto situacích nejsou klinické zkušenosti. Inhibitory agregace krevních destiček je třeba vysadit podle pokynů výrobce pro předepisování přípravku.
Ke snížení možného rizika krvácení během současného užívání rivaroxabanu při neuroaxiální (spinální nebo epidurální) anestezii nebo spinální punkci se bere v úvahu farmakokinetický profil rivaroxabanu. Zavedení nebo odstranění epidurálního katetru nebo lumbální punkci je nejlépe provést, když je odhadovaný antikoagulační účinek rivaroxabanu nízký (viz bod 5.2). Přesný čas, kdy je u každého pacienta antikoagulační účinek dostatečně nízký, však není znám.
Doporučení pro dávkování před a po invazivních procedurách a chirurgickém výkonu Pokud je nutná invazivní procedura nebo chirurgický zákrok, měl by být přípravek Rivaroxaban Accord 2,5 mg vysazen minimálně 12 hodin před zákrokem, pokud je to možné a na základě klinického posouzení lékařem. Pokud má pacient podstoupit elektivní operaci a antiagregační účinek není žádoucí, je třeba inhibitory agregace krevních destiček vysadit podle pokynů výrobce k předepisování přípravku.
Pokud není možné výkon odložit, je třeba posoudit zvýšené riziko krvácení oproti neodkladnosti zákroku.
Léčba přípravkem Rivaroxaban Accord má být znovu zahájena po invazivní proceduře nebo chirurgickém zákroku co nejdříve, pokud to situace umožní a pokud je podle úsudku ošetřujícího lékaře dosaženo odpovídající hemostázy (viz bod 5.2).
Starší populace
Se zvyšujícím se věkem se může zvyšovat riziko krvácení (viz body 5.1 a 5.2).
Kožní reakce
V souvislosti s užíváním rivaroxabanu byly hlášeny po uvedení přípravku na trh závažné kožní reakce, včetně Stevensova-Johnsonova syndromu/toxické epidermální nekrolýzy a DRESS syndromu (viz bod 4.8). Zdá se, že pacienti jsou nejvíce ohroženi výskytem těchto reakcí v rané fázi léčby: nástup reakce se objevil ve většině případů během prvních týdnů léčby. Rivaroxaban musí být vysazen při prvním výskytu závažné kožní vyrážky (např. při jejím šíření, intenzifikaci a/nebo tvorbě puchýřů), nebo při jakékoliv jiné známce hypersenzitivity spolu se slizničními lézemi.
Informace o pomocných látkách
Rivaroxaban Accord obsahuje laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Inhibitory CYP3A4 a P-gp
Současné podávání rivaroxabanu s ketokonazolem (400 mg jednou denně) nebo ritonavirem (600 mg dvakrát denně) vedlo k 2,6 resp. 2,5násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,7 resp. 1,6násobnému nárůstu jeho střední hodnoty Cmax, s významným zesílením farmakodynamických účinků, což může vést ke zvýšenému riziku krvácení. Proto se použití rivaroxabanu nedoporučuje u pacientů užívajících současně a systémově azolová antimykotika, jako je ketokonazol, itrakonazol, vorikonazol a posakonazol, nebo inhibitory proteáz HIV. Tyto léčivé látky jsou silnými inhibitory systémů CYP3A4 a současně P-gp (viz bod 4.4).
Léčivé látky silně inhibující pouze jednu z metabolických cest eliminace rivaroxabanu (buď CYP3A4, nebo P-gp) budou pravděpodobně zvyšovat plazmatické koncentrace rivaroxabanu méně. Například klaritromycin (500 mg dvakrát denně), který je považován za silný inhibitor CYP3A4 a středně silný inhibitor P-gp, způsobuje 1,5násobný nárůst středních hodnot AUC rivaroxabanu a 1,4násobný nárůst Cmax. Interakce s klaritromycinem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně
významná u vysoce rizikových pacientů (Pacienti s poruchou funkce ledvin: viz bod 4.4).
Erythromycin (500 mg třikrát denně), který středně silně inhibuje CYP3A4 a P-gp, způsobuje 1,3násobný nárůst středních hodnot AUC a Cmax rivaroxabanu. Interakce s erythromycinem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů.
U pacientů se sníženou funkcí ledvin vedl erythromycin (500 mg třikrát denně) k 1,8násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,6násobnému nárůstu Cmax u pacientů s mírným renálním poškozením ve srovnání s pacienty s normální renální funkcí. U pacientů se středně těžkým renálním poškozením vedl erythromycin k 2,0násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,6násobnému nárůstu v Cmax ve srovnání s pacienty s normální renální funkcí. Účinek erythromycinu je aditivní k renálnímu poškození (viz bod 4.4).
Flukonazol (400 mg jednou denně), který je považován za středně silný inhibitor CYP3A4, vedl k 1,4násobnému zvýšení středních hodnot AUC rivaroxabanu a k 1,3násobnému zvýšení průměrné Cmax. Interakce s flukonazolem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů (Pacienti se sníženou funkcí ledvin: viz bod 4.4).
Dronedaron by neměl být podáván spolu s rivaroxabanem, vzhledem k omezeným klinickým údajům, které jsou k dispozici.
Antikoagulační přípravky
Po kombinovaném podávání enoxaparinu (40 mg, jednorázová dávka) s rivaroxabanem (10 mg, jednorázová dávka) byl zjištěn aditivní vliv na inhibici faktoru Xa, a to bez dalších účinků na výsledky testů srážení krve (PT, aPTT). Enoxaparin neovlivňoval farmakokinetiku rivaroxabanu. Vzhledem ke zvýšenému riziku krvácení je třeba postupovat opatrně, pokud jsou pacienti současně léčeni jinými antikoagulačními přípravky (viz body 4.3 a 4.4).
NSAID/inhibitory agregace trombocytů
Při současném podávání rivaroxabanu (15 mg) a 500 mg naproxenu nebylo zjištěno klinicky relevantní prodloužení doby krvácení. Některé osoby však mohou mít silnější farmakodynamickou odezvu.
Žádné klinicky významné farmakokinetické ani farmakodynamické interakce nebyly zjištěny při současném podání rivaroxabanu s 500 mg kyseliny acetylsalicylové.
Klopidogrel (úvodní dávka 300 mg, poté udržovací dávka 75 mg) nevykazoval farmakokinetické interakce s rivaroxabanem (15 mg), ale u části populace pacientů došlo k relevantnímu nárůstu doby krvácení, který nekoreloval s agregací trombocytů, ani hladinami P-selektinu nebo receptoru GPIIb/IIIa.
Postupovat opatrně je třeba, pokud jsou pacienti současně léčeni NSAID (včetně kyseliny acetylsalicylové) a inhibitory agregace trombocytů, protože tyto léčivé přípravky obvykle zvyšují riziko krváceni (viz bod 4.4).
SSRI/SNRI
Stejně jako u jiných antikoagulačních přípravků je možné, že pacienti budou v případě současného užívání s přípravky SSRI nebo SNRI v důsledku jejich hlášeného účinku na krevní destičky vystaveni zvýšenému riziku krvácení. Při současném užívání v klinickém programu s rivaroxabanem byla u všech léčebných skupin pozorována numericky vyšší četnost závažného i méně závažného klinicky významného krvácení.
Warfarin
Převod pacientů z antagonisty vitaminu K warfarinu (INR 2,0 až 3,0) na rivaroxaban (20 mg) nebo z rivaroxabanu (20 mg) na warfarin (INR 2,0 až 3,0) zvýšil protrombinový čas/INR (Neoplastin) více než aditivně (mohou být pozorovány jednotlivé hodnoty INR až 12), přičemž vliv na aPTT, inhibici aktivity faktoru Xa a potenciál endogenního trombinu byl aditivní.
Pokud je třeba testovat farmakodynamické účinky rivaroxabanu během fáze převodu, mohou se použít testy aktivity anti-faktoru Xa, PiCT a Heptest, protože tyto testy nebyly warfarinem ovlivněny. Čtvrtý den po poslední dávce warfarinu odrážely všechny testy (včetně testů PT, aPTT, inhibice aktivity faktoru Xa a ETP) pouze účinek rivaroxabanu.
Pokud je třeba testovat farmakodynamické účinky warfarinu během fáze převodu lze použít měření INR při Cmin rivaroxabanu (24 hodin po předchozím užití rivaroxabanu), protože tento test je v tento okamžik minimálně ovlivněn rivaroxabanem.
Mezi warfarinem a rivaroxabanem nebyla pozorována žádná farmakokinetická interakce.
Induktory CYP3A4
Současné podávání rivaroxabanu se silným induktorem CYP3A4 rifampicinem vedlo k přibližně 50% poklesu střední hodnoty AUC rivaroxabanu, s odpovídajícím poklesem farmakodynamického účinku. Současné podání rivaroxabanu s jinými silnými induktory CYP3A4 (například fenytoinem, karbamazepinem, fenobarbitalem nebo třezalkou tečkovanou (Hypericum perforatum)) může také vést ke snížení plazmatických koncentrací rivaroxabanu. Proto je třeba se vyhnout současnému podávání silných induktorů CYP3A4, pokud není pacient pozorně sledován kvůli známkám a příznakům trombózy.
Jiné současně podávané léky
Žádné klinicky významné farmakokinetické nebo farmakodynamické interakce nebyly zjištěny při současném podávání rivaroxabanu s midazolamem (substrát CYP3A4), digoxinem (substrát P-gp), atorvastatinem (substrát CYP3A4 a P-gp) nebo omeprazolem (inhibitor protonové pumpy). Rivaroxaban neinhibuje ani neindukuje významné izoformy CYP jako je CYP3A4. Žádné klinicky relevantní interakce s jídlem nebyly zjištěny (viz bod 4.2).
Laboratorní parametry
Parametry srážení krve (například PT, aPTT, Heptest) jsou ovlivněny podle očekávání na základě mechanismu působení rivaroxabanu (viz bod 5.1).
4.6 Fertilita, těhotenství a kojení
Těhotenství
Bezpečnost a účinnost rivaroxabanu u těhotných žen nebyly stanoveny. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Vzhledem k možné reprodukční toxicitě, známému riziku krvácení a důkazu, že rivaroxaban prochází placentou, je rivaroxaban kontraindikován v těhotenství (viz bod 4.3).
Ženy ve fertilním věku musí během léčby rivaroxabanem zabránit otěhotnění.
Kojení
Bezpečnost a účinnost rivaroxabanu u kojících žen nebyly stanoveny. Údaje z experimentů na zvířatech signalizují, že je rivaroxaban vylučován do mléka. Podávání rivaroxabanu je během kojení kontraindikováno (viz bod 4.3). Je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit léčbu.
Fertilita
Nebyly provedeny žádné specifické studie užívání rivaroxabanu u lidí s cílem vyhodnotit účinky na fertilitu. Ve studii samčí a samičí fertility na potkanech nebyly pozorovány žádné účinky (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Rivaroxaban má malý vliv na schopnost řídit a obsluhovat stroje. Byly hlášeny nežádoucí účinky jako synkopa (frekvence výskytu: méně časté) a závrať (frekvence výskytu: časté) (viz bod 4.8). Pacienti, kteří zaznamenali tyto nežádoucí účinky, by neměli řídit vozidla a obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Bezpečnost rivaroxabanu byla hodnocena ve třinácti pivotních studiích fáze III (viz tabulka 1).
Celkem bylo 69 608 dospělých pacientů léčených rivaroxabanem v devatenácti studiích fáze III a 488 dětských pacientů ve dvou studiích fáze II a dvou studiích fáze III
Tabulka 1: Počet hodnocených pacientů, celková denní dávka a maximální délka léčby ve studiích fáze III u dospělých a pediatrických pacientů
| Indikace | Počet pacientů* | Celková denní dávka | Maximální délka léčby |
| Prevence žilního tromboembolismu (VTE) u dospělých pacientů podstupujících elektivní náhradu kyčelního nebo kolenního kloubu | 6 097 | 10 mg | 39 dnů |
| Prevence VTE u hospitalizovaných nechirurgických pacientů | 3 997 | 10 mg | 39 dnů |
| Léčba hluboké žilní trombózy (HŽT) a plicní embolie (PE) a prevence jejich recidivy | 6 790 |
6 měsících: 10 mg nebo 20 mg | 21 měsíců |
| Léčba VTE a prevence recidivy VTE u donošených novorozenců a dětí ve věku méně než 18 let po zahájení standardní antikoagulační léčby | 329 | Dávka upravená vzhledem k tělesné hmotnosti s cílem dosáhnout podobné expozice, jaká byla pozorována u dospělých s HŽT léčených 20 mg rivaroxabanu jednou denně | 12 měsíců |
| Prevence cévní mozkové příhody a systémové embolizace u pacientů s nevalvulární fibrilací síní | 7 750 | 20 mg | 41 měsíců |
| Prevence aterotrombotických příhod u pacientů po AKS | 10 225 | 5 mg nebo 10 mg, podávaných společně s ASA nebo s kombinací ASA plus klopidogrel či tiklopidin | 31 měsíců |
| Prevence aterotrombotických příhod u pacientů s ICHS/PAD | 18 244 3256** | 5 mg podávaných společně s ASA nebo 10 mg v monoterapii 5 mg podávaných společně s ASA | 47 měsíců 42 měsíců |
*Pacienti, kteří dostali alespoň jednu dávku rivaroxabanu
** Ze studie VOYAGER PAD
Nejčastěji hlášenými nežádoucí účinky u pacientů, kteří dostávali rivaroxaban, bylo krvácení (tabulka
- 2) (viz také bod 4.4 a níže uvedený „Popis vybraných nežádoucích účinků“). Nejčastěji hlášeným krvácením byla epistaxe (4,5 %) a gastrointestinální krvácení (3,8 %).
Tabulka 2: Četnost příhod krvácení* a anémie u dospělých a pediatrických pacientů vystavených rivaroxabanu v dokončených studiích fáze III
| Indikace | Jakékoli krvácení | Anémie |
| Prevence žilního tromboembolismu (VTE) u dospělých pacientů podstupujících elektivní náhradu kyčelního nebo kolenního kloubu | 6,8 % pacientů | 5,9 % pacientů |
| Prevence žilního tromboembolismu u hospitalizovaných nechirurgických pacientů | 12,6 % pacientů | 2,1 % pacientů |
| Léčba hluboké žilní trombózy a plicní embolie a prevence jejich recidivy | 23 % pacientů | 1,6% pacientů |
| Léčba VTE a prevence recidivy VTE u donošených novorozenců a dětí ve věku méně než 18 let po zahájení standardní antikoagulační léčby | 39,5 % pacientů | 4,6 % pacientů |
| Prevence cévní mozkové příhody a systémové embolizace u pacientů s nevalvulární fibrilací síní | 28 na 100 pacientoroků | 2,5 na 100 pacientoroků |
| Prevence aterotrombotických příhod u pacientů po AKS | 22 na 100 pacientoroků | 1,4 na 100 pacientoroků |
| Prevence aterotrombotických příhod u pacientů s ICHS/PAD | 6,7 na 100 pacientoroků 8,38 na 100 pacientoroků# | 0,15 na 100 pacientoroků** 0,74 na 100 pacientoroků *** # |
* Pro všechny studie s rivaroxabanem byly sbírány, hlášeny a posouzeny všechny příhody krvácení. ** Ve studii COMPASS byla nízká incidence anémie, protože byl použit selektivní přístup při sběru nežádoucích příhod.
*** Byl použit selektivní přístup ke shromažďování nežádoucích příhod.
# Ze studie VOYAGER PAD
Seznam nežádoucích účinků v tabulce
Výskyt nežádoucích účinků hlášený u rivaroxabanu podávaného dospělým a pediatrickým pacientům je shrnutý v tabulce 3 níže podle tříd orgánových systémů (v MedDRA) a podle frekvence výskytu.
Frekvence jsou definovány takto:
velmi časté (≥ 1/10)
časté (≥ 1/100 až < 1/10)
méně časté ( ≥ 1/1 000 až < 1/100)
vzácné (≥ 1/10 000 až < 1/1 000)
velmi vzácné (< 1/10 000)
není známo (z dostupných údajů nelze určit)
Tabulka 3: Všechny nežádoucí účinky hlášené u dospělých pacientů ve studiích fáze III nebo při postmarketingovém používání* a u pediatrických pacientů ve dvou studiích fáze II a dvou studiích fáze III
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Poruchy krve a lymfatického systému | ||||
| Anémie (vč. příslušných laboratorních parametrů) | Trombocytóza (včetně zvýšeného počtu trombocytů)A, Trombocytopenie | |||
| Poruchy imunitního systému | ||||
Alergické reakce, alergická dermatitida, Angioedém a alergický edém | Anafylaktické reakce včetně anafylaktického šoku | |||
| Poruchy nervového systému | ||||
| Závratě, bolest hlavy | Mozkové a intrakraniální krvácení, synkopa | |||
| Poruchy oka | ||||
Oční krvácení (včetně krvácení do spojivek) | ||||
| Srdeční poruchy | ||||
| Tachykardie | ||||
| Cévní poruchy | ||||
| Hypotenze, hematom | ||||
| Respirační, hrudní a mediastinální poruchy | ||||
| Epistaxe, hemoptýza | Eozinofilní pneumonie | |||
| Gastrointestinální poruchy | ||||
Gingivální krvácení, krvácení z gastrointestinálního traktu (včetně rektálního krvácení), gastrointestinální a abdominální bolest, dyspepsie, nauzea, zácpaA, průjem, zvraceníA | Sucho v ústech | |||
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Poruchy jater a žlučových cest | ||||
Zvýšení transamináz | Porucha jater, Zvýšení hladiny bilirubinu, zvýšení alkalické fosfatázy v krviA, zvýšení GGTA | Žloutenka, Zvýšení hladiny konjugovaného bilirubinu (s přidruženým zvýšením ALT nebo bez jejího zvýšení), Cholestáza, Hepatitis (včetně hepatocelulárního poškození) | ||
| Poruchy kůže a podkožní tkáně | ||||
| Pruritus (včetně vzácných případů generalizovaného pruritu), vyrážka, ekchymóza, kožní a podkožní krvácení | Kopřivka | Stevensův-Johnsonův syndrom/toxická epidermální nekrolýza, DRESS syndrom | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | ||||
Bolest v končetináchA | Hemartróza | Krvácení do svalů | Kompartment syndrom sekundárně po krvácení | |
| Poruchy ledvin a močových cest | ||||
Urogenitální krvácení (včetně hematurie a menorhagieB), porucha funkce ledvin (včetně zvýšení hladin kreatininu a močoviny v krvi) | Renální selhání/akutní renální selhání vzniklé sekundárně po krvácení natolik silném, aby způsobilo hypoperfúzi. Nefropatie související s antikoagulancii | |||
| Celkové poruchy a reakce v místě aplikace | ||||
HorečkaA, periferní edém, pokles celkové síly a energie (včetně únavy, tělesné slabosti) | Pocit indispozice (včetně malátnosti) | Lokalizovaný edémA | ||
| Vyšetření | ||||
Zvýšení hladiny LDHA, lipázyA, amylázyA | ||||
| Poranění, otravy a procedurální komplikace | ||||
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
Pooperační krvácení (včetně pooperační anémie a krvácení z rány), kontuze, sekrece z ranA | Cévní pseudoaneuryzmaC |
A: pozorováno u prevence žilního tromboembolismu u dospělých pacientů po elektivní náhradě kyčelního nebo kolenního kloubu
B: pozorováno u léčby hluboké žilní trombózy, plicní embolie a u prevence jejich recidivy jako velmi časté u žen < 55 let
C: pozorováno jako méně časté u prevence aterotrombotických příhod u pacientů po akutním koronárním syndromu (po perkutánní koronární intervenci)
* Ve vybraných studiích fáze III byl použit předem specifikovaný selektivní přístup ke shromažďování nežádoucích příhod. Výskyt nežádoucích účinků se nezvýšil a po analýze těchto studií nebyl zjištěn žádný nový nežádoucí účinek.
Popis vybraných nežádoucích účinků
Vzhledem k farmakologickému mechanismu působení může být užívání rivaroxabanu spojeno se zvýšeným rizikem okultního nebo zjevného krvácení z jakékoli tkáně nebo orgánu s možným následkem posthemoragické anémie. Známky, příznaky a závažnost (včetně fatálního zakončení) se mohou různit podle místa a stupně nebo rozsahu krvácení a/nebo anémie (viz bod 4.9 „Léčba krvácení“). V klinických studiích bylo během dlouhodobé léčby rivaroxabanem v porovnání s léčbou VKA mnohem častěji pozorováno slizniční krvácení (tj. epistaxe, krvácení z dásní, gastrointestinální krvácení, urogenitální krvácení včetně abnormálního vaginálního nebo silnějšího menstruačního krvácení) a anémie. Proto, kromě adekvátního klinického sledování, pokud je shledáno vhodným, může laboratorní vyšetření hemoglobinu/hematokritu být přínosem pro detekci okultního krvácení a kvantifikaci klinického významu zjevného krvácení. Riziko krvácení bude možná zvýšeno u některých skupin pacientů, například osob s nekontrolovanou těžkou arteriální hypertenzí a/nebo souběžnou léčbou ovlivňující krevní srážlivost (viz bod 4.4 „Riziko krvácení“). Menstruační krvácení může být intenzivnější a/nebo prodloužené. Hemoragické komplikace se mohou projevovat jako celková slabost, bledost, závratě, bolest hlavy nebo nevysvětlitelné otoky, dušnost a nevysvětlitelný šok. V některých případech byly v důsledku anémie pozorovány příznaky srdeční ischémie, jako je například bolest na hrudníku nebo angina pectoris.
V souvislosti s užíváním rivaroxabanu byly hlášeny známé sekundární komplikace závažného krvácení, jako je například kompartment syndrom a renální selhání v důsledku hypoperfúze nebo nefropatie související s antikoagulancii. Možnost krvácení je proto třeba zvážit při posuzování stavu pacientů s jakoukoli antikoagulační léčbou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Byly hlášeny vzácné případy předávkování dávkou až 1960 mg. V případě předávkování má být pacient pečlivě sledován pro možnost krvácivých komplikací nebo jiných nežádoucích reakcí (viz odstavec „Léčba krvácení“). Z důvodu omezené absorpce se očekává efekt stropu bez dalšího zvýšení průměrné plazmatické expozice v případě supraterapeutické dávky 50 mg rivaroxabanu nebo dávek vyšších.
K dispozici je specifická reverzní látka (andexanet alfa) antagonizující farmakodynamický účinek rivaroxabanu (viz Souhrn údajů o přípravku pro andexanet alfa).
Lze zvážit podání aktivního uhlí ke snížení absorpce v případě předávkování rivaroxabanem.
Léčba krvácení
Pokud dojde ke krvácivým komplikacím u pacienta léčeného rivaroxabanem, musí se podání další dávky rivaroxabanu odložit nebo se léčba musí ukončit, dle potřeby. Rivaroxaban má biologický poločas asi 5 až 13 hodin (viz bod 5.2). Léčba by měla být individuální podle závažnosti a lokalizace krvácení. Podle potřeby je třeba použít vhodnou symptomatickou léčbu, jako je mechanická komprese (např. u závažné epistaxe), chirurgická hemostáza se zajištěním kontroly krvácení, náhradou tekutin a zajištěním hemodynamické podpory, krevní deriváty (erytrocyty nebo čerstvá zmrazená plasma, v závislosti na související anémii nebo koagulopatii) nebo trombocyty.
Pokud krvácení nelze kontrolovat výše uvedenými opatřeními, lze zvážit podávání buď specifické reverzní látky inhibitoru faktoru Xa (andexanet alfa), která antagonizuje farmakodynamický účinek rivaroxabanu, nebo specifické prokoagulační látky, jako je koncentrát protrombinového komplexu (PCC), aktivovaný koncentrát protrombinového komplexu (APCC) nebo rekombinantní faktor VIIa (r-FVIIa). V současnosti jsou však k dispozici velmi omezené klinické zkušenosti s použitím těchto léčivých přípravků u osob užívajících rivaroxaban. Doporučení je též podloženo omezenými neklinickými údaji. Opakované podání rekombinantního faktoru VIIa je třeba zvážit a titrovat v závislosti na zlepšování krvácení. V případě závažného krvácení je třeba konzultovat odborníka na koagulaci, pokud je odborník v místě dostupný (viz bod 5.1).
Protamin sulfát a vitamin K podle všeho nebudou ovlivňovat antikoagulační aktivitu rivaroxabanu. U osob užívajících rivaroxaban jsou omezené zkušenosti s použítím kyseliny tranexamové a neexistují zkušenosti s použitím kyseliny aminokaproové a aprotininu. Neexistují ani vědecké důvody přínosu ani zkušenosti s použitím systémového hemostatika desmopressinu u osob užívajících rivaroxaban. Vzhledem k vysoké vazbě na plazmatické proteiny se u rivaroxabanu neočekává možnost odstranění dialýzou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antitrombotické látky, přímé inhibitory faktoru Xa, ATC kód: B01AF01
Mechanismus účinku
Rivaroxaban je vysoce selektivní přímý inhibitor faktoru Xa biologicky dostupný při perorálním podání. Inhibice faktoru Xa blokuje vnitřní a vnější cestu koagulační kaskády a inhibuje vznik trombinu i vytváření trombů. Rivaroxaban neinhibuje trombin (aktivovaný faktor II) a nebyly prokázány žádné účinky na trombocyty.
Farmakodynamické účinky
U lidí byla zjištěna inhibice faktoru Xa přímo úměrná dávce. Protrombinový čas (PT) je rivaroxabanem ovlivňován úměrně dávce, a pokud je pro test použit Neoplastin, objevuje se vysoká korelace s plazmatickými koncentracemi (hodnota R je 0,98). Jiné reagenty by mohly přinést jiné výsledky. Hodnotu PT je nutno odečíst v sekundách, protože INR (mezinárodní normalizovaný poměr) je kalibrován a validován pouze pro kumariny a nelze jej používat pro jiná antikoagulancia. V klinické farmakologické studii sledující reverzi farmakodynamického účinku rivaroxabanu u zdravých dospělých osob (n=22) byl hodnocen účinek jednotlivé dávky (50 IU/kg) u dvou rozdílných typů PCC, 3-faktorového PCC (faktory II, IX a X) a 4-faktorového PCC (II, VII, IX a X). 3-faktorový PCC redukoval průměrnou hodnotu PT času (protrombinového času) při použití Neoplastinu přibližně
o 1,0 sekundy během 30 minut ve srovnání s přibližně 3,5 sekundami pozorovanými u 4-faktorového PCC. Naproti tomu, 3-faktorový PCC měl větší a rychlejší celkový efekt na zvrácení změny tvorby endogenního trombinu než 4-faktorový PCC (viz bod 4.9).
Aktivovaný parciální tromboplastinový čas (aPTT) a hodnoty analýzy HepTest jsou také prodlouženy úměrně dávce; nedoporučuje se však tyto metody používat k hodnocení farmakodynamických účinků rivaroxabanu. Během léčby rivaroxabanem v běžné klinické praxi není třeba monitorovat parametry koagulace. Pokud však je to klinicky indikováno, lze hladiny rivaroxabanu měřit pomocí kalibrovaných kvantitativních testů anti-faktoru Xa (viz bod 5.2).
Klinická účinnost a bezpečnost
AKS
Klinický program rivaroxabanu byl koncipován tak, aby byla prokázána účinnost rivaroxabanu při prevenci kardiovaskulárního úmrtí, infarktu myokardu (IM) nebo cévní mozkové příhody u pacientů s nedávným akutním koronárním syndromem –AKS (infarkt myokardu s elevací segmentu ST [STEMI], infarkt myokardu bez elevace segmentu ST [NSTEMI] nebo nestabilní angina pectoris [NSAP]). V pivotním dvojitě zaslepeném klinickém hodnocení ATLAS ACS 2 TIMI 51 bylo 15 526 pacientů náhodně zařazeno v poměru 1:1:1 do jedné ze tří léčebných skupin: skupiny užívající rivaroxaban v dávce 2,5 mg perorálně dvakrát denně, skupiny užívající rivaroxaban v dávce 5 mg perorálně dvakrát denně nebo do skupiny užívající placebo dvakrát denně spolu s ASA samotnou nebo s ASA plus thienopyridin (klopidogrel nebo tiklopidin). Pacienti s akutním koronárním syndromem ve věku do 55 let měli buď diabetes mellitus, nebo prodělali infarkt myokardu. Medián léčby byl 13 měsíců a celková doba trvání léčby byla téměř 3 roky. 93,2 % pacientů užívalo souběžně ASA plus thienopyridin a 6,8 % pouze ASA. Z pacientů, kteří užívali duální protidestičkovou léčbu, 98,8 % užívalo klopidogrel, 0,9 % užívalo tiklopidin a 0,3 % užívalo prasugrel. Pacienti obdrželi první dávku rivaroxabanu nejméně za 24 hodin a nejvýše za 7 dní (medián 4,7 dne) po přijetí do nemocnice, vždy však co nejdříve po stabilizaci akutního koronárního syndromu (AKS ), včetně revaskularizačních zákroků, a v době obvyklého ukončení parenterální antikoagulační léčby.
Oba dávkovací režimy, 2,5 mg rivaroxabanu dvakrát denně a 5 mg rivaroxabanu dvakrát denně, byly účinné při dalším snižování incidence kardiovaskulárních příhod na pozadí standardní protidestičkové léčby. V režimu s podáváním 2,5 mg dvakrát denně byla snížena mortalita a prokázalo se, že při nižším dávkování bylo riziko krvácení nižší; proto je dávka rivaroxabanu 2,5 mg dvakrát denně souběžně podávaných s kyselinou acetylsalicylovou (ASA) samotnou nebo s kombinací ASA plus klopidogrel nebo tiklopidin doporučována jako prevence aterotrombotických příhod u dospělých pacientů po akutním koronárním syndromu se zvýšenými hladinami srdečních biomarkerů.
Ve srovnání s placebem rivaroxaban signifikantně snížil primární kompozitní cílový parametr kardiovaskulárního úmrtí, infarktu myokardu nebo cévní mozkové příhody. Prospěch byl dán redukcí výskytu kardiovaskulárního úmrtí a infarktu myokardu a objevil se brzy s konstantním léčebným účinkem během celého sledovaného období (viz tabulka 4 a graf 1). Také první sekundární cílový parametr (úmrtí z jakékoli příčiny, infarkt myokardu nebo cévní mozková příhoda) byl signifikantně snížen. Další retrospektivní analýza prokázala nominální signifikantní snížení incidence trombózy stentu v porovnání s placebem (viz tabulka 4). Incidence hlavního bezpečnostního ukazatele (závažné krvácivé příhody dle TIMI nesouvisející s koronárním arteriálním baypassem CABG) byla vyšší u pacientů léčených rivaroxabanem než u pacientů užívajících placebo (viz tabulka 6). Incidence pro komponenty fatální krvácivé příhody, hypotenze vyžadující léčbu intravenózními inotropními látkami a chirurgický zákrok kvůli probíhajícímu krvácení byly u rivaroxabanu a placeba srovnatelné.
V tabulce 5 jsou uvedeny výsledky účinnosti u pacientů podstupujících perkutánní koronární intervenci (PCI). Bezpečnostní výsledky v této podskupině pacientů podstupujících PCI byly srovnatelné s celkovými bezpečnostními výsledky.
80 % studijní populace tvořili pacienti se zvýšenými biomarkery (troponin nebo CK-MB) a bez předchozí cerebrovaskulární příhody/tranzitorní ischemické ataky. Výsledky této skupiny byly také konsistentní s celkovými výsledky účinnosti a bezpečnosti.
Tabulka 4: Výsledky účinnosti ze studie fáze III ATLAS ACS 2 TIMI 51
| Populace studie | Pacienti s nedávným akutním koronárním syndromem a) | |
| Dávkování | Rivaroxaban v dávce 2,5 mg, dvakrát denně, N=5 114 n (%) Poměr rizik (HR) (95% CI) p-hodnota b) | Placebo N=5 113 n (%) |
| Kardiovaskulární úmrtí, infarkt myokardu nebo cévní mozková příhoda | 313 (6,1 %) 0,84 (0,72; 0,97) p = 0,020* | 376 (7,4 %) |
| Úmrtí z jakékoli příčiny, infarkt myokardu nebo cévní mozková příhoda | 320 (6,3 %) 0,83 (0,72; 0,97) p = 0,016* | 386 (7,5 %) |
| Kardiovaskulární úmrtí | 94 (1,8 %) 0,66 (0,51; 0,86) p = 0,002** | 143 (2,8 %) |
| Úmrtí z jakékoli příčiny | 103 (2,0 %) 0,68 (0,53; 0,87) p = 0,002** | 153 (3,0 %) |
| Infarkt myokardu | 205 (4,0 %) 0,90 (0,75; 1,09) p = 0,270 | 229 (4,5 %) |
| Cévní mozková příhoda | 46 (0,9 %) 1,13 (0,74; 1,73) p = 0,562 | 41 (0,8 %) |
| Trombóza stentu | 61 (1,2 %) 0,70 (0,51; 0,97) p = 0,033** | 87 (1,7 %) |
- a) modifikovaná intent-to-treat analýza (intent-to-treat celková analýza pro trombózu stentu)
- b) oproti placebu; Log-Rank p-hodnota
* statisticky superiorní
** nominálně významné
Tabulka 5: Výsledky účinnosti ze studie fáze III ATLAS ACS 2 TIMI 51 u pacientů podstupujících PCI
| Populace studie | Pacienti s nedávným akutním koronárním syndromem podstupující PCI a) | |
| Dávkování | Rivaroxaban v dávce 2,5 mg, dvakrát denně, N=3114, n (%) HR (95% CI) p-hodnota b) | Placebo N=3096 n (%) |
| Kardiovaskulární úmrtí, infarkt myokardu nebo cévní mozková příhoda | 153 (4,9 %) 0,94 (0,75; 1,17) p = 0,572 | 165 (5,3 %) |
| Kardiovaskulární úmrtí | 24 (0,8 %) 0,54 (0,33; 0,89) p = 0,013** | 45 (1,5 %) |
| Úmrtí z jakékoli příčiny | 31 (1,0 %) 0,64 (0,41; 1,01) p = 0,053 | 49 (1,6 %) |
| Infarkt myokardu | 115 (3,7 %) 1,03 (0,79; 1,33) p = 0,829 | 113 (3,6 %) |
| Cévní mozková příhoda | 27 (0,9 %) 1,30 (0,74; 2,31) p = 0,360 | 21 (0,7 %) |
| Trombóza stentu | 47 (1,5 %) 0,66 (0,46; 0,95) p = 0,026** | 71 (2,3 %) |
- a) modifikovaná intent-to-treat analýza (intent-to-treat celková analýza pro trombózu stentu)
- b) oproti placebu; Log-Rank p-hodnota
** nominálně významné
Tabulka 6: Bezpečnostní výsledky ze studie fáze III ATLAS ACS 2 TIMI 51
| Populace studie | Pacienti s nedávným akutním koronárním syndromem a) | |
| Dávkování | Rivaroxaban v dávce 2,5 mg, dvakrát denně, N=5,115, n (%) HR (95% CI) p-hodnota b) | Placebo N=5,125 n (%) |
| Závažné TIMI krvácivé příhody nesouvisející s CABG | 65 (1,3 %) 3,46 (2,08; 5,77) p = < 0,001* | 19 (0,4 %) |
| Fatální krvácivé příhody | 6 (0,1 %) 0,67 (0,24; 1,89) p = 0,450 | 9 (0,2 %) |
| Symptomatické intrakraniální krvácení | 14 (0,3 %) 2,83 (1,02; 7,86) p = 0,037 | 5 (0,1 %) |
| Hypotenze vyžadující léčbu intravenózními inotropními látkami | 3 (0,1 %) | 3 (0,1 %) |
| Chirurgický zákrok kvůli pokračujícímu krvácení | 7 (0,1 %) | 9 (0,2 %) |
| Transfuze 4 nebo více krevních jednotek za 48 hodin | 19 (0,4 %) | 6 (0,1 %) |
- a)
“Safety“ populace, „on treatment“ (populace, ve které byla hodnocena bezpečnost po dobu léčby)
- b) oproti placebu; Log-Rank p-hodnota
* statisticky významné
Obrázek 1: Doba do prvního výskytu primárního cílového parametru účinnosti (kardiovaskulární úmrtí, infarkt myokardu nebo cévní mozková příhoda) 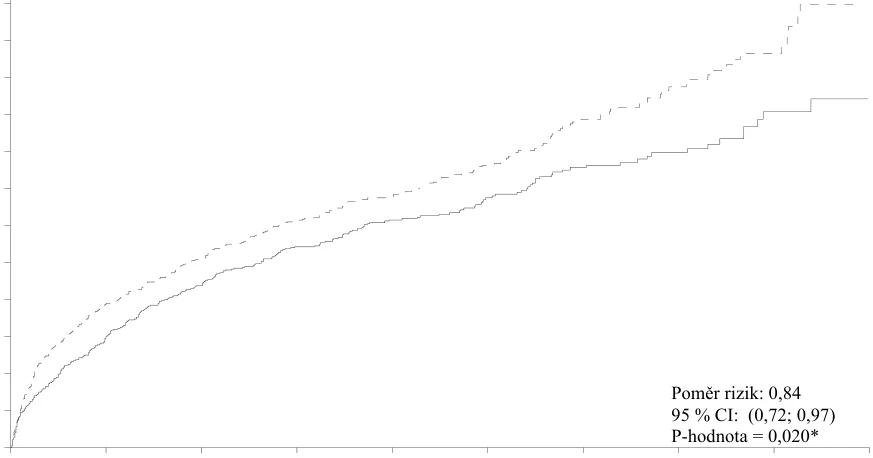
ICHS/PAD
Studie fáze III COMPASS (27 395 pacientů, 78,0 % mužů a 22,0 % žen) prokázala účinnost a bezpečnost rivaroxabanu v prevenci kompozitu KV úmrtí, IM a cévní mozkové příhody u pacientů s vysokým rizikem ischemických příhod s ICHS nebo symptomatickým PAD. Pacienti byli sledováni v mediánu 23 měsíců a maximálně 3,9 roku.
Pacienti bez kontinuální potřeby léčby inhibitorem protonové pumpy byly randomizováni k podávání pantoprazolu nebo placeba. Všichni pacienti byli následně randomizováni k podávání rivaroxabanu 2,5 mg dvakrát denně/ASA 100 mg jednou denně, rivaroxabanu 5 mg dvakrát denně nebo ASA 100 mg jednou denně a jejich odpovídajícího placeba v poměru 1:1:1.
Pacienti s ICHS měli ICHS s postižením více cév a/nebo předchozí IM. U pacientů ve věku < 65 let byla vyžadována ateroskleróza alespoň dvou cévních povodí nebo alespoň dva další kardiovaskulární rizikové faktory.
U pacientů s PAD byly provedeny zákroky, jako např. bypass nebo perkutánní transluminální angioplastika nebo amputace končetiny nebo chodidla pro arteriální onemocnění nebo pacienti měli intermitentní klaudikaci s poměrem krevního tlaku na kotníku/paži < 0,90 a/nebo významnou stenózu periferní tepny nebo předchozí revaskularizaci karotidy nebo asymptomatickou stenózu karotidy ≥ 50 %.
Vylučující kritéria zahrnovala potřebu duální protidestičkové léčby nebo protidestičkové léčby jiné než ASA nebo perorální antikoagulační léčby, pacienty s vysokým rizikem krvácení, pacienty se srdečním selháním s ejekční frakcí < 30 % nebo třídy III nebo IV dle New York Heart Association, pacienty s jakýmkoli typem ischemického, nelakunárního typu cévní mozkové příhody během minulého 1 měsíce nebo s anamnézou hemoragického nebo lakunárního typu cévní mozkové příhody.
810
15
89 
Placebo
87 
0 90 180 270 360 450 540 630 720 0
1
2
3
4
5
6
7
8
9
10
11
12
13
14 
Kumula
tiv
ní
č
e
tnost
př
í
ho
d
(
%)
Relativní dny od randomizace 
Počet pacientů v riziku 
Rivaroxaban
5114 4431 3943 3199 2609 2005 1425 878 415 5113 4437 3974 3253 2664 2059 1460 878 421
 Placebo
 Rivaroxaban 2,5, mg
Rivaroxaban v dávce 2,5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně byl ve srovnání s ASA 100 mg superiorní ve snížení primárního kompozitního cíle KV úmrtí, IM a cévní mozkové příhody (viz tabulka 7 a obrázek 2).
U pacientů léčených rivaroxabanem v dávce 2,5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně ve srovnání s pacienty, kteří dostávali ASA 100 mg (viz tabulka 8) došlo k významnému zvýšení příhod primárního bezpečnostního cíle (modifikované ISTH příhody závažného krvácení). U primárního cíle účinnosti byl pozorovaný přínos rivaroxabanu v dávce 2,5 mg dvakrát denně plus ASA 100 mg jednou denně ve srovnání s ASA 100 mg jednou denně s HR=0,89 (95 % CI 0,7–1,1) u pacientů ve věku ≥ 75 let (incidence: 6,3 % vs 7,0 %) a s HR=0,70 (95 % CI 0,6–0,8) u pacientů ve věku < 75 let (3,6 % vs 5,0 %). U modifikovaného ISTH závažného krvácení bylo pozorováno zvýšení rizika s HR=2,12 (95 % CI 1,5–3,0) u pacientů ve věku ≥ 75 let (5,2 % vs 2,5 %) a s HR=1,53 (95 % CI 1,2–1,9) u pacientů ve věku < 75 let (2,6 % vs 1,7 %).
Přidání 40 mg pantoprazolu jednou denně k antitrombotické studijní medikaci u pacientů bez klinické potřeby inhibitoru protonové pumpy neprokázalo žádný přínos v prevenci gastrointestinálních příhod v horní části (tj. kombinace krvácení v horní části gastrointestinálního traktu, ulcerace v horní části gastrointestinálního traktu nebo obstrukce nebo perforace v horní části gastrointestinálního traktu); incidence gastrointestinálních příhod v horní části byla 0,39/100 pacientoroků ve skupině s pantoprazolem 40 mg jednou denně a 0,44/100 pacientoroků ve skupině s placebem jednou denně.
Tabulka 7: Výsledky účinnosti studie fáze III COMPASS
| Populace studie | Pacienti s ICHS/PAD a) | |||||
| Léčebná dávka | Rivaroxaban v dávce 2,5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně N = 9152 | ASA 100 mg jednou denně N = 9126 | ||||
| Pacienti s příhodami | KM % | Pacienti s příhodami | KM % | HR (95% CI) | p-hodnota b) | |
| CMP, IM nebo KV úmrtí | 379 (4,1 %) | 5,20 % | 496 (5,4 %) | 7,17 % | 0,76 (0,66; 0,86) | p = 0,00004* |
| 83 (0,9 %) | 1,17 % | 142 (1,6 %) | 2,23 % | 0,58 (0,44; 0,76) | p = 0,00006 |
| 178 (1,9 %) | 2,46 % | 205 (2,2 %) | 2,94 % | 0,86 (0,70; 1,05) | p = 0,14458 |
| 160 (1,7 %) | 2,19 % | 203 (2,2 %) | 2,88 % | 0,78 (0,64; 0,96) | p = 0,02053 |
| Mortalita ze všech příčin | 313 (3,4 %) | 4,50 % | 378 (4,1 %) | 5,57 % | 0,82 (0,71; 0,96) | |
| Akutní ischemie končetiny | 22 (0,2 %) | 0,27 % | 40 (0,4 %) | 0,60 % | 0,55 (0,32; 0,92) | |
- a) soubor pro intention-to-treat analýzu, primární analýzy
- b) vs. ASA 100 mg; Log-Rank p-hodnota
* Snížení primárního parametru účinnosti bylo statisticky superiorní. CI: interval spolehlivosti; KM %: Kaplan-Meierovy odhady kumulativní incidence (rizika) za 900 dnů; KV: kardiovaskulární; IM: infarkt myokardu
Tabulka 8: Bezpečnostní výsledky studie fáze III COMPASS
| Populace studie | Pacienti s ICHS/PAD a) | ||
| Léčebná dávka | Rivaroxaban v dávce 2,5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně, N=9152 n (kumul. riziko %) | ASA 100 mg jednou denně N = 9126 n (kumul. riziko %) | Poměr rizik (95% CI) p-hodnota b) |
| Modifikované ISTH závažné krvácení | 288 (3,9 %) | 170 (2,5 %) | 1,70 (1,40; 2,05) p < 0,00001 |
| Příhoda fatálního krvácení | 15 (0,2 %) | 10 (0,2 %) | 1,49 (0,67; 3,33) p = 0,32164 |
| Symptomatické krvácení do kritického orgánu (nefatální) | 63 (0,9 %) | 49 (0,7 %) | 1,28 (0,88; 1,86) p = 0,19679 |
| Krvácení do operačního místa vyžadující reoperaci (nefatální, ne do kritického orgánu) | 10 (0,1 %) | 8 (0,1 %) | 1,24 (0,49; 3,14) p = 0,65119 |
| Krvácení vedoucí k hospitalizaci (nefatální, ne do kritického orgánu, nevyžadující reoperaci) | 208 (2,9 %) | 109 (1,6 %) | 1,91 (1,51; 2,41) p < 0,00001 |
| S hospitalizací přes noc | 172 (2,3 %) | 90 (1,3 %) | 1,91 (1,48; 2,46) p < 0,00001 |
| Bez hospitalizace přes noc | 36 (0,5 %) | 21 (0,3 %) | 1,70 (0,99; 2,92) p = 0,04983 |
| Závažné gastrointestinální krvácení | 140 (2,0 %) | 65 (1,1 %) | 2,15 (1,60; 2,89) p < 0,00001 |
| Závažné intrakraniální krvácení | 28 (0,4 %) | 24 (0,3 %) | 1,16 (0,67; 2,00) p = 0,59858 |
- a) soubor pro intention-to-treat analýzu, primární analýzy
- b) vs. ASA 100 mg; Log-Rank p-hodnota
CI: interval spolehlivosti; kumul. riziko: kumulativní incidence (riziko) (Kaplan-Meierovy odhady) za 30 měsíců; ISTH: Mezinárodní společnost pro trombózu a hemostázu (International Society on Thrombosis and Haemostasis);
Obrázek 2: Čas do prvního výskytu primárního parametru účinnosti (cévní mozková příhoda, infarkt myokardu, kardiovaskulární úmrtí) ve studii COMPASS
bid: dvakrát denně; od: jednou denně; CI: interval spolehlivosti
Pacienti po nedávné revaskularizaci dolní končetiny z důvodu symptomatického PAD. V pivotní dvojitě zaslepené studii fáze III VOYAGER PAD bylo 6 564 pacientů po nedávném úspěšném revaskularizačním zákroku na dolní končetině (chirurgickém nebo endovaskulárním včetně hybridních postupů) z důvodu symptomatického PAD náhodně zařazeno do jedné ze dvou skupin antitrombotické léčby: rivaroxaban 2,5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně nebo ASA 100 mg jednou denně, a to v poměru 1:1. Pacienti mohli navíc dostávat standardní dávku klopidogrelu jednou denně po dobu až 6 měsíců. Cílem studie bylo prokázat účinnost a bezpečnost rivaroxabanu plus ASA v prevenci infarktu myokardu, ischemické cévní mozkové příhody, KV úmrtí, akutní končetinové ischemie nebo závažné amputace cévní etiologie u pacientů po nedávných úspěšných revaskularizačních výkonech na dolních končetinách z důvodu symptomatického PAD. Do studie byli zařazeni pacienti ve věku ≥ 50 let s dokumentovaným středně závažným až závažným symptomatickým aterosklerotickým PAD na dolních končetinách prokázaným všemi následujícími znaky: klinicky (tj. funkčním omezením), anatomicky (tj. zobrazovacími důkazy PAD distálně od zevní ilické tepny) a hemodynamicky (kotníkový brachiální index [ABI] ≤ 0,80 nebo index palec-paže [TBI] ≤ 0,60 u pacientů bez předchozí revaskularizace končetin nebo ABI ≤ 0,85 nebo TBI ≤ 0,65 u pacientů s předchozí revaskularizací končetin). Vyloučeni byli pacienti, kteří potřebovali duální protidestičkovou léčbu po dobu > 6 měsíců nebo jakoukoli další protidestičkovou léčbu jinou než ASA a klopidogrel nebo perorální antikoagulační léčbu, a také pacienti s intrakraniálním krvácením, cévní mozkovou příhodou nebo TIA v anamnéze nebo pacienti s eGFR < 15 ml/min. Průměrná doba sledování byla 24 měsíců a maximální doba sledování byla 4,1 roku. Průměrný věk zařazených pacientů byl 67 let a 17 % pacientů bylo starších 75 let. Medián doby od indexového revaskularizačního výkonu do zahájení studijní léčby byl v celé populaci 5 dní (6 dní po chirurgické a 4 dny po endovaskulární revaskularizaci včetně hybridních výkonů). Celkem 53,0 % pacientů dostávalo krátkodobou léčbu klopidogrelem s mediánem trvání 31 dní. Podle protokolu studie bylo možné zahájit léčbu co nejdříve, nejpozději však 10 dní po úspěšném kvalifikovaném revaskularizačním výkonu a po zajištění hemostázy. Rivaroxaban 2,5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně prokázal superioritu ve snížení primárního kompozitního ukazatele složeného z infarktu myokardu, ischemické cévní mozkové příhody, KV úmrtí, akutní končetinová ischemie a závažné amputace cévní etiologie ve srovnání se samotnou ASA (viz tabulka 9). Primární bezpečnostní ukazatel, závažné krvácivé příhody dle TIMI definice, byl u pacientů léčených 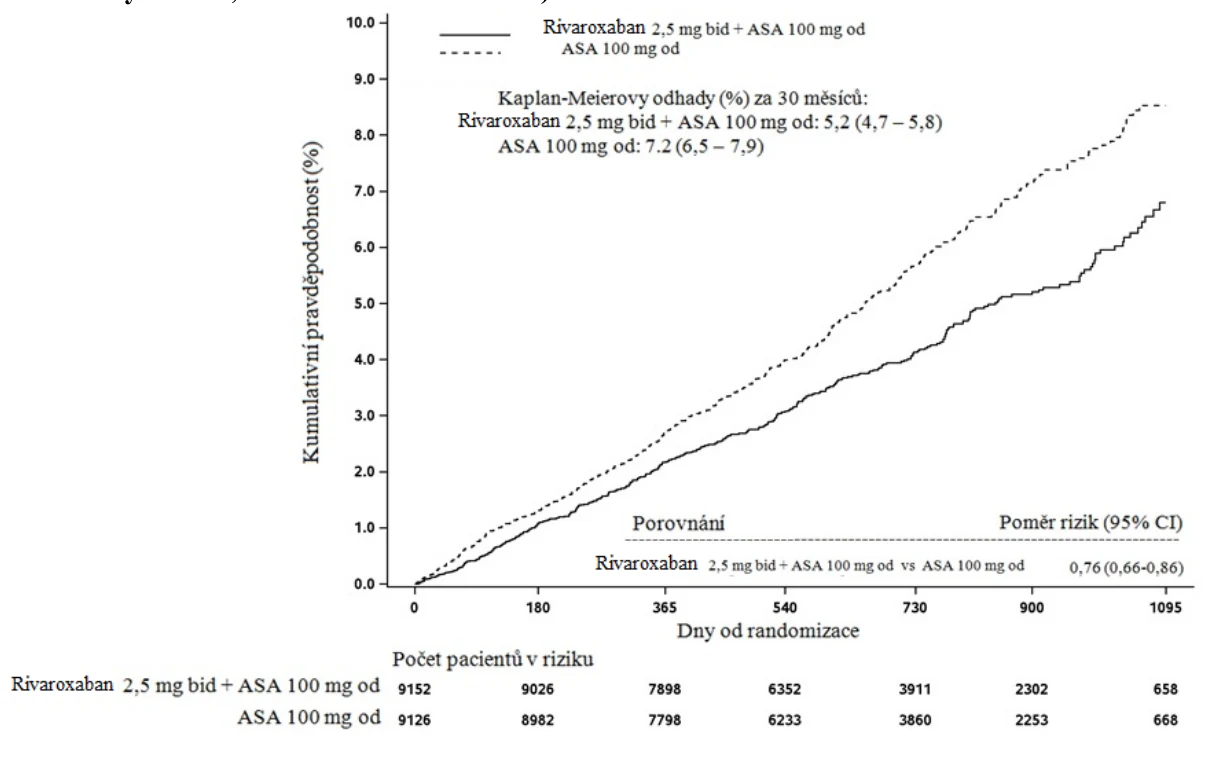 rivaroxabanem a ASA numericky vyšší v porovnání s ASA samotnou, přičemž nedošlo k nárůstu fatálních nebo intrakraniálních krvácení (viz tabulka 10). Sekundární ukazatele účinnosti byly testovány v předem specifikovaném hierarchickém pořadí (viz tabulka 9).
Tabulka 9: Výsledky účinnosti ze studie fáze III VOYAGER PAD
| Populace studie | Pacienti po nedávné revaskularizaci dolní končetiny z důvodu symptomatického PAD. a) | ||
| Dávkování | Rivaroxaban 2.5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně N = 3 286 n (kumulativní riziko %)c)c) | ASA 100 mg jednou denně N=3,278 n (kumulat. riziko %)c) | Poměr rizik (95% CI) d) |
| Primární ukazatel účinnosti b) | 508 (15,5%) | 584 (17,8%) | 0,85 (0,76;0,96) p = 0,0043 e)* |
| 131 (4,0%) | 148 (4,5%) | 0,88 (0,70;1,12) |
| 71 (2,2%) | 82 (2,5%) | 0,87 (0,63;1,19) |
| 199 (6,1%) | 174 (5,3%) | 1,14 (0,93;1,40) |
| 155 (4,7%) | 227 (6,9%) | 0,67 (0,55;0,82) |
| 103 (3,1%) | 115 (3,5%) | 0,89 (0,68;1,16) |
| Sekundární ukazatel účinnosti | |||
Neplánovaná revaskularizace indexové končetiny pro recidivující končetinovou ischemii | 584 (17,8%) | 655 (20,0%) | 0,88 (0,79;0,99) p = 0,0140 e)* |
Hospitalizace z koronární nebo periferní příčiny (obě dolní končetiny) trombotické povahy. | 262 (8.0%) | 356 (10,9%) | 0,72 (0,62;0,85) p < 0,0001 e)* |
| Mortalita ze všech příčin | 321 (9.8%) | 297 (9,1%) | 1,08 (0,92;1,27) |
| Příhody VTE | 25 (0.8%) | 41 (1,3%) | 0,61 (0,37;1,00) |
- a) Soubor pro analýzu intention-to-treat, primární analýzy; posouzené výborem ICAC.
- b) Kompozit infarktu myokardu, ischemické cévní mozkové příhody, KV úmrtí (KV úmrtí a neznámá příčina úmrtí), ALI a závažné amputace cévní etiologie.
- c) V úvahu se bere pouze první výskyt analyzované výsledné příhody v rámci rozsahu údajů od pacienta.
- d) HR (95% CI) vychází z Coxova modelu proporcionálních rizik stratifikovaného podle typu zákroku a užívání klopidogrelu s léčbou jako jedinou kovariátou.
- e) Jednostranná p-hodnota je založena na log-rank testu stratifikovaném podle typu zákroku a užívání klopidogrelu s léčbou jako faktorem.
- f) Akutní končetinová ischemie je definována jako náhlé významné zhoršení perfuze končetiny, buď s novým pulzním deficitem, nebo vyžadující terapeutický zásah (tj. trombolýzu nebo trombektomii nebo urgentní revaskularizaci) a vedoucí k hospitalizaci.
* Snížení ukazatele účinnosti bylo statisticky superiorní. ALI: akutní končetinová ischemie; CI: interval spolehlivosti; IM: infarkt myokardu; KV: kardiovaskulární; ICAC: nezávislý výbor pro klinické posuzování.
Tabulka 10: Výsledky bezpečnosti ze studie fáze III VOYAGER PAD
| Populace studie | Pacienti po nedávné revaskularizaci dolní končetiny z důvodu symptomatického PAD. a) | ||
| Dávkování | Rivaroxaban 2.5 mg dvakrát denně v kombinaci s ASA 100 mg jednou denně N = 3 256 n (kumulativní riziko %)b) | ASA 100 mg jednou denně N=3,248 n (kumulativní riziko %)b) | Poměr rizik (95% CI) c) p-hodnota d) |
| TIMI závažné krvácení (CABG / non-CABG) | 62 (1,9%) | 44 (1,4%) | 1,43 (0,97;2,10) p = 0.0695 |
| 6 (0,2%) | 6 (0,2%) | 1,02 (0,33;3,15) |
| 13 (0,4%) | 17 (0,5%) | 0,78 (0,38;1,61) |
-Zjevné krvácení související s poklesem Hb ≥ 5 g/dl / hematokrit ≥ 15 % | 46 (1,4%) | 24 (0,7%) | 1,94 (1,18;3,17) |
| ISTH závažné krvácení | 140 (4,3%) | 100 (3,1%) | 1,42 (1,10;1,84) p = 0.0068 |
| 6 (0,2%) | 8 (0,2%) | 0,76 (0,26;2,19) |
| 29 (0,9%) | 26 (0,8%) | 1,14 (0,67;1,93) |
| ISTH klinicky významné malé krvácení | 246 (7,6%) | 139 (4,3%) | 1,81 (1,47;2,23) |
- a) Soubor pro analýzu bezpečnosti (všichni randomizovaní pacienti s alespoň jednou dávkou hodnoceného léčiva), ICAC: nezávislý výbor pro klinické posuzování.
- b) n = počet pacientů s příhodami, N = počet pacientů s rizikem, % = 100 * n/N, n/100pacientoroků = poměr počtu pacientů s příhodami / kumulativní doba s rizikem.
- c) HR (95% CI) vychází z Coxova modelu proporcionálních rizik stratifikovaného podle typu zákroku a užívání klopidogrelu s léčbou jako jedinou kovariátou.
- d) Dvoustranná p-hodnota je založena na log rank-testu stratifikovaném podle typu zákroku a užívání klopidogrelu s léčbou jako faktorem.
ICHS se srdečním selháním
Studie COMMANDER HF zahrnovala 5 022 pacientů se srdečním selháním a významnou ICHS po hospitalizaci z důvodu dekompenzovaného srdečního selhání. Pacienti byli randomizováni do jedné z dvou léčebných skupin: léčba rivaroxabanem 2,5 mg dvakrát denně (n=2 507) nebo odpovídajícím placebem (n=2 515). Celkový medián trvání studie byl 504 dnů. Pacienti museli mít symptomatické srdeční selhání po dobu nejméně 3 měsíců a ejekční frakci levé komory ≤ 40 % během jednoho roku před zařazením do studie. Na počátku studie byl medián ejekční frakce 34 % (IQR: 28 % - 38 %) a 53 % subjektů mělo srdeční selhání třídy NYHA III nebo IV.
Analýza primárního parametru účinnosti (tj. kompozit úmrtí ze všech příčin, infarktu myokardu, anebo CMP) neprokázala statisticky významný rozdíl mezi skupinou léčenou rivaroxabanem 2,5 mg dvakrát denně a placebem s HR 0,94 (95% CI 0,84 – 1,05), p=0,270. U úmrtí ze všech příčin nebyl rozdíl v počtu příhod u pacientů léčených rivaroxabanem nebo placebem (četnost příhod u rivaroxabanu 11,41 na 100 pacientoroků; četnost příhod u placeba 11,63 na 100 pacientoroků; HR 0,98; 95% CI 0,87 – 1,10; p=0,743). Četnost příhod infarktu myokardu u rivaroxabanu byl 2,08 na 100 pacientoroků a u placeba 2,52 na 100 pacientoroků (HR 0,83; 95% CI 0,63 – 1,08; p=0,165) a pro CMP u rivaroxabanu 1,08 na 100 pacientoroků a placeba 0,62 na 100 pacientoroků (HR 0,66; 95% CI 0,47 – 0,95; p=0,023). Hlavní bezpečnostní cíl (tj. kompozit fatálního krvácení nebo krvácení do kritického místa s potenciálem trvalého postižení) se vyskytl u 18 pacientů (0,7 %) na léčbě rivaroxabanem 2,5 mg dvakrát denně a u 23 pacientů (0,9 %) na placebu (HR 0,80; 95% CI 0,43 – 1,49; p=0,484). Ve skupině s rivaroxabanem bylo statisticky významné zvýšení ISTH závažného krvácení ve srovnání s placebem (četnost příhod u rivaroxabanu 2,04 na 100 pacientoroků; četnost příhod u placeba 1,21 na 100 pacientoroků; HR 1,68; 95% CI 1,18 - 2,39; p=0,003).
Léčebné účinky u subpopulace pacientů s mírným a středně závažným srdečním selháním ve studii COMPASS byly podobné účinkům celé studované populace (viz bod ICHS/PAD).
Pacienti s vysoce rizikovým antifosfolipidovým syndromem s trojí pozitivitou V randomizované otevřené multicentrické studii sponzorované zkoušejícím se zaslepeným rozhodnutím o sledovaném cílovém parametru byl porovnáván rivaroxaban s warfarinem u pacientů s trombózou v anamnéze, kteří měli diagnostikovaný antifosfolipidový syndrom a vysoké riziko tromboembolických příhod (pozitivních ve všech 3 antifosfolipidových testech: na lupus antikoagulans, antikardiolipinové protilátky a protilátky proti beta 2-glykoproteinu I). Studie byla po zařazení 120 pacientů předčasně ukončena z důvodu příliš vysokého výskytu příhod u pacientů zařazených do ramene s rivaroxabanem. Průměrná délka sledování byla 569 dní. Randomizováno bylo 59 pacientů k užívání rivaroxabanu 20 mg (15 mg u pacientů s clearance kreatininu (CrCl) < 50 ml/min) a 61 k užívání warfarinu (INR 2,0–3,0). K tromboembolickým příhodám došlo u 12 % pacientů randomizovaných k užívání rivaroxabanu (4 ischemické cévní mozkové příhody a 3 infarkty myokardu). U pacientů randomizovaných k užívání warfarinu nebyly hlášeny žádné příhody. K velkému krvácení došlo u 4 pacientů (7 %) ve skupině s rivaroxabanem a u 2 pacientů (3 %) ve skupině s warfarinem.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s referenčním léčivým přípravkem obsahujícím rivaroxaban v prevenci tromboembolických příhod u všech podskupin pediatrické populace (informace o použití u pediatrické populace viz bod 4.2.).
5.2 Farmakokinetické vlastnosti
Absorpce
Rivaroxaban je rychle absorbován; maximální koncentrace (Cmax) se objeví 2 - 4 hodiny po užití tablety.
Bez ohledu na stav na lačno nebo po jídle je u dávky 2,5 mg a 10 mg rivaroxabanu ve formě tablety perorální absorpce téměř kompletní a perorální biologická dostupnost vysoká (80 - 100 %). Užívání při jídle neovlivňuje při dávce 2,5 mg a 10 mg AUC ani Cmax rivaroxabanu. Rivaroxaban 2,5 mg a 10 mg tablety lze užívat při jídle nebo nezávisle na jídle.
Farmakokinetické vlastnosti rivaroxabanu jsou až do dávky 15 mg jednou denně přibližně lineární. Ve vyšších dávkách je absorbce rivaroxabanu omezena disolucí, dochází ke snížení biologické dostupností a míra absorbce se snižuje se zvyšující se dávkou. To se výrazněji projevuje ve stavu na lačno než po jídle. Variabilita farmakokinetiky rivaroxabanu je střední, s interindividuální variabilitou v rozmezí od 30 % do 40 %.
Absorpce rivaroxabanu je závislá na místě jeho uvolnění v gastrointestinálním traktu. Bylo hlášeno 29% a 56% snížení AUC a Cmax ve srovnání s tabletou, pokud byl rivaroxaban v granulátu uvolněn v proximální časti tenkého střeva. Expozice je dále snížena, když je rivaroxaban uvolněn v distální části tenkého střeva nebo ve vzestupné části tračníku. Proto by se mělo zabránit podání rivaroxabanu distálně od žaludku, jelikož to může vést ke snížení absorpce a související expozice rivaroxabanu. Biologická dostupnost (AUC a Cmax) 20 mg rivaroxabanu podaného per os ve formě rozdrcené tablety vmíchané do jablečného pyré nebo suspendované ve vodě a podané žaludeční sondou s následnou tekutou stravou byla v porovnání s podáním celé tablety srovnatelná. Vzhledem k předvídatelnému, dávce úměrnému farmakokinetickému profilu rivaroxabanu jsou výsledky biologické dostupnosti z této studie spíše aplikovatelné na nižší dávky rivaroxabanu.
Distribuce v organismu
Vazba na plazmatické proteiny u lidí je vysoká, přibližně 92 % - 95 %, přičemž hlavní část se váže na sérový albumin. Distribuční objem je střední, Vss činí přibližně 50 litrů.
Biotransformace a eliminace z organismu
Z podané dávky rivaroxabanu se přibližně 2/3 metabolicky degradují, z čehož je polovina vylučována ledvinami a druhá polovina stolicí. Zbývající 1/3 podané dávky je vylučována ledvinami přímo jako nezměněná léčivá látka, hlavně prostřednictvím aktivní ledvinové sekrece.
Rivaroxaban je metabolizován prostřednictvím systémů CYP3A4 a CYP2J2 i mechanismy na CYP nezávislými. Hlavními cestami transformace je oxidativní degradace morfolinonové části a hydrolýza amidových vazeb. Na základě in vitro experimentů je zřejmé, že rivaroxaban slouží jako substrát transportních proteinů – P-gp (P-glykoprotein) a BCRP (breast cancer resistance protein). Nezměněný rivaroxaban je nejvýznamnější formou přípravku v lidské plazmě; v krevním oběhu nejsou žádné významné nebo aktivní metabolity. Rivaroxaban lze vzhledem ke systémové clearance asi 10 l/h klasifikovat jako látku s nízkou clearance. Po intravenózním podání dávky 1 mg je eliminační poločas asi 4,5 hodiny. Po perorálním podání je eliminace omezována mírou absorpce. K eliminaci rivaroxabanu z plazmy dochází s terminálním poločasem 5 až 9 hodin u mladších osob a s terminálním poločasem 11 až 13 hodin u starších osob.
Zvláštní populace
Pohlaví
Mezi muži a ženami nebyl žádný klinicky relevantní rozdíl ve farmakokinetice a farmakodynamice přípravku.
Starší populace
Starší pacienti vykazovali vyšší plazmatické koncentrace než mladší, se střední hodnotou AUC přibližně 1,5x vyšší, hlavně vzhledem ke snížené (zdánlivé) celkové a ledvinové clearance. Žádná úprava dávky není nutná.
Různé váhové kategorie
Extrémy v tělesné hmotnosti (< 50 kg nebo > 120 kg) měly pouze malý vliv na plazmatické koncentrace rivaroxabanu (méně než 25 %). Žádná úprava není dávky nutná.
Rozdíly mezi etniky
Žádné klinicky relevantní rozdíly mezi etniky nebyly ve farmakokinetice a farmakodynamice rivaroxabanu zjištěny u pacientů z řad bělochů, Afroameričanů, Hispánců, Japonců ani Číňanů.
Jaterní nedostatečnost
Pacienti s cirhózou s lehkou poruchou funkce jater (Child-Pugh A) vykazovali pouze menší změny ve farmakokinetice rivaroxabanu (v průměru 1,2x nárůst AUC rivaroxabanu) a výsledky byly téměř srovnatelné s kontrolní skupinou zdravých pacientů. U pacientů trpících cirhózou se středně těžkou poruchou funkce jater (Child-Pugh B) střední AUC rivaroxabanu významně stoupla – 2,3x v porovnání se zdravými dobrovolníky. AUC nevázané látky stoupla 2,6x. U těchto pacientů dochází ke snížení renální eliminace rivaroxabanu, podobně jako u pacientů se středně těžkou poruchou funkce ledvin. O účinku u pacientů s těžkou poruchou funkce jater nejsou k dispozici žádné údaje. Inhibice aktivity faktoru Xa byla u pacientů se středně těžkou poruchou funkce jater zvýšena ve srovnání se zdravými dobrovolníky 2,6x; prodloužení PT bylo obdobně zvýšeno 2,1x. Pacienti se středně těžkou poruchou funkce jater byli na rivaroxaban citlivější a vztah mezi koncentrací a PT měl tak strmější průběh.
Rivaroxaban je kontraindikován u pacientů s jaterním onemocněním, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení, včetně cirhotických pacientů s klasifikací Child-Pugh B a C (viz bod 4.3).
Ledvinová nedostatečnost
Byl zjištěn nárůst expozice rivaroxabanu související s poklesem funkce ledvin, která byla posuzována prostřednictvím hodnot clearance kreatininu. U osob s lehkou (clearance kreatininu 50 – 80 ml/min), středně těžkou (clearance kreatininu 30 – 49 ml/min) a těžkou (clearance kreatininu 15 - 29 ml/min) poruchou funkce ledvin byly plazmatické koncentrace rivaroxabanu (AUC) zvýšeny 1,4, 1,5 resp. 1,6x. Odpovídající zesílení farmakodynamických účinků bylo výraznější. U osob s lehkou, střední a těžkou ledvinovou nedostatečností byla celková inhibice faktoru Xa ve srovnání se zdravými dobrovolníky zvýšena 1,5, 1,9 resp. 2,0x; prodloužení PT bylo obdobně zvýšeno 1,3, 2,2 a 2,4x. O použití u pacientů s clearance kreatininu < 15 ml/min nejsou žádné údaje.
Vzhledem k vysoké vazbě na plazmatické proteiny se u rivaroxabanu neočekává možnost odstranění dialýzou.
Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min. Rivaroxaban je u pacientů s clearance kreatininu 15 – 29 ml/min nutno používat s opatrností (viz bod 4.4).
Farmakokinetické údaje u pacientů
U pacientů užívajících rivaroxaban 2,5 mg dvakrát denně jako prevenci aterotrombotických příhod u pacientů s akutním koronárním syndromem (AKS) byl geometrický průměr koncentrace (90% interval předpovědi) 2 - 4 h a asi 12 h po podání dávky (představující zhruba maximální a minimální koncentrace během dávkovacího intervalu) 47 (13 - 123) a 9,2 (4,4 - 18) μg/l.
Farmakokinetické/farmakodynamické vztahy
Po podání velkého rozmezí dávek (5 – 30 mg dvakrát denně) byl hodnocen farmakokinetický a farmakodynamický (PK/PD) vztah mezi plazmatickou koncentrací rivaroxabanu a několika cílovými parametry PD (inhibice faktoru Xa , PT, aPTT, Heptest). Vztah mezi plazmatickou koncentrací rivaroxabanu a aktivitou faktoru Xa byl nejlépe popsán pomocí modelu Emax. U PT byly údaje lépe vyjádřeny pomocí lineárního ohraničeného modelu. Hodnoty PT se významně lišily v závislosti na použitých reagenciích. Při použití Neoplastinu byl výchozí PT asi 13 sekund a odchylka hodnot přibližně 3 až 4 s/(100 µg/l). Výsledky analýz PK/PD ve studii fáze II a III byly v souladu s údaji získanými u zdravých jedinců.
Pediatrická populace
Bezpečnost a účinnost nebyly stanoveny u dětí a dospívajících do 18 let věku v indikaci prevence cévní mozkové příhody (ACS) a systémové embolizace ( CAD/PAD).
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti a toxicity po jednorázovém podání, fototoxicity, genotoxicity, kancerogenního potenciálu a juvenilní toxicity neodhalily žádné zvláštní riziko pro člověka.
Účinky pozorované ve studii toxicity při opakovaném podání byly způsobeny hlavně zesílenou farmakologickou aktivitou rivaroxabanu. Při klinicky relevantních úrovních expozice byly u potkanů pozorovány zvýšené plazmatické hladiny IgG a IgA.
U potkanů nebyly pozorovány žádné účinky na fertilitu samců nebo samic. Studie na zvířatech prokázaly reprodukční toxicitu související s farmakologickým mechanismem působení rivaroxabanu (např. hemoragickými komplikacemi). V klinicky relevantních plazmatických koncentracích byla pozorována embryonální a fetální toxicita (post-implantační ztráty, opožděná nebo progredující osifikace, hepatální mnohočetné světle zbarvené skvrny) a zvýšený výskyt malformací a také placentárních změn. V prenatálních a postnatálních experimentech u potkanů byla zjištěna snížená životaschopnost potomků, a to v dávkách toxických pro matky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
monohydrát laktózy
sodná sůl kroskarmelózy (E468)
natrium-lauryl-sulfát (E487)
hypromelóza 2910 (jmenovitá viskozita 5,1 mPa.S) (E464)
mikrokrystalická celulóza (E460)
koloidní bezvodý oxid křemičitý (E551)
magnesium-stearát (E572)
Potah tablety
makrogol 4000 (E1521)
hypromelóza 2910 (jmenovitá viskozita 5,1 mPa.S) (E464)
oxid titaničitý (E171)
žlutý oxid železitý (E172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky.
Rozdrcené tablety
Rozdrcené tablety rivaroxabanu jsou stabilní ve vodě a jablečném pyré po dobu až 4 hodin.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Průhledné PVC/hliníkové blistry v krabičkách po 28, 56, 98, 100, 168 nebo 196 potahovaných tabletách nebo perforované jednodávkové blistry obsahující 10 x 1 nebo 100 x 1 tabletu. HDPE lahvička s bílým neprůhledným bezpečnostním polypropylenovým uzávěrem a indukčním těsněním. Balení obsahující 30 nebo 90 potahovaných tablet.
HDPE lahvička s bílým neprůhledným závitovým polypropylenovým šroubovacím uzávěrem a indukčním těsněním. Balení obsahující 500 potahovaných tablet.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Rozdrcení tablet
Tablety rivaroxabanu lze rozdrtit a suspendovat v 50 ml vody a podávat nazogastrickou sondou nebo gastrickou vyživovací sondou poté, kdy bylo potvrzeno správné umístění sondy v žaludku. Sondu je pak třeba vypláchnout vodou. Jelikož absorpce rivaroxabanu závisí na místě uvolňování léčivé látky, je třeba předejít podání rivaroxabanu distálně od žaludku, protože to může způsobit sníženou absorpci a tedy sníženou expozici léčivé látky. Po podání rozdrcené 15mg nebo 20mg tablety rivaroxabanu je nutné po dávce okamžitě aplikovat enterální výživu.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta, Barcelona, 08039
Španělsko
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/20/1488/001-011
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 16. listopadu 2020
Datum posledního prodloužení registrace: 6. srpna 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.
Rivaroxaban Accord 10 mg potahované tablety
1. NÁZEV PŘÍPRAVKU
Rivaroxaban Accord 10 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje rivaroxabanum 10 mg.
Pomocná látka se známým účinkem:
Jedna potahovaná tableta obsahuje 27,90 mg laktózy (jako monohydrátu), viz bod 4.4.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta)
Světle růžové až růžové kulaté bikonvexní potahované tablety o průměru přibližně 6 mm s vyraženým „IL1“ na jedné straně a hladké na straně druhé.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Prevence žilního tromboembolismu (VTE) u dospělých pacientů podstupujících elektivní operativní náhradu kyčelního nebo kolenního kloubu.
Léčba hluboké žilní trombózy (HŽT) a plicní embolie (PE) a prevence recidivující hluboké žilní trombózy a plicní embolie u dospělých (hemodynamicky nestabilní pacienti s PE viz bod 4.4).
4.2 Dávkování a způsob podání
Dávkování
Prevence žilního tromboembolismu u dospělých pacientů podstupujících elektivní náhradu kyčelního nebo kolenního kloubu
Doporučená dávka je 10 mg rivaroxabanu perorálně jednou denně. První dávka se podává 6 až 10 hodin po operaci, pokud byla nastolena hemostáza.
Délka léčby závisí na individuálním riziku žilního tromboembolismu u pacienta, které je dáno typem operace.
U pacientů absolvujících velkou operaci kyčle doporučujeme užívání po dobu 5 týdnů. U pacientů absolvujících velkou operaci kolena doporučujeme užívání po dobu 2 týdnů.
Pokud pacient vynechá dávku, musí ji užít hned po zjištění a potom pokračovat následující den jednou tabletou denně jako předtím.
Léčba hluboké žilní trombózy, léčba plicní embolie a prevence recidivující hluboké žilní trombózy a plicní embolie
Doporučená dávka pro úvodní léčbu akutní hluboké žilní trombózy nebo plicní embolie je 15 mg dvakrát denně po dobu prvních tří týdnů a dále 20 mg jednou denně jako udržovací léčba a prevence hluboké žilní trombózy a plicní embolie.
Krátkodobou léčbu (alespoň 3 měsíce) je třeba zvážit u pacientů s hlubokou žilní trombózou nebo plicní embolií provokovanou významnými přechodnými rizikovými faktory (např. nedávným velkým chirurgickým zákrokem nebo úrazem). Delší léčba se má zvážit u pacientů s provokovanou hlubokou žilní trombózou nebo plicní embolií nesouvisející s významnými přechodnými rizikovými faktory, s neprovokovanou hlubokou žilní trombózou nebo plicní embolií nebo recidivující hlubokou žilní trombózou nebo plicní embolií v anamnéze.
Je-li indikována prodloužená prevence recidivující hluboké žilní trombózy a plicní embolie (po dokončení alespoň 6 měsíců léčby hluboké žilní trombózy nebo plicní embolie), doporučená dávka je 10 mg jednou denně. U pacientů, u nichž je riziko recidivující hluboké žilní trombózy nebo plicní embolie pokládáno za vysoké, například u pacientů s komplikovanými komorbiditami nebo u těch, u nichž se rozvinula recidivující hluboká žilní trombóza nebo plicní embolie v době prodloužené prevence užíváním přípravku Rivaroxaban Accord 10 mg jednou denně, je třeba zvážit podávání přípravku Rivaroxaban Accord 20 mg jednou denně.
Volbu délky léčby a dávky je třeba provést individuálně po pečlivém zvážení přínosu léčby a rizika krvácení (viz bod 4.4).
| Časové období | Dávkování | Celková denní dávka | |
| Léčba a prevence recidivující hluboké žilní trombózy a plicní embolie | Den 1-21 | 15 mg dvakrát denně | 30 mg |
| Den 22 a dále | 20 mg jednou denně | 20 mg | |
| Prevence recidivující hluboké žilní trombózy a plicní embolie | Po dokončení alespoň 6 měsíců léčby hluboké žilní trombózy nebo plicní embolie | 10 mg jednou denně nebo 20 mg jednou denně | 10 mg nebo 20 mg |
K usnadnění změny dávkování po 21. dnu léčby z 15 mg na 20 mg při léčbě HŽT/PE je registrované balení pro zahájení léčby přípravkem Rivaroxaban Accord pro první 4 týdny léčby.
Pokud dojde k vynechání dávky během té fáze léčby, kdy je přípravek podáván v dávce 15 mg dvakrát denně (1. – 21. den), měl by pacient užít přípravek Rivaroxaban Accord co nejdříve, aby se zajistilo dávkování 30 mg rivaroxabanu denně. V tomto případě mohou být užity dvě 15 mg tablety najednou. Pacient by měl pokračovat s pravidelným užíváním dávky 15 mg dvakrát denně následující den podle doporučení.
Pokud dojde k vynechání dávky během té fáze léčby, kdy je přípravek podáván v jedné denní dávce, měl by pacient užít přípravek Rivaroxaban Accord co nejdříve a pokračovat s užíváním jednou denně následující den podle doporučení. Dávka by neměla být pro nahrazení vynechané dávky ve stejný den zdvojnásobena.
Převod z antagonistů vitaminu K (VKA) na rivaroxaban
U pacientů léčených pro hlubokou žilní trombózu, plicní embolii a pro prevenci recidivy by měly být antagonisté vitaminu K vysazeny a léčba přípravkem Rivaroxaban Accord by měla být zahájena při hodnotě INR ≤ 2,5.
Při převodu pacientů z antagonistů vitaminu K na rivaroxaban, budou po užití rivaroxabanu hodnoty mezinárodního normalizačního poměru (INR) falešně zvýšeny. Test INR není pro měření antikoagulační aktivity rivaroxabanu validní a proto by neměl být používán (viz bod 4.5).
Převod z rivaroxabanu na antagonisty vitaminu K (VKA)
Během přechodu z rivaroxabanu na antagonisty vitaminu K existuje možnost neadekvátní antikoagulace. Během jakéhokoli převodu na alternativní antikoagulancia by měla být zajištěna kontinuální adekvátní antikoagulace. Je třeba uvést, že rivaroxaban může přispět ke zvýšení INR. U pacientů, kteří jsou převáděni z rivaroxabanu na antagonisty vitaminu K by měli být tito antagonisté podáváni současně, dokud není hodnota INR ≥ 2,0.
Po dobu prvních dvou dnů fáze převodu by mělo být použito standardní úvodní dávkování antagonistů vitaminu K s následným dávkováním těchto antagonistů na základě testování INR. Během doby, kdy pacienti užívají jak rivaroxaban, tak antagonisty vitaminu K, by nemělo být prováděno testování INR dříve než 24 hodin po předchozí dávce, ale před další dávkou rivaroxabanu. Jakmile je přípravek Rivaroxaban Accord vysazen, může být testování INR spolehlivě provedeno minimálně 24 hodin po poslední dávce (viz body 4.5 a 5.2).
Převod z parenterálních antikoagulancií na rivaroxaban
U pacientů, kteří dostávají parenterální antikoagulancia, přerušte podávání parenterálního antikoagulancia a začněte léčbu rivaroxabanem v rozmezí 0 až 2 hodiny před tím, než by mělo dojít k dalšímu plánovanému podání parenterálního přípravku (např. nízkomolekulární hepariny) nebo v době vysazení kontinuálně podávaného parenterálního přípravku (např. intravenózní nefrakciovaný heparin).
Převod z rivaroxabanu na parenterálně podávaná antikoagulancia
První dávku parenterálního antikoagulancia podejte v době, kdy by měla být užita další dávka rivaroxabanu.
Speciální populace
Ledvinová nedostatečnost
Omezené klinické údaje u nemocných s těžkou renální nedostatečností (clearance kreatininu 15 - 29 ml/min) signalizují, že jsou plazmatické koncentrace rivaroxabanu významně zvýšeny. Rivaroxaban Accord je proto u těchto pacientů nutno používat s opatrností. Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min (viz body 4.4 a 5.2).
- Pro prevenci žilního tromboembolismu u dospělých pacientů podstupujících elektivní náhradu kyčelního nebo kolenního kloubu není úprava dávky nutná u pacientů s mírnou renální nedostatečností (clearance kreatininu 50 - 80 ml/min) nebo střední renální nedostatečností (clearance kreatininu 30 - 49 ml/min) (viz bod 5.2).
Pro léčbu hluboké žilní trombózy, léčbu plicní embolie a prevenci recidivující hluboké žilní trombózy a plicní embolie není nutná úprava doporučené dávky u pacientů s mírnou renální nedostatečností (clearance kreatininu 50 – 80 ml/min) (viz bod 5.2).
U pacientů se středně závažnou (clearance kreatininu 30 - 49 ml/min) nebo závažnou (clearance kreatininu 15-29 ml/min) renální nedostatečností: Pacienti by měli být léčeni dávkou 15 mg dvakrát denně po dobu prvních tří týdnů. Poté v době, kdy je doporučená dávka 20 mg jednou denně, je třeba zvážit snížení dávky z 20 mg jednou denně na 15 mg jednou denně, pokud u pacienta riziko krvácení převáží riziko vzniku recidivující HŽT a PE. Doporučení pro použití dávky 15 mg je založeno na farmakokinetickém modelu a nebylo v těchto klinických podmínkách studováno (viz body 4.4, 5.1 a 5.2).
Je-li doporučená dávka 10 mg jednou denně, není třeba žádná úprava doporučené dávky.
Jaterní nedostatečnost
Rivaroxaban Accord je kontraindikován u pacientů s jaterním onemocněním, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení, včetně cirhotických pacientů s klasifikací Child-Pugh B a C (viz body 4.3 a 5.2).
Starší populace
Dávky bez úprav (viz bod 5.2)
Tělesná hmotnost
Dávky bez úprav (viz bod 5.2)
Pohlaví
Dávky bez úprav (viz bod 5.2)
Pediatrická populace
Bezpečnost a účinnost rivaroxabanu u dětí ve věku 0 až 18 let nebyla ještě stanovena. Nejsou dostupné žádné údaje. Podávání přípravku Rivaroxaban Accord dětem do 18 let se proto nedoporučuje.
Způsob podání
Přípravek Rivaroxaban Accord je pro perorální podání.
Tablety se mohou užívat s jídlem nebo nezávisle na jídle (viz body 4.5 a 5.2).
Rozdrcení tablet
Pacientům, kteří nejsou schopni polykat celé tablety, může být tableta přípravku Rivaroxaban Accord těsně před užitím rozdrcena a smíchána s vodou nebo s jablečným pyré a poté podána perorálně. Rozdrcená tableta může být také podána gastrickou sondou (viz bod 5.2 a 6.6).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 tohoto přípravku.
Aktivní klinicky významné krvácení.
Léze nebo stavy, které jsou považovány za významné riziko závažného krvácení. Mohou mezi ně patřit současné nebo nedávno prodělané ulcerace gastrointestinálního traktu, přítomnost maligních nádorů s vysokým rizikem krvácení, nedávno prodělané poranění mozku nebo míchy, operace mozku, míchy nebo oka v nedávné době, intrakraniální krvácení v nedávné době, jícnové varixy nebo podezření na ně, arteriovenózní malformace, cévní aneurysma nebo významné cévní abnormality v míše nebo mozku.
Souběžná léčba jinými antikoagulačními přípravky, např. nefrakcionovaným heparinem (UFH), nízkomolekulárními hepariny (enoxaparin, dalteparin, atd.), heparinovými deriváty (fondaparinux, atd.), perorálními antikoagulancii (warfarin, dabigatran etexilát, apixaban, atd.) se nedoporučuje s výjimkou specifické situace, kdy je pacient převáděn z antikoagulační léčby (viz bod 4.2) nebo když je podáván UFH v dávkách nezbytných pro udržení průchodnosti centrálního žilního nebo arteriálního katetru (viz bod 4.5).
Jaterní onemocnění, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení včetně cirhotických pacientů s klasifikací Child-Pugh B a C (viz bod 5.2).
Těhotenství a kojení (viz bod 4.6).
4.4 Zvláštní upozornění a opatření pro použití
V průběhu léčby se doporučuje pacienta klinicky sledovat v souladu s praxí běžnou při podávání antikoagulační léčby.
Riziko krvácení
Jako v případě jiných antikoagulancií, u pacientů užívajících přípravek Rivaroxaban Accord mají být pečlivě sledovány známky krvácení. Doporučuje se opatrnost při použití přípravku v případě zvýšeného rizika krvácení. Pokud se objeví závažné krvácení, podávání přípravku Rivaroxaban Accord je třeba přerušit (viz bod 4.9).
V klinických studiích bylo během dlouhodobé léčby rivaroxabanem ve srovnání s léčbou VKA častěji pozorováno slizniční krvácení (tj. epistaxe, gingivální, gastrointestinální a genitourinární krvácení včetně abnormálního vaginálního nebo silnějšího menstruačního krvácení) a anémie. Proto, kromě adekvátního klinického sledování, pokud je shledáno vhodným, může být přínosem pro detekci okultního krvácení a kvantifikaci klinického významu zjevného krvácení laboratorní vyšetření hemoglobinu/hematokritu.
U několika podskupin pacientů (podrobně uvedených dále) hrozí zvýšené riziko krvácení. Tyto pacienty je třeba pečlivě sledovat, zda se po zahájení léčby neobjeví známky a příznaky krvácivé komplikace a anemie (viz bod 4.8). U pacientů, jimž je rivaroxaban podáván pro prevenci žilního tromboembolismu po elektivní náhradě kyčelního nebo kolenního kloubu lze sledování zajistit pravidelným klinickým vyšetřováním pacientů, pečlivým sledováním stavu drenáže operační rány a pravidelným měřením hemoglobinu.
Při jakémkoli nevysvětlitelném poklesu hladin hemoglobinu nebo krevního tlaku je třeba hledat místo krvácení.
Přestože léčba rivaroxabanem nevyžaduje rutinní monitorování expozice, hladiny rivaroxabanu měřené kalibrovanou kvantitativní analýzou anti-faktoru Xa mohou být užitečné ve výjimečných situacích, kdy znalost expozice rivaroxabanu může pomoci při klinickém rozhodování, např. při předávkování nebo při urgentních chirurgických zákrocích (viz body 5.1 a 5.2).
Ledvinová nedostatečnost
U pacientů s těžkou ledvinovou nedostatečností (clearance kreatininu < 30 ml/min) mohou být plazmatické hladiny rivaroxabanu významně zvýšeny (v průměru 1,6násobně), což může vést ke zvýšenému riziku krvácení. Rivaroxaban Accord je proto u pacientů s clearance kreatininu 15 – 29 ml/min nutno používat s opatrností. Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min (viz body 4.4 a 5.2).
U pacientů se středně závažnou renální nedostatečností (clearance kreatininu 30 – 49 ml/min) užívajících současně léky zvyšující plazmatické koncentrace rivaroxabanu musí být přípravek Rivaroxaban Accord používán s opatrností (viz bod 4.5).
Interakce s jinými léčivými přípravky
Použití přípravku Rivaroxaban Accord se nedoporučuje u pacientů současně léčených systémovými azolovými antimykotiky (jako jsou ketokonazol, itrakonazol, vorikonazol a posakonazol) nebo inhibitory proteáz HIV (například ritonavir). Tyto léčivé látky jsou silnými inhibitory systémů CYP3A4 a současně P-gp, a proto mohou zvyšovat plazmatické koncentrace rivaroxabanu v klinicky významném rozsahu (v průměru 2,6násobek), což může vést ke zvýšenému riziku krvácení (viz bod 4.5).
Postupujte opatrně, pokud jsou pacienti současně léčeni léčivými přípravky ovlivňujícími krevní srážlivost, jako jsou například nesteroidní antirevmatika (NSAID), kyselina acetylsalicylová (ASA) a inhibitory agregace trombocytů nebo selektivní inhibitory zpětného vychytávání serotoninu (SSRI) či inhibitory zpětného vychytávání serotoninu a noradrenalinu (SNRI). U pacientů s rizikem vředové gastrointestinální choroby lze zvážit vhodnou profylaktickou léčbu (viz bod 4.5).
Jiné rizikové faktory krvácení
Podobně jako v případě jiných antitrombotik se použití rivaroxabanu nedoporučuje u pacientů se zvýšeným rizikem krvácení, například:
- vrozené nebo získané krvácivé poruchy
- léčbou neupravená těžká arteriální hypertenze
- jiné gastrointestinální onemocnění bez aktivní ulcerace, které může potenciálně vést ke krvácivým komplikacím (např. zánětlivé střevní onemocnění, esofagitida, gastritida a gastroesofageální refluxní choroba)
- cévní retinopatie
- bronchiektázie nebo plicní krvácení v anamnéze.
Pacienti s nádorovým onemocněním
Pacienti s maligním onemocněním mohu mít současně vyšší riziko krvácení a trombózy. Individuální prospěch z antitrombotické léčby musí být zvážen oproti riziku krvácení u pacientů s aktivním nádorovým onemocněním v závislosti na umístění nádoru, protinádorové léčbě, a stádiu nemoci. Nádory lokalizované v gastrointestinálním nebo genitourinálním traktu jsou spojovány se zvýšeným rizikem krvácení během léčby rivaroxabanem. U pacientů s maligními nádory s vysokým rizikem krvácení je použití rivaroxabanu kontraindikováno (viz bod 4.3).
Pacienti s chlopenními náhradami
Rivaroxaban by se neměl používat k tromboprofylaxi u pacientů, kteří nedávno podstoupili transkatétrovou náhradu aortální chlopně (TAVR). Bezpečnost a účinnost rivaroxabanu nebyly hodnoceny u pacientů se srdečními chlopenními náhradami; proto neexistují žádné údaje podporující tvrzení, že rivaroxaban poskytuje odpovídající antikoagulaci u této skupiny pacientů. Léčba rivaroxabanem se u těchto pacientů nedoporučuje.
Pacienti s antifosfolipidovým syndromem
Přímo působící perorální antikoagulancia (DOAC) zahrnující rivaroxaban nejsou doporučena u pacientů s trombózou v anamnéze, u nichž byl diagnostikován antifosfolipidový syndrom. Zvláště u pacientů s trojí pozitivitou (na lupus antikoagulans, antikardiolipinové protilátky a protilátky proti beta 2-glykoproteinu I) by mohla být léčba DOAC spojena se zvýšeným výskytem recidivujících trombotických příhod v porovnání s léčbou antagonisty vitaminu K.
Operace fraktury krčku kosti stehenní
Rivaroxaban nebyl hodnocen z hlediska účinnosti a bezpečnosti léčby v intervenčních klinických studiích u pacientů absolvujících operace pro frakturu krčku kosti stehenní.
Hemodynamicky nestabilní pacienti s plicní embolií nebo pacienti, kteří vyžadují trombolýzu nebo plicní embolektomii
Přípravek Rivaroxaban Accord se nedoporučuje používat jako alternativní léčbu k nefrakcionovanému heparinu u pacientů s plicní embolií, kteří jsou hemodynamicky nestabilní nebo kteří mohou podstoupit trombolýzu nebo plicní embolektomii, protože bezpečnost a účinnost rivaroxabanu nebyla pro tyto klinické situace stanovena.
Spinální / epidurální anestezie nebo punkce
Pokud je provedena neuroaxiální anestezie (spinální či epidurální anestezie) nebo spinální resp. epidurální punkce, hrozí u pacientů léčených antitrombotiky pro prevenci tromboembolických komplikací riziko vývinu epidurálního či spinálního hematomu, který může vyústit v dlouhodobou nebo trvalou paralýzu. Riziko těchto příhod může dále zvýšit epidurální katetr dlouhodobě zavedený po operaci, nebo současné použití léčivých přípravků ovlivňujících krevní srážlivost. Riziko může také zvýšit provedení traumatické nebo opakované epidurální či spinální punkce. Pacienty je třeba často monitorovat, zda nejeví známky a příznaky neurologického poškození (například necitlivost nebo slabost dolních končetin, dysfunkce střev nebo močového měchýře). Pokud se zjistí neurologické potíže, je nutno urgentně stanovit diagnózu a zajistit léčbu. Před neuroaxiální intervencí lékař zváží potenciální přínos a riziko u pacientů na antikoagulační terapii i u pacientů, kde hodlá antikoagulační léčbu podat v rámci tromboprofylaxe.
Ke snížení možného rizika krvácení během současného užívání rivaroxabanu při neuroaxiální (spinální nebo epidurální) anestezii nebo spinální punkci se bere v úvahu farmakokinetický profil rivaroxabanu. Zavedení nebo odstranění epidurálního katetru nebo lumbální punkci je nejlépe provést, když je odhadovaný antikoagulační účinek rivaroxabanu nízký (viz bod 5.2). Epidurální katetr se neodstraňuje dříve než 18 hodin po posledním podání rivaroxabanu. Další dávka rivaroxabanu se nepodává dříve než 6 hodin po vyjmutí katetru.
Pokud dojde k traumatické punkci, podávání rivaroxabanu se odloží o 24 hodin.
Doporučení pro dávkování před a po invazivních procedurách a chirurgickém výkonu jiném než elektivní náhradě kyčelního nebo kolenního kloubu
Pokud je nutná invazivní procedura nebo chirurgický zákrok, měl by být přípravek Rivaroxaban Accord 10 mg vysazen minimálně 24 hodin před zákrokem, pokud je to možné a na základě klinického posouzení lékařem.
Pokud není možné výkon odložit, je třeba posoudit zvýšené riziko krvácení oproti neodkladnosti zákroku.
Léčba přípravkem Rivaroxaban Accord má být znovu zahájena po invazivní proceduře nebo chirurgickém zákroku co nejdříve, pokud to situace umožní a pokud je podle úsudku ošetřujícího lékaře dosaženo odpovídající hemostázy (viz bod 5.2).
Starší populace
Se zvyšujícím se věkem se může zvyšovat riziko krvácení (viz bod 5.2).
Kožní reakce
V souvislosti s užíváním rivaroxabanu byly hlášeny po uvedení přípravku na trh závažné kožní reakce, včetně Stevensova-Johnsonova syndromu/toxické epidermální nekrolýzy a DRESS syndromu (viz bod 4.8). Zdá se, že pacienti jsou nejvíce ohroženi výskytem těchto reakcí v rané fázi léčby: nástup reakce se objevil ve většině případů během prvních týdnů léčby. Rivaroxaban musí být vysazen při prvním výskytu závažné kožní vyrážky (např. při jejím šíření, intenzifikaci a/nebo tvorbě puchýřů), nebo při jakékoliv jiné známce hypersenzitivity spolu se slizničními lézemi.
Informace o pomocných látkách
Rivaroxaban Accord obsahuje laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat. Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Inhibitory CYP3A4 a P-gp
Současné podávání rivaroxabanu s ketokonazolem (400 mg jednou denně) nebo ritonavirem (600 mg dvakrát denně) vedlo k 2,6 resp. 2,5násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,7 resp. 1,6násobnému nárůstu jeho střední hodnoty Cmax, s významným zesílením farmakodynamických účinků, což může vést ke zvýšenému riziku krvácení. Proto se použití rivaroxabanu nedoporučuje u pacientů užívajících současně systémově azolová antimykotika, jako je ketokonazol, itrakonazol, vorikonazol a posakonazol, nebo inhibitory proteáz HIV. Tyto léčivé látky jsou silnými inhibitory systémů CYP3A4 a současně P-gp (viz bod 4.4).
Léčivé látky silně inhibující pouze jednu z metabolických cest eliminace rivaroxabanu (buď CYP3A4, nebo P-gp) podle všeho zvyšují plazmatické koncentrace rivaroxabanu méně. Například klaritromycin (500 mg dvakrát denně), který zřejmě silně inhibuje CYP3A4 a středně P-gp, způsobuje 1,5násobný nárůst středních hodnot AUC rivaroxabanu a 1,4násobný nárůst Cmax. Interakce s klaritromycinem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů (Pacienti s poruchou funkce ledvin: viz bod 4.4).
Erythromycin (500 mg třikrát denně), který středně silněinhibuje CYP3A4 a P-gp, způsobuje 1,3násobný nárůst středních hodnot AUC a Cmax rivaroxabanu. Interakce s erythromycinem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů.
U pacientů s mírnou insuficiencí ledvin vedl erythromycin (500 mg třikrát denně) k1,8násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,6násobnému nárůstu Cmax ve srovnání s pacienty s normální renální funkcí. U pacientů se středně těžkým renálním poškozením vedl erythromycin k 2,0násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,6násobnému nárůstu v Cmax ve srovnání s pacienty s normální renální funkcí. Účinek erythromycinu je aditivní k renálnímu poškození (viz bod 4.4).
Flukonazol (400 mg jednou denně), který je považován za středně silný inhibitor CYP3A4, vedl k 1,4násobnému zvýšení středních hodnot AUC rivaroxabanu a k 1,3násobnému zvýšení průměrné Cmax. Interakce s flukonazolem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů (Pacienti se sníženou funkcí ledvin: viz bod 4.4).
Dronedaron by neměl být podáván spolu s rivaroxabanem, vzhledem k omezeným klinickým údajům, které jsou k dispozici.
Antikoagulační přípravky
Po kombinovaném podávání enoxaparinu (40 mg, jednorázová dávka) s rivaroxabanem (10 mg, jednorázová dávka) byl zjištěn aditivní vliv na inhibici faktoru Xa, a to bez dalších účinků na výsledky testů srážení krve (PT, aPTT). Enoxaparin neovlivňoval farmakokinetiku rivaroxabanu. Vzhledem ke zvýšenému riziku krvácení je třeba postupovat opatrně, pokud jsou pacienti současně léčeni jinými antikoagulačními přípravky (viz body 4.3 a 4.4).
NSAID/inhibitory agregace trombocytů
Při současném podávání rivaroxabanu (15 mg) a 500 mg naproxenu nebylo zjištěno klinicky relevantní prodloužení doby krvácení. Některé osoby však mohou mít silnější farmakodynamickou odezvu.
Žádné klinicky významné farmakokinetické ani farmakodynamické interakce nebyly zjištěny při současném podání rivaroxabanu s 500 mg kyseliny acetylsalicylové.
Klopidogrel (úvodní dávka 300 mg, poté udržovací dávka 75 mg) nevykazoval farmakokinetické interakce s rivaroxabanem (15 mg), ale u části populace pacientů došlo k relevantnímu nárůstu doby krvácení, který nekoreloval s agregací trombocytů, ani hladinami P-selektinu nebo receptoru GPIIb/IIIa.
Postupovat opatrně je třeba, pokud jsou pacienti současně léčeni NSAID (včetně kyseliny acetylsalicylové) a inhibitory agregace trombocytů, protože tyto léčivé přípravky obvykle zvyšují riziko krváceni (viz bod 4.4).
SSRI/SNRI
Stejně jako u jiných antikoagulačních přípravků je možné, že pacienti budou v případě současného užívání s přípravky SSRI nebo SNRI v důsledku jejich hlášeného účinku na krevní destičky vystaveni zvýšenému riziku krvácení. Při současném užívání v klinickém programu s rivaroxabanem byla u všech léčebných skupin pozorována numericky vyšší četnost závažného i méně závažného klinicky významného krvácení.
Warfarin
Převod pacientů z antagonisty vitaminu K warfarinu (INR 2,0 až 3,0) na rivaroxaban (20 mg) nebo z rivaroxabanu (20 mg) na warfarin (INR 2,0 až 3,0) zvýšil protrombinový čas/INR (Neoplastin) více než aditivně (mohou být pozorovány jednotlivé hodnoty INR až 12), přičemž vliv na aPTT, inhibici aktivity faktoru Xa a potenciál endogenního trombinu byl aditivní.
Pokud je třeba testovat farmakodynamické účinky rivaroxabanu během fáze převodu, mohou se použít testy aktivity anti-faktoru Xa, PiCT a Heptest, protože tyto testy nebyly warfarinem ovlivněny. Čtvrtý den po poslední dávce warfarinu odrážely všechny testy (včetně testů PT, aPTT, inhibice aktivity faktoru Xa a ETP) pouze účinek rivaroxabanu.
Pokud je třeba testovat farmakodynamické účinky warfarinu během fáze převodu lze použít měření INR při Cmin rivaroxabanu (24 hodin po předchozím užití rivaroxabanu), protože tento test je v tento okamžik minimálně ovlivněn rivaroxabanem.
Mezi warfarinem a rivaroxabanem nebyla pozorována žádná farmakokinetická interakce.
Induktory CYP3A4
Současné podávání rivaroxabanu se silným induktorem CYP3A4 rifampicinem vedlo k přibližně 50% poklesu střední hodnoty AUC rivaroxabanu, s odpovídajícím poklesem farmakodynamického účinku. Současné použití rivaroxabanu s jinými silnými induktory CYP3A4 (například fenytoinem, karbamazepinem, fenobarbitalem nebo třezalkou tečkovanou (Hypericum perforatum)) může také vést ke snížení plazmatických koncentrací rivaroxabanu. Proto je třeba se vyhnout současnému podávání silných induktorů CYP3A4, pokud není pacient pozorně sledován kvůli známkám a příznakům trombózy.
Jiné současně podávané léky
Žádné klinicky významné farmakokinetické nebo farmakodynamické interakce nebyly zjištěny při současném podávání rivaroxabanu s midazolamem (substrát CYP3A4), digoxinem (substrát P-gp), atorvastatinem (substrát CYP3A4 a P-gp) nebo omeprazolem (inhibitor protonové pumpy). Rivaroxaban neinhibuje ani neindukuje významné izoformy CYP jako je CYP3A4. Žádné klinicky relevantní interakce s jídlem nebyly zjištěny (viz bod 4.2).
Laboratorní parametry
Parametry srážení krve (například PT, aPTT, Heptest) jsou ovlivněny podle očekávání na základě mechanismu působení rivaroxabanu (viz bod 5.1).
4.6 Fertilita, těhotenství a kojení
Těhotenství
Bezpečnost a účinnost rivaroxabanu u těhotných žen nebyly stanoveny. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Vzhledem k možné reprodukční toxicitě, známému riziku krvácení a důkazu, že rivaroxaban prochází placentou, je rivaroxaban kontraindikován v těhotenství (viz bod 4.3).
Ženy ve fertilním věku musí během léčby rivaroxabanem zabránit otěhotnění.
Kojení
Bezpečnost a účinnost rivaroxabanu u kojících žen nebyly stanoveny. Údaje z experimentů na zvířatech signalizují, že je rivaroxaban vylučován do mléka. Podávání rivaroxabanu je během kojení kontraindikováno (viz bod 4.3). Je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit léčbu.
Fertilita
Nebyly provedeny žádné specifické studie užívání rivaroxabanu u lidí s cílem vyhodnotit účinky na fertilitu. Ve studii samčí a samičí fertility na potkanech nebyly pozorovány žádné účinky (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Rivaroxaban má malý vliv na schopnost řídit a obsluhovat stroje. Byly hlášeny nežádoucí účinky jako synkopa (frekvence výskytu: méně časté) a závrať (frekvence výskytu: časté) (viz bod 4.8). Pacienti, kteří zaznamenali tyto nežádoucí účinky, by neměli řídit vozidla a obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostních informací
Bezpečnost rivaroxabanu byla hodnocena ve třinácti pivotních studiích fáze III (viz tabulka 1).
Celkem bylo 69 608 dospělých pacientů léčených rivaroxabanem v devatenácti studiích fáze III a 488 dětských pacientů ve dvou studiích fáze II a dvou studiích fáze III.
Tabulka 1: Počet hodnocených pacientů, celková denní dávka a maximální délka léčby ve studiích fáze III u dospělých a pediatrických pacientů
| Indikace | Počet pacientů* | Celková denní dávka | Maximální délka léčby |
| Prevence žilního tromboembolismu (VTE) u dospělých pacientů podstupujících elektivní operativní náhradu kyčelního nebo kolenního kloubu | 6 097 | 10 mg | 39 dnů |
| Indikace | Počet pacientů* | Celková denní dávka | Maximální délka léčby |
| Prevence VTE u hospitalizovaných nechirurgických pacientů | 3 997 | 10 mg | 39 dnů |
| Léčba hluboké žilní trombózy (HŽT), plicní embolie (PE) a prevence recidivy | 6 790 |
6 měsících: 10 mg nebo 20 mg | 21 měsíců |
| Léčba VTE a prevence recidivy VTE u donošených novorozenců a dětí ve věku méně než 18 let po zahájení standardní antikoagulační léčby | 329 | Dávka upravená vzhledem k tělesné hmotnosti s cílem dosáhnout podobné expozice, jaká byla pozorována u dospělých s HŽT léčených 20 mg rivaroxabanu jednou denně | 12 měsíců |
| Prevence cévní mozkové příhody a systémové embolizace u pacientů s nevalvulární fibrilací síní | 7 750 | 20 mg | 41 měsíců |
| Prevence aterotrombotických příhod u pacientů po akutním koronárním syndromu (AKS) | 10 225 | 5 mg nebo 10 mg, podávaných společně s ASA nebo s kombinací ASA plus klopidogrel či tiklopidin | 31 měsíců |
| Prevence aterotrombotických příhod u pacientů s ICHS/PAD | 18 244 3 256** | 5 mg podávaných společně s ASA nebo 10 mg v monoterapii 5 mg podávaných společně s ASA | 47 měsíců 42 měsíců |
*Pacienti, kteří dostali alespoň jednu dávku rivaroxabanu** Ze studie VOYAGER PAD
Nejčastěji hlášenými nežádoucí účinky u pacientů, kteří dostávali rivaroxaban, bylo krvácení (tabulka
- 2) (viz také bod 4.4 a níže uvedený „Popis vybraných nežádoucích účinků“). Nejčastěji hlášeným krvácením byla epistaxe (4,5 %) a gastrointestinální krvácení (3,8 %).
Tabulka 2: Četnost příhod krvácení* a anémie u dospělých a pediatrických pacientů vystavených rivaroxabanu v dokončených studiích fáze III
| Indikace | Jakékoli krvácení | Anémie |
| Prevence žilního tromboembolismu (VTE) u dospělých pacientů podstupujících elektivní náhradu kyčelního nebo kolenního kloubu | 6,8 % pacientů | 5,9 % pacientů |
| Prevence žilního tromboembolismu u hospitalizovaných nechirurgických pacientů | 12,6 % pacientů | 2,1 % pacientů |
| Léčba hluboké žilní trombózy a plicní embolie a prevence jejich recidivy | 23 % pacientů | 1,6% pacientů |
| Léčba VTE a prevence recidivy VTE u donošených novorozenců a dětí ve věku méně než 18 let po zahájení standardní antikoagulační léčby | 39,5 % pacientů | 4,6 % pacientů |
| Prevence cévní mozkové příhody a systémové embolizace u pacientů s nevalvulární fibrilací síní | 28 na 100 pacientoroků | 2,5 na 100 pacientoroků |
| Prevence aterotrombotických příhod u pacientů po AKS | 22 na 100 pacientoroků | 1,4 na 100 pacientoroků |
| Prevence aterotrombotických příhod u pacientů s ICHS/PAD | 6,7 na 100 pacientoroků 8,38 na 100 pacientoroků # | 0,15 na 100 pacientoroků** 0,74 na 100 pacientoroků***# |
* Pro všechny studie s rivaroxabanem byly sbírány, hlášeny a posouzeny všechny příhody krvácení. ** Ve studii COMPASS byla nízká incidence anémie, protože byl použit selektivní přístup při sběru nežádoucích příhod.
*** Byl použit selektivní přístup ke shromažďování nežádoucích příhod.
# Ze studie VOYAGER PAD.
Tabulkový seznam nežádoucích účinků
Výskyt nežádoucích účinků hlášený u rivaroxabanu, podávaného dospělým a pediatrickým pacientům, je shrnutý v tabulce 3 níže podle orgánové klasifikace (v MedDRA) a podle frekvence výskytu.
Frekvence jsou definovány takto:
velmi časté (≥ 1/10)
časté (≥ 1/100 až < 1/10)
méně časté ( ≥ 1/1 000 až < 1/100)
vzácné (≥ 1/10 000 až < 1/1 000)
velmi vzácné ( < 1/10 000)
není známo ( z dostupných údajů nelze určit)
Tabulka 3: Všechny nežádoucí účinky, hlášené u dospělých pacientů ve studiích fáze III nebo při postmarketingovém používání* a u pediatrických pacientů ve dvou studiích fáze II a dvou studiích fáze III
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Poruchy krve a lymfatického systému | ||||
| Anémie (vč. příslušných laboratorních parametrů) | Trombocytóza (včetně zvýšeného počtu trombocytů)A, Trombocytopenie | |||
| Poruchy imunitního systému | ||||
Alergické reakce, alergická dermatitida, Angioedém a alergický edém | Anafylaktické reakce včetně anafylaktického šoku | |||
| Poruchy nervového systému | ||||
| Závratě, bolest hlavy | Cerebrální a intrakraniální krvácení, synkopa | |||
| Poruchy oka | ||||
Oční krvácení (včetně krvácení do spojivek) | ||||
| Srdeční poruchy | ||||
| Tachykardie | ||||
| Cévní poruchy | ||||
| Hypotenze, hematom | ||||
| Respirační, hrudní a mediastinální poruchy | ||||
| Epistaxe, hemoptýza | Eozinofilní pneumonie | |||
| Gastrointestinální poruchy | ||||
Gingivální krvácení, krvácení z gastrointestinálního traktu (včetně rektálního krvácení), gastrointestinální a abdominální bolest, dyspepsie, nausea, zácpaA, průjem, zvraceníA | Sucho v ústech | |||
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Poruchy jater a žlučových cest | ||||
Zvýšení transamináz | Porucha jater, Zvýšení hladiny bilirubinu, zvýšení alkalické fosfatázy v krviA, zvýšení GGTA | Žloutenka, Zvýšení hladiny konjugovaného bilirubinu (s přidruženým zvýšením ALT nebo bez jejího zvýšení), Cholestáza, Hepatitis (včetně hepatocelulárního poškození) | ||
| Poruchy kůže a podkožní tkáně | ||||
| Pruritus (včetně vzácných případů generalizovaného pruritu), vyrážka, ekchymóza, kožní a podkožní krvácení | Kopřivka | Stevensův-Johnsonův syndrom/toxická epidermální nekrolýza, DRESS syndrom | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | ||||
Bolest v končetináchA | Hemartróza | Krvácení do svalů | Kompartment syndrom sekundárně po krvácení | |
| Poruchy ledvin a močových cest | ||||
Urogenitální krvácení (včetně hematurie a menorhagieB), poškození ledvin (včetně zvýšení hladin kreatininu a močoviny v krvi) | Renální selhání/akutní renální selhání vzniklé sekundárně po krvácení natolik silném, aby způsobilo hypoperfúzi. Nefropatie související s antikoagulancii | |||
| Celkové poruchy a reakce v místě aplikace | ||||
HorečkaA, periferní edém, pokles celkové síly a energie (včetně únavy, tělesné slabosti) | Pocit indispozice (včetně malátnosti) | Lokalizovaný edémA | ||
| Vyšetření | ||||
Zvýšení hladiny LDHA, lipázyA, amylázyA | ||||
| Poranění, otravy a procedurální komplikace | ||||
Pooperační krvácení (včetně pooperační anémie a krvácení z rány), kontuze, sekrece z ranA | Vaskulární pseudoaneurysmaC | |||
A: pozorováno u prevence žilního tromboembolismu u dospělých pacientů po plánované náhradě kyčelního nebo kolenního kloubu
B: pozorováno u léčby hluboké žilní trombózy, plicní embolie a u prevence jejich recidivy jako velmi časté u žen < 55 let
C: pozorováno jako méně časté u prevence aterotrombotických příhod u pacientů po akutním koronárním syndromu (po perkutánní koronární intervenci)
* Ve vybraných studiích fáze III byl použit předem specifikovaný selektivní přístup ke shromažďování nežádoucích příhod. Výskyt nežádoucích účinků se nezvýšil a po analýze těchto studií nebyl zjištěn žádný nový nežádoucí účinek.
Popis vybraných nežádoucích účinků
Vzhledem k farmakologickému mechanismu působení může být užívání rivaroxabanu spojeno se zvýšeným rizikem okultního nebo zjevného krvácení z jakékoli tkáně nebo orgánu s možným následkem posthemoragické anémie. Známky, příznaky a závažnost (včetně fatálního zakončení) se mohou různit podle místa a stupně nebo rozsahu krvácení a/nebo anémie (viz bod 4.9 „Léčba krvácení“). V klinických studiích bylo během dlouhodobé léčby rivaroxabanem v porovnání s léčbou VKA mnohem častěji pozorováno slizniční krvácení (tj. epistaxe, krvácení z dásní, gastrointestinální krvácení, krvácení v urogenitálním traktu včetně abnormálního vaginálního nebo silnějšího menstruačního krvácení) a anémie. Proto, kromě adekvátního klinického sledování, pokud je shledáno vhodným, může laboratorní vyšetření hemoglobinu/hematokritu být přínosem pro detekci okultního krvácení a kvantifikaci klinického významu zjevného krvácení. Riziko krvácení bude možná zvýšeno u některých skupin pacientů, například osob s nekontrolovanou těžkou arteriální hypertenzí a/nebo souběžnou léčbou ovlivňující krevní srážlivost (viz bod 4.4 „Riziko krvácení“). Menstruační krvácení může být intenzivnější a/nebo prodloužené. Hemoragické komplikace se mohou projevovat jako celková slabost, bledost, závratě, bolesti hlavy nebo nevysvětlitelné otoky, dušnost a nevysvětlitelný šok. V některých případech byly v důsledku anémie pozorovány příznaky srdeční ischémie, jako je například bolest na hrudníku nebo angina pectoris.
V souvislosti s užíváním rivaroxabanu byly hlášeny známé sekundární komplikace závažného krvácení, jako je například kompartment syndrom a renální selhání v důsledku hypoperfúze nebo Nefropatie související s antikoagulancii. Možnost krvácení je proto třeba zvážit při posuzování stavu pacientů s jakoukoli antikoagulační léčbou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Byly hlášeny vzácné případy předávkování dávkou až 1960 mg. V případě předávkování má být pacient pečlivě sledován pro možnost krvácivých komplikací nebo jiných nežádoucích reakcí reakcí (viz odstavec „Léčba krvácení“). Z důvodu omezené absorpce se očekává efekt stropu účinku bez dalšího zvýšení průměrné plazmatické hladiny v případě vyšší než terapeutické dávky 50 mg rivaroxabanu nebo dávek vyšších.
K dispozici je specifická reverzní látka (andexanet alfa) antagonizující farmakodynamický účinek rivaroxabanu (viz Souhrn údajů o přípravku pro andexanet alfa).
Lze zvážit podání aktivního uhlí ke snížení absorpce v případě předávkování rivaroxabanem.
Léčba krvácení
Pokud dojde ke krvácivým komplikacím u pacienta léčeného rivaroxabanem, musí se podání další dávky rivaroxabanu odložit nebo se léčba musí ukončit, dle potřeby. Rivaroxaban má biologický poločas asi 5 až 13 hodin (viz bod 5.2). Léčba by měla být individuální podle závažnosti a lokalizace krvácení. Podle potřeby je třeba použít vhodnou symptomatickou léčbu, jako je mechanická komprese (např. u závažné epistaxe), chirurgická hemostáza se zajištěním kontroly krvácení, náhradou tekutin a zajištěním hemodynamické podpory, krevní deriváty (erytrocyty nebo čerstvá zmrazená plasma, v závislosti na související anémii nebo koagulopatii) nebo trombocyty.
Pokud krvácení nelze kontrolovat výše uvedenými opatřeními, lze zvážit podávání buď specifické reverzní látky inhibitoru faktoru Xa (andexanet alfa), která antagonizuje farmakodynamický účinek rivaroxabanu, nebo specifické prokoagulační látky, jako je koncentrát protrombinového komplexu (PCC), aktivovaný koncentrát protrombinového komplexu (APCC) nebo rekombinantní faktor VIIa (r-FVIIa). V současnosti jsou však k dispozici velmi omezené klinické zkušenosti s použitím těchto léčivých přípravků u osob užívajících rivaroxaban. Doporučení je též podloženo omezenými neklinickými údaji. Opakované podání rekombinantního faktoru VIIa je třeba zvážit a titrovat v závislosti na zlepšování krvácení. V případě závažného krvácení je třeba konzultovat odborníka na koagulaci, pokud je odborník v místě dostupný (viz bod 5.1).
Protamin sulfát a vitamin K podle všeho nebudou ovlivňovat antikoagulační aktivitu rivaroxabanu. U osob užívajících rivaroxaban jsou omezené zkušenosti s použítím kyseliny tranexamové a neexistují zkušenosti s použitím kyseliny aminokaproové a aprotininu. Neexistují ani vědecké důvody přínosu ani zkušenosti s použitím systémového hemostatika desmopressinu u osob užívajících rivaroxaban. Vzhledem k vysoké vazbě na plazmatické proteiny se u rivaroxabanu neočekává možnost odstranění dialýzou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antitrombotické látky, přímé inhibitory faktoru Xa, ATC kód: B01AF01
Mechanismus účinku
Rivaroxaban je vysoce selektivní přímý inhibitor faktoru Xa biologicky dostupný při perorálním podání. Inhibice faktoru Xa blokuje vnitřní a vnější cestu koagulační kaskády, a inhibuje vznik trombinu i vytváření trombů. Rivaroxaban neinhibuje trombin (aktivovaný faktor II) a nebyly prokázány žádné účinky na trombocyty.
Farmakodynamické účinky
U lidí byla zjištěna inhibice faktoru Xa přímo úměrná dávce. Protrombinový čas (PT) je rivaroxabanem ovlivňován úměrně dávce, a pokud je pro test použit Neoplastin, objevuje se vysoká korelace s plazmatickými koncentracemi (hodnota R je 0,98). Jiné reagenty mohou přinést jiné výsledky. Hodnotu PT je nutno odečíst v sekundách, protože INR (mezinárodní normalizovaný poměr) je kalibrován a validován pouze pro kumariny a nelze jej využívat pro jiné antikoagulanty. U pacientů absolvujících velkou ortopedickou operaci se v 5/95 percentilu hodnoty PT (Neoplastin) za 2 – 4 hodiny po užití tablety (tedy v době maximálního účinku) pohybovaly v rozsahu 13 až 25 s (výchozí hodnoty před operací byly 12 až 15 s).
V klinické farmakologické studii sledující reverzi farmakodynamického účinku rivaroxabanu u zdravých dospělých osob (n=22) byl hodnocen účinek jednotlivé dávky (50 IU/kg) u dvou rozdílných typů PCC, 3-faktorového PCC (faktory II, IX a X) a 4-faktorového PCC (II, VII, IX a X). 3-faktorový PCC redukoval průměrnou hodnotu PT času (protrombinového času) při použití Neoplastinu přibližně
o 1,0 sekundy během 30 minut ve srovnání s přibližně 3,5 sekundami pozorovanými u 4-faktorového PCC. Naproti tomu, 3-faktorový PCC měl větší a rychlejší celkový efekt na zvrácení změny tvorby endogenního trombinu než 4-faktorový PCC (viz bod 4.9).
Aktivovaný parciální tromboplastinový čas (aPTT) a hodnoty analýzy HepTest jsou také prodlouženy úměrně dávce; nedoporučuje se však tyto metody používat k hodnocení farmakodynamických účinků rivaroxabanu. Během léčby rivaroxabanem v klinické praxi není třeba monitorovat parametry koagulace. Pokud však je klinicky indikováno, lze hladiny rivaroxabanu měřit pomocí kalibrovaných kvantitativních testů anti-faktoru Xa (viz bod 5.2).
Klinická účinnost a bezpečnost
Prevence žilního tromboembolismu u dospělých pacientů podstupujících elektivní náhradu kyčelního nebo kolenního kloubu
Klinický program rivaroxabanu měl prokázat účinnost rivaroxabanu při prevenci VTE, tedy proximální a distální hluboké žilní trombózy (DVT) a plicní embolie (PE) u pacientů absolvujících rozsáhlé ortopedické operace dolních končetin. Přes 9 500 pacientů (7 050 absolvujících totální náhradu kyčelního kloubu a 2 531 implantaci totální endoprotézy kolenního kloubu) bylo sledováno v kontrolovaných randomizovaných dvojitě slepých studiích fáze III – programu RECORD. Rivaroxaban 10 mg jednou denně podávaný ne dříve než 6 hodin po operaci byl porovnáván s enoxaparinem (40 mg jednou denně podávaný od 12 hodin před operací). Ve všech třech studiích fáze III (viz tabulka 4) rivaroxaban významně snížil výskyt všech VTE (jakákoli venograficky zjištěná nebo symptomatická DVT, nefatální PE a smrt) a závažných typů VTE (proximální DVT, nefatální PE a smrt vinou VTE) tedy předem stanovených primárních a hlavních sekundárních cílů účinnosti. Kromě toho byl ve všech třech studiích výskyt symptomatické VTE (symptomatická DVT, nefatální PE, úmrtí vinou VTE) u rivaroxabanem léčených pacientů oproti enoxaparinu nižší.
Hlavní bezpečnostní cíl, závažné krvácení, vykazoval srovnatelnou četnost u pacientů léčených rivaroxabanem (10 mg) i enoxaparinem (40 mg).
Tabulka 4: Účinnost a bezpečnost – výsledky z klinických studií fáze III
| RECORD 1 | RECORD 2 | RECORD 3 | |
| Populace studie: | 4 541 pacientů absolvujících totální náhradu kyčelního kloubu | 2 509 pacientů absolvujících totální náhradu kyčelního kloubu | 2 531 pacientů absolvujících implantaci totální endoprotézy kolenního kloubu |
Dávkování přípravků a délka podávání po operaci | Rivaroxaban 10 mg jednou denně 35 ± 4 dny Enoxaparin 40 mg jednou denně 35 ± 4 dny p | Rivaroxaban 10 mg jednou denně 35 ± 4 dny Enoxaparin 40 mg jednou denně 12 ± 2 dny p | Rivaroxaban 10 mg jednou denně 12 ± 2 dny Enoxaparin 40 mg jednou denně 12 ± 2 dny p |
| Všechny VTE | 18 (1,1%) 58 (3,7%) <0,001 | 17 (2,0%) 81 (9,3%) <0,001 | 79 (9,6%) 166 (18,9%) <0,001 |
| Závažné VTE | 4 (0,2%) 33 (2,0%) <0,001 | 6 (0,6%) 49 (5,1%) <0,001 | 9 (1,0%) 24 (2,6%) 0,01 |
| Symptomatické VTE | 6 (0,4%) 11 (0,7%) | 3 (0,4%) 15 (1,7 %) | 8 (1,0%) 24 (2,7%) |
| Závažná krvácení | 6 (0,3 %) 2 (0,1%) | 1 (0,1%) 1 (0,1%) | 7 (0,6%) 6 (0,5%) |
Analýza spoolovaných výsledků z uvedených studií fáze III potvrdila údaje získané v jednotlivých studiích ohledně snížení celkových VTE, závažných VTE a symptomatických VTE při užívání rivaroxabanu 10 mg jednou denně, a to v porovnání s dávkami 40 mg enoxaparinu jednou denně.
Kromě fáze III RECORD programu byla provedena poregistrační neintervenční otevřená kohortová studie (XAMOS) u 17 413 pacientů, kteří podstoupili rozsáhlou ortopedickou operaci kyčle nebo kolena, k porovnání rivaroxabanu a ostatní farmakologické tromboprofylaxe (standardní péče) v reálné klinické praxi. Symptomatická hluboká žilní trombóza se vyskytla u 57 (0,6 %) pacientů ve skupině dostávající rivaroxaban (n=8 778) a u 88 (1,0 %) pacientů dostávajících standardní léčbu (n=8 635; HR 0,63; 95% CI 0,43-0,91); bezpečnostní populace). Závažné krvácení se vyskytlo u 35 (0,4 %) pacientů ze skupiny dostávající rivaroxaban a u 29 (0,3 %) pacientů dostávajících standardní léčbu (HR 1,10; 95% CI 0,67-1,80). Výsledky byly tedy v souladu s výsledky z pivotních randomizovaných studií.
Léčba hluboké žilní trombózy, plicní embolie a prevence recidivující hluboké žilní trombózy a plicní embolie
Klinický program rivaroxabanu byl navržen tak, aby prokázal účinnost rivaroxabanu v úvodní a pokračující léčbě akutní hluboké žilní trombózy a plicní embolie a prevenci jejich recidivy. Více než 12 800 pacientů bylo hodnoceno ve čtyřech randomizovaných kontrolovaných studiích fáze III (Einstein DVT, Einstein PE, Einstein Extension a Einstein Choice) a poté byla provedena predefinovaná poolovaná analýza studií Einstein DVT a Einstein PE. Celková kombinovaná délka léčby ve všech studiích byla až 21 měsíců.
Ve studii Einstein DVT bylo hodnoceno 3 449 pacientů s akutní hlubokou žilní trombózou v léčbě hluboké žilní trombózy a prevenci recidivující hluboké žilní trombózy a plicní embolie (pacienti, kteří měli symptomatickou plicní embolii, byli z této studie vyřazeni). Délka léčby byla 3, 6 nebo 12 měsíců v závislosti na klinickém posouzení zkoušejícím.
V úvodní 3-týdenní léčbě akutní hluboké žilní trombózy byl podáván rivaroxaban v dávce 15 mg dvakrát denně. Poté následovalo podávání dávky 20 mg rivaroxabanu jednou denně.
Ve studii Einstein PE bylo hodnoceno 4 832 pacientů s akutní plicní embolií v léčbě plicní embolie a v prevenci recidivující hluboké žilní trombózy a plicní embolie. Délka léčby byla 3, 6 nebo 12 měsíců v závislosti na klinickém posouzení zkoušejícím.
V úvodní léčbě akutní PE bylo podáváno 15 mg rivaroxabanu dvakrát denně 3 týdny. Poté následovalo podávání dávky 20 mg rivaroxabanu jednou denně.
V obou studiích Einstein DVT a Einstein PE zahrnoval srovnávaný léčebný režim enoxaparin podávaný minimálně 5 dnů v kombinaci s antagonisty vitaminu K do dosažení terapeutického rozmezí PT/INR (≥ 2,0). Léčba pokračovala antagonistou vitaminu K, jehož dávka byla upravena pro udržení hodnot PT/INR v terapeutickém rozmezí 2,0 až 3,0.
Ve studii Einstein Extension bylo hodnoceno 1 197 pacientů s hlubokou žilní trombózou nebo plicní embolií v prevenci recidivující hluboké žilní trombózy a plicní embolie. Trvání léčby bylo dalších 6 nebo 12 měsíců u pacientů, kteří dokončili 6 až 12 měsíců léčby pro žilní tromboembolismus v závislosti na klinickém posouzení zkoušejícím. Rivaroxaban v dávce 20 mg jednou denně byl srovnáván s placebem.
Studie Einstein DVT, PE a Extension využívaly stejné předem definované primární a sekundární parametry účinnosti. Primární parametr účinnosti byl symptomatický recidivující žilní tromboembolismus definovaný jako kompozit recidivující hluboké žilní trombózy nebo fatální či nefatální plicní embolie. Sekundární parametr účinnosti byl definovaný jako kompozit recidivující hluboké žilní trombózy, nefatální plicní embolie a mortality ze všech příčin.
Ve studii Einstein Choice bylo hodnoceno 3 396 pacientů s potvrzenou symptomatickou hlubokou žilní trombózou a/nebo plicní embolií, kteří dokončili 6-12 měsíců antikoagulační léčby, v prevenci fatální plicní embolie nebo nefatální symptomatické recidivující hluboké žilní trombózy nebo plicní embolie. Pacienti s indikací pokračujícího podávání léčebných dávek antikoagulačních přípravků byli ze studie vyřazeni. Trvání léčby bylo až 12 měsíců v závislosti na individuálním datu randomizace (medián 351 dní). Rivaroxaban v dávce 20 mg jednou denně a 10 mg jednou denně byl srovnáván se 100 mg kyseliny acetylsalicylové jednou denně.
Primárním parametrem účinnosti byl symptomatický recidivující žilní tromboembolismus definovaný jako kompozit recidivující hluboké žilní trombózy nebo fatální či nefatální plicní embolie.
Ve studii Einstein DVT (viz tabulka 5) prokázal rivaroxaban non-inferioritu proti enoxaparinu/antagonistům vitaminu K v primárním parametru účinnosti (p < 0,0001 (test non-inferiority); poměr rizik (HR): 0,680 (0,443 - 1,042), p = 0,076 (test superiority)). Předem definovaný čistý klinický přínos (primární parametr účinnosti plus závažná krvácivá příhoda) byl hlášen s poměrem rizik 0,67 ((95% CI: 0,47– 0,95), s nominální hodnotou p = 0,027) ve prospěch rivaroxabanu. Hodnoty INR byly uvnitř terapeutického rozmezí s průměrem 60,3 % pro průměrnou dobu léčby 189 dní a 55,4 %, 60,1 % a 62,8 % doby pro skupiny s plánovanou léčbou 3, 6 a 12 měsíců. Ve skupině enoxaparin/VKA nebyl jasný vztah mezi hladinou TTR v centru (doba v cílovém INR rozmezí 2,0 – 3,0) ve stejně velkých tertilech a incidencí recidivujícího žilního tromboembolismu (p=0,932 pro interakci). V centrech v nejvyšším tertilu bylo HR rivaroxaban versus warfarin 0,69 (95% CI: 0,35 – 1,35).
Výskyt primárního bezpečnostního ukazatele (závažné nebo klinicky významné méně závažné krvácivé příhody) stejně jako sekundárního bezpečnostního ukazatele (závažné krvácivé příhody) byl podobný v obou léčebných skupinách.
Tabulka 5: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein DVT (hluboká žilní trombóza)
| Populace studie | 3 449 pacientů se symptomatickou akutní hlubokou žilní trombózou | |
| Dávkování a délka léčby | Rivaroxabana) 3, 6 nebo 12 měsíců N = 1 731 | Enoxaparin/VKAb) 3, 6 nebo 12 měsíců N = 1 718 |
| Symptomatický recidivující žilní tromboembolismus* | 36 (2,1 %) | 51 (3,0 %) |
| Symptomatická recidivující plicní embolie | 20 (1,2 %) | 18 (1,0 %) |
| Symptomatická recidivující hluboká žilní trombóza | 14 (0,8 %) | 28 (1,6 %) |
| Symptomatická plicní embolie a hluboká žilní trombóza | 1 (0,1 %) | 0 |
| Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 4 (0,2 %) | 6 (0,3 %) |
| Závažné nebo klinicky významné méně závažné krvácení | 139 (8,1 %) | 138 (8,1 %) |
| Závažné krvácivé příhody | 14 (0,8 %) | 20 (1,2 %) |
- a) Rivaroxaban 15 mg dvakrát denně po dobu 3 týdnů s následným podáváním 20 mg jednou denně
- b) Enoxaparin po dobu minimálně 5 dnů se současným a poté následným podáváním antagonistů vitaminu K
* p < 0,0001 (non-inferiorita k stanovenému poměru rizik 2,0); poměr rizik: 0,680
(0,443 - 1,042), p = 0,076 (superiorita)
Ve studii Einstein PE (viz tabulka 6) prokázal rivaroxaban non-inferioritu proti enoxaparinu/antagonistům vitaminu K v primárním parametru účinnosti (p = 0,0026 (test non-inferiority); poměr rizik: 1,123 (0,749 - 1,684)). Předem definovaný čistý klinický přínos (primární parametr účinnosti plus závažná krvácivá příhoda) byl hlášen s poměrem rizik 0,849 ((95% CI: 0,633–1,139), s nominální hodnotou p = 0,275). Hodnoty INR byly uvnitř terapeutického rozmezí s průměrem 63 % pro průměrnou dobu léčby 215 dní a 57 %, 62 % a 65 % doby pro skupiny s plánovanou léčbou 3, 6 a 12 měsíců. Ve skupině enoxaparin/VKA nebyl jasný vztah mezi hladinou TTR v centru (doba v cílovém INR rozmezí 2,0 - 3,0) ve stejně velkých tertilech a incidencí recidivujícího žilního tromboembolismu (p=0,082 pro interakci). V centrech v nejvyšším tertilu bylo HR rivaroxaban versus warfarin 0,642 (95% CI: 0,277 – 1,484).
Výskyt primárního bezpečnostního ukazatele (závažné nebo klinicky významné méně závažné krvácivé příhody) byl lehce nižší ve skupině léčené rivaroxabanem (10,3 % (249/2412)) než ve skupině léčené enoxaparinem/antagonisty vitaminu K (11,4 % (274/2405)). Výskyt sekundárního bezpečnostního ukazatele (závažné krvácivé příhody) byl nižší ve skupině léčené rivaroxabanem (1,1 % (26/2412)) než ve skupině enoxaparin/antagonisté vitaminu K (2,2 % (52/2405)) s poměrem rizik 0,493 (95% CI: 0,308 – 0,789).
Tabulka 6: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein PE
| Populace studie | 4 832 pacientů s akutní symptomatickou PE | |
| Dávkování a doba léčby | Rivaroxabana) 3, 6 nebo 12 měsíců N=2 419 | Enoxaparin/VKAb) 3, 6 nebo 12 měsíců N=2 413 |
| Symptomatický recidivující žilní tromboembolismus* | 50 (2,1 %) | 44 (1,8 %) |
| Symptomatická recidivující plicní embolie | 23 (1,0 %) | 20 (0,8 %) |
| Symptomatická recidivující hluboká žilní trombóza | 18 (0,7 %) | 17 (0,7 %) |
| Symptomatická plicní embolie a hluboká žilní trombóza | 0 | 2 (<0,1 %) |
| Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 11 (0,5 %) | 7 (0,3 %) |
| Závažné nebo klinicky významné méně závažné krvácení | 249 (10,3 %) | 274 (11,4 %) |
| Závažné krvácivé příhody | 26 (1,1 %) | 52 (2,2 %) |
- a) Rivaroxaban 15 mg dvakrát denně po dobu 3 týdnů s následným podáváním 20 mg jednou denně
- b) Enoxaparin po dobu minimálně 5 dnů se současným a poté následným podáváním antagonistů vitaminu K
* p < 0,0026 (non-inferiorita k predefinovanému poměru rizik 2,0); poměr rizik: 1,123
(0,749 – 1,684)
Byla provedena predefinovaná poolovaná analýza výsledků studií Einstein DVT a PE (viz tabulka 7).
Tabulka 7: Výsledky účinnosti a bezpečnosti z poolované analýzy studií fáze III Einstein DVT a Einstein PE
| Populace studie | 8 281 pacientů s akutní symptomatickou HŽT nebo PE | |
| Dávkování a doba léčby | Rivaroxabana) 3, 6 nebo 12 měsíců N=4 150 | Enoxaparin/VKAb) 3, 6 nebo12 měsíců N=4 131 |
| Symptomatický recidivující žilní tromboembolismus* | 86 (2,1 %) | 95 (2,3 %) |
| Symptomatická recidivující plicní embolie | 43 (1,0 %) | 38 (0,9 %) |
| Symptomatická recidivující hluboká žilní trombóza | 32 (0,8 %) | 45 (1,1 %) |
| Symptomatická plicní embolie a hluboká žilní trombóza | 1 (<0,1 %) | 2 (<0,1 %) |
Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 15 (0,4 %) | 13 (0,3 %) |
| Závažné nebo klinicky významné méně závažné krvácení | 388 (9,4 %) | 412 (10,0 %) |
| Závažné krvácivé příhody | 40 (1,0 %) | 72 (1,7 %) |
- a) Rivaroxaban 15 mg dvakrát denně po dobu 3 týdnů s následným podáváním 20 mg jednou denně
- b) Enoxaparin po dobu minimálně 5 dnů se současným a poté následným podáváním antagonistů vitaminu K
* p < 0,0001 (non-inferiorita k predefinovanému poměru rizik 1,75); poměr rizik: 0,886
(0,661 – 1,186)
Predefinovaný čistý klinický přínos (výsledek primární účinnosti plus závažné krvácivé příhody) poolované analýzy byl hlášen s poměrem rizik 0,771 ((95% CI: 0,614 – 0,967), nominální hodnota p = 0,0244).
Ve studii Einstein Extension (viz tabulka 8) byl rivaroxaban lepší než placebo v primárních a sekundárních parametrech účinnosti. U primárního bezpečnostního ukazatele (závažné krvácivé příhody) byl nevýznamný numericky vyšší výskyt u pacientů léčených rivaroxabanem v dávce 20 mg jednou denně ve srovnání s placebem. Sekundární bezpečnostní ukazatel (závažné nebo klinicky významné méně závažné krvácivé příhody) prokázal vyšší výskyt u pacientů léčených rivaroxabanem 20 mg jednou denně ve srovnání s placebem.
Tabulka 8: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein Extension
| Populace studie | Pokračování léčby u 1 197 pacientů, u nichž byla podávána léčba a prevence recidivujícího žilního tromboembolismu | |
| Dávkování a doba léčby | Rivaroxabana) 6 nebo 12 měsíců N = 602 | Placebo 6 nebo 12 měsíců N = 594 |
| Symptomatický recidivující žilní tromboembolismus* | 8 (1,3 %) | 42 (7,1 %) |
| Symptomatická recidivující plicní embolie | 2 (0,3 %) | 13 (2,2 %) |
| Symptomatická recidivující hluboká žilní trombóza | 5 (0,8 %) | 31 (5,2 %) |
| Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 1 (0,2 %) | 1 (0,2 %) |
| Závažné krvácivé příhody | 4 (0,7 %) | 0 (0,0 %) |
| Klinicky významné méně závažné krvácení | 32 (5,4 %) | 7 (1,2 %) |
- a) Rivaroxaban 20 mg jednou denně
* p < 0,0001 (superiorita), poměr rizik: 0,185 (0,087 - 0,393)
Ve studii Einstein Choice (viz tabulka 9) byl v primárním parametru účinnosti jak rivaroxaban v dávce 20 mg, tak rivaroxaban v dávce 10 mg lepší než kyselina acetylsalicylová v dávce 100 mg. Hlavní bezpečnostní parametr (závažné krvácivé příhody) byl podobný u pacientů léčených rivaroxabanem v dávce 20 mg a 10 mg jednou denně ve srovnání s kyselinou acetylsalicylovou v dávce 100 mg.
Tabulka 9: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein Choice
| Populace studie | Pokračování v prevenci recidivujícího žilního tromboembolismu u 3 396 pacientů | ||
| Dávkování | Rivaroxaban v dávce 20 mg jednou denně N=1 107 | Rivaroxaban v dávce 10 mg jednou denně N=1 127 | Kyselina acetylsalicylová 100 mg jednou denně N=1 131 |
| Medián doby léčby [rozsah mezi kvartily] | 349 [189-362] dní | 353 [190-362] dní | 350 [186-362] dní |
| Symptomatický recidivující žilní tromboembolismus | 17 (1,5 %)* | 13 (1,2 %)** | 50 (4,4 %) |
| Symptomatická recidivující plicní embolie | 6 (0,5 %) | 6 (0,5 %) | 19 (1,7 %) |
| Symptomatická recidivující hluboká žilní trombóza | 9 (0,8 %) | 8 (0,7 %) | 30 (2,7 %) |
Fatální plicní embolie/ úmrtí, kde plicní embolie nemůže být vyloučena | 2 (0,2 %) | 0 | 2 (0,2 %) |
| Symptomatický recidivující žilní tromboembolismus, infarkt myokardu, cévní mozková příhoda nebo systémová embolizace nepostihující CNS | 19 (1,7 %) | 18 (1,6 %) | 56 (5,0 %) |
| Závažné krvácivé příhody | 6 (0,5 %) | 5 (0,4 %) | 3 (0,3 %) |
| Klinicky významné méně závažné krvácení | 30 (2,7 %) | 22 (2,0 %) | 20 (1,8 %) |
| Symptomatický recidivující žilní tromboembolismus nebo závažné krvácení (čistý klinický přínos) | 23 (2,1 %)+ | 17 (1,5 %)++ | 53 (4,7 %) |
* p<0,001 (superiorita), rivaroxaban v dávce 20 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,34 (0,20–0,59)
** p<0,001 (superiorita), rivaroxaban v dávce 10 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,26 (0,14–0,47)
+ Rivaroxaban v dávce 20 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,44 (0,27–0,71), p=0,0009 (nominální hodnota)
++ Rivaroxaban v dávce 10 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,32 (0,18–0,55), p<0,0001 (nominální hodnota)
Kromě studií fáze III programu EINSTEIN byla provedena prospektivní, neintervenční, otevřená kohortová studie (XALIA) s centrálním vyhodnocováním sledovaných ukazatelů zahrnujících recidivující žilní tromboembolismus, závažné krvácení a úmrtí. Bylo zařazeno 5 142 pacientů s akutní hlubokou žilní trombózou za účelem posoudit dlouhodobou bezpečnost rivaroxabanu v porovnání se standardní antikoagulační terapií v klinické praxi. Výskyt závažného krvácení, recidivujícího žilního tromboembolismu a úmrtí ze všech příčin byly v rivaroxabanové větvi 0,7 %, 1,4 % a 0,5 %. Ve vstupních charakteristikách pacientů byly rozdíly včetně věku, výskytu nádorových onemocnění a ledvinové nedostatečnosti. Přestože byla pro úpravu získaných základních rozdílů použita předem stanovená analýza stratifikovaná dle propensity skóre, mohli reziduální zavádějící faktory tyto výsledky ovlivnit. Upravené poměry rizik srovnávající rivaroxaban a standardní léčbu pro závažné krvácení, recidivující žilní tromboembolismus a mortalitu ze všech příčin byly 0,77 (95% CI: 0,40 - 1,50), 0,91 (95% CI: 0,54 - 1,54) a 0,51 (95% CI: 0,24 - 1,07).
Tato pozorování z klinické praxe jsou v souladu s potvrzeným bezpečnostním profilem v této indikaci.
V poregistrační neintervenční studii byl rivaroxaban předepsán k léčbě nebo prevenci DVT a PE u více než 40 000 pacientů bez anamnézy rakoviny ve čtyřech zemích. Četnost příhod na 100 pacientoroků pro symptomatické/klinicky zjevné VTE/tromboembolické příhody vedoucí k hospitalizaci kolísala od 0,64 (95% CI 0,40 - 0,97) v UK do 2,30 (95% CI 2,11 – 2,51) v Německu. Krvácení vedoucí k hospitalizaci se vyskytlo s četností na 100 pacientoroků 0,31(95% CI 0,23 – 0,42) pro intrakraniální krvácení, 0,89 (95% CI 0,67 – 1,17) pro gastrointestinální krvácení, 0,44 (95% CI 0,26 – 0,74) pro urogenitální krvácení a 0,41 (95% CI 0,31 – 0,54) pro ostatní krvácení.
Pacienti s vysoce rizikovým antifosfolipidovým syndromem s trojí pozitivitou V randomizované otevřené multicentrické studii sponzorované zkoušejícím se zaslepeným rozhodnutím o sledovaném cílovém parametru byl porovnáván rivaroxaban s warfarinem u pacientů s trombózou v anamnéze, kteří měli diagnostikovaný antifosfolipidový syndrom a vysoké riziko tromboembolických příhod (pozitivních ve všech 3 antifosfolipidových testech: na lupus antikoagulans, antikardiolipinové protilátky a protilátky proti beta 2-glykoproteinu I). Studie byla po zařazení 120 pacientů předčasně ukončena z důvodu příliš vysokého výskytu příhod u pacientů zařazených do ramene s rivaroxabanem. Průměrná délka sledování byla 569 dní. Randomizováno bylo 59 pacientů k užívání rivaroxabanu 20 mg (15 mg u pacientů s clearance kreatininu (CrCl) < 50 ml/min) a 61 k užívání warfarinu (INR 2,0–3,0). K tromboembolickým příhodám došlo u 12 % pacientů randomizovaných k užívání rivaroxabanu (4 ischemické cévní mozkové příhody a 3 infarkty myokardu). U pacientů randomizovaných k užívání warfarinu nebyly hlášeny žádné příhody. K velkému krvácení došlo u 4 pacientů (7 %) ve skupině s rivaroxabanem a u 2 pacientů (3 %) ve skupině s warfarinem.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s referenčním přípravkem obsahujícím rivaroxaban v prevenci tromboembolických příhod u všech podskupin pediatrické populace (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Rivaroxaban je rychle absorbován; maximální koncentrace (Cmax) se objeví 2 – 4 hodiny po užití tablety.
Bez ohledu na stav na lačno nebo po jídle je u dávky 2,5 mg a 10 mg rivaroxabanu ve formě tablety perorální absorpce téměř kompletní a perorální biologická dostupnost vysoká (80 - 100 %). Rivaroxaban 2,5 mg a 10 mg tablety lze užívat při jídle nebo nezávisle na jídle.Užívání při jídle neovlivňuje při 2,5 mg a 10 mg dávce AUC ani Cmax rivaroxabanu. Farmakokinetické vlastnosti rivaroxabanu jsou až do denní dávky 15 mg přibližně lineární. Ve vyšších dávkách je absorbce rivaroxabanu omezena disolucí, dochází ke snížení biologické dostupností a míra absorbce se snižuje se zvyšující se dávkou. To se výrazněji projevuje ve stavu na lačno než po jídle. Variabilita farmakokinetiky rivaroxabanu je střední, s interindividuální variabilitou v rozmezí od 30 % do 40 %, kromě dne operace a následujícího dne, kdy je variabilita expozice vysoká (70 %). Absorpce rivaroxabanu je závislá na místě jeho uvolnění v gastrointestinálním traktu. Bylo hlášeno 29% a 56% snížení AUC a Cmax ve srovnání s tabletou, pokud byl rivaroxaban v granulátu uvolněn v proximální časti tenkého střeva. Expozice je dále snížena, když je rivaroxaban uvolněn v distální části tenkého střeva nebo ve vzestupné části tračníku. Podání rivaroxabanu distálně od žaludku by se mělo zabránit, jelikož to může vést ke snížení absorpce a související expozice rivaroxabanu. Biologická dostupnost (AUC a Cmax) 20 mg rivaroxabanu podaného per os ve formě rozdrcené tablety vmíchané do jablečného pyré nebo suspendované ve vodě a podané žaludeční sondou s následnou tekutou stravou byla v porovnání s podáním celé tablety srovnatelná. Vzhledem k předvídatelnému, dávce úměrnému farmakokinetickému profilu rivaroxabanu jsou výsledky biologické dostupnosti z této studie spíše aplikovatelné na nižší dávky rivaroxabanu.
Distribuce
Vazba na plazmatické proteiny u lidí je vysoká, přibližně 92 % - 95 %, přičemž hlavní část se váže na sérový albumin. Distribuční objem je střední, Vss činí přibližně 50 litrů.
Biotransformace a eliminace
Z podané dávky rivaroxabanu se přibližně 2/3 metabolicky degradují, z čehož je polovina vylučována ledvinami a druhá polovina stolicí. Zbývající 1/3 podané dávky je vylučována ledvinami přímo jako nezměněná léčivá látka, hlavně prostřednictvím aktivní ledvinové sekrece.
Rivaroxaban je metabolizován prostřednictvím systémů CYP3A4 a CYP2J2 i mechanismy na CYP nezávislými. Hlavními cestami transformace je oxidativní degradace morfolinonové části a hydrolýza amidových vazeb. Na základě in vitro experimentů je zřejmé, že rivaroxaban slouží jako substrát transportních proteinů – P-gp (P-glykoprotein) a BCRP (breast cancer resistance protein). Nezměněný rivaroxaban je nejvýznamnější formou přípravku v lidské plazmě; v krevním oběhu nejsou žádné významné nebo aktivní metabolity. Rivaroxaban lze vzhledem ke systémové clearance asi 10 l/h klasifikovat jako látku s nízkou clearance. Po intravenózním podání dávky 1 mg je eliminační poločas asi 4,5 hodiny. Po perorálním podání je eliminace omezována mírou absorpce. K eliminaci rivaroxabanu z plazmy dochází s terminálním poločasem 5 až 9 hodin u mladších osob a s terminálním poločasem 11 až 13 hodin u starších osob.
Zvláštní skupiny
Pohlaví
Mezi muži a ženami nebyl žádný klinicky relevantní rozdíl ve farmakokinetice a farmakodynamice přípravku.
Starší populace
Starší pacienti vykazovali vyšší plazmatické koncentrace než mladší, se střední hodnotou AUC přibližně 1,5x vyšší, hlavně vzhledem ke snížené (zdánlivé) celkové a ledvinové clearance. Žádná úprava dávky není nutná.
Různé váhové kategorie
Extrémy v tělesné hmotnosti (< 50 kg nebo > 120 kg) měly pouze malý vliv na plazmatické koncentrace rivaroxabanu (méně než 25 %). Žádná úprava není dávky nutná.
Rozdíly mezi etniky
Žádné klinicky relevantní rozdíly mezi etniky nebyly ve farmakokinetice a farmakodynamice rivaroxabanu zjištěny u pacientů z řad bělochů, Afroameričanů, Hispánců, Japonců ani Číňanů.
Jaterní nedostatečnost
Pacienti s cirhózou s mírnou jaterní nedostatečností (Child-Pugh A) vykazovali pouze menší změny ve farmakokinetice rivaroxabanu (v průměru 1,2x nárůst AUC rivaroxabanu) a výsledky byly téměř srovnatelné s kontrolní skupinou pacientů se srovnatelným zdravotním stavem. U pacientů trpících cirhózou se středně závažnou jaterní nedostatečností (Child-Pugh B) střední AUC rivaroxabanu významně stoupla – 2,3x v porovnání se zdravými dobrovolníky. AUC nevázané látky stoupla 2,6x. U těchto pacientů dochází ke snížení renální eliminace rivaroxabanu, podobně jako u pacientů se středně těžkou ledvinovou nedostatečností. O účinku u pacientů s těžkým jaterním poškozením nejsou k dispozici žádné údaje.
Inhibice aktivity faktoru Xa byla u pacientů se střední jaterní nedostatečností zvýšena ve srovnání se zdravými dobrovolníky 2,6x; prodloužení PT bylo obdobně zvýšeno 2,1x. Pacienti se střední jaterní nedostatečností byli na rivaroxaban citlivější a vztah mezi koncentrací a PT měl tak strmější průběh. Rivaroxaban je kontraindikován u pacientů s jaterním onemocněním, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení, včetně cirhotických pacientů s klasifikací Child-Pugh B a C (viz bod 4.3).
Ledvinová nedostatečnost
Byl zjištěn nárůst expozice rivaroxabanu související s poklesem funkce ledvin, která byla posuzována prostřednictvím hodnot clearance kreatininu. U osob s lehkou (clearance kreatininu 50 – 80 ml/min), střední (clearance kreatininu 30 – 49 ml/min) a těžkou (clearance kreatininu 15 - 29 ml/min) ledvinovou nedostatečností byly plazmatické koncentrace rivaroxabanu (AUC) zvýšeny 1,4, 1,5 resp. 1,6x. Odpovídající zesílení farmakodynamických účinků bylo výraznější. U osob s lehkou, střední a těžkou ledvinovou nedostatečností byla celková inhibice faktoru Xa ve srovnání se zdravými dobrovolníky zvýšena 1,5, 1,9 resp. 2,0x; prodloužení PT bylo obdobně zvýšeno 1,3, 2,2 a 2,4x. O použití u pacientů s clearance kreatininu < 15 ml/min nejsou žádné údaje.
Vzhledem k vysoké vazbě na plazmatické proteiny se u rivaroxabanu neočekává možnost odstranění dialýzou.
Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min. Rivaroxaban je u pacientů s clearance kreatininu 15 – 29 ml/min nutno používat s opatrností (viz bod 4.4).
Farmakokinetické údaje u pacientů
U pacientů užívajících rivaroxaban jako prevenci žilního tromboembolismu (VTE) 10 mg jednou denně byl geometrický průměr koncentrace (90% interval předpovědi) 2 - 4 h a asi 24 h po podání dávky (představující zhruba maximální a minimální koncentrace během dávkovacího intervalu) 101 (7 - 273) a 14 (4 - 51) μg/l.
Farmakokinetické a farmakodynamické vztahy
Po podání různě velkých dávek (5 – 30 mg dvakrát denně) byl hodnocen farmakokinetický a farmakodynamický (PK/PD) vztah mezi plazmatickou koncentrací rivaroxabanu a několika konečnými cílovými ukazateli PD (inhibice faktoru Xa , PT, aPTT, Heptest). Vztah mezi plazmatickou koncentrací rivaroxabanu a aktivitou faktoru Xa byl nejlépe popsán pomocí modelu Emax. U PT byly údaje lépe vyjádřeny pomocí lineárního ohraničeného modelu. Hodnoty PT se významně lišily v závislosti na použitých reagenciích. Při použití Neoplastinu byl výchozí PT asi 13 sekund a odchylka hodnot přibližně 3 až 4 s/(100 µg/l). Výsledek analýz PK/PD ve studii fáze II a III byl v souladu s údaji získanými u zdravých jedinců. U pacientů byly výchozí hodnoty faktoru Xa a PT ovlivněny operací, následkem toho byl zjištěn rozdíl v počátečních hodnotách a v hodnotách zaznamenaných den po operaci.
Pediatrická populace
Bezpečnost a účinnost nebyly stanoveny u dětí a dospívajících do 18 let věku v indikaci prevence cévní mozkové příhody (ACS) a systémové embolizace ( CAD/PAD).
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti a toxicity po jednorázovém podání, fototoxicity, genotoxicity, kancerogenního potenciálu a juvenilní toxicity neodhalily žádné zvláštní riziko pro člověka.
Účinky pozorované ve studii toxicity při opakovaném podání byly způsobeny hlavně zesílenou farmakologickou aktivitou rivaroxabanu. Při klinicky relevantních úrovních expozice byly u potkanů pozorovány zvýšené plazmatické hladiny IgG a IgA.
U potkanů nebyly pozorovány žádné účinky na fertilitu samců nebo samic. Studie na zvířatech prokázaly reprodukční toxicitu související s farmakologickým mechanismem působení rivaroxabanu (např. hemoragickými komplikacemi). V klinicky relevantních plazmatických koncentracích byla pozorována embryonální a fetální toxicita (post-implantační pokles, opožděná nebo progredující osifikace, hepatální mnohočetné světle zbarvené skvrny) a zvýšený výskyt malformací a také placentárních změn. V prenatálních a postnatálních experimentech u potkanů byla zjištěna snížená životaschopnost potomků, a to v dávkách toxických pro matky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
monohydrát laktózy
sodná sůl kroskarmelózy (E468)
natrium-lauryl-sulfát (E487)
hypromelóza 2910 (jmenovitá viskozita 5,1 mPa.S) (E464)
mikrokrystalická celulóza (E460)
koloidní bezvodý oxid křemičitý (E551)
magnesium-stearát (E572)
Potah tablety
makrogol 4000 (E1521)
hypromelóza 2910 (jmenovitá viskozita 5,1 mPa.S) (E464)
oxid titaničitý (E171)
červený oxid železitý (E172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky.
Rozdrcené tablety
Rozdrcené tablety rivaroxabanu jsou stabilní ve vodě a jablečném pyré po dobu až 4 hodin.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Průhledné PVC/hliníkové blistry v krabičkách po 5, 10, 14, 28, 30, 98 nebo 100 potahovaných tabletách nebo perforované jednodávkové blistry obsahující 10 x 1 nebo 100 x 1 tabletu. HDPE lahvička s bílým neprůhledným bezpečnostním polypropylenovým uzávěrem a indukčním těsněním. Balení obsahující 30 nebo 90 potahovaných tablet.
HDPE lahvička s bílým neprůhledným závitovým polypropylenovým šroubovacím uzávěrem a indukčním těsněním. Balení obsahující 500 potahovaných tablet.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Rozdrcení tablet
Tablety rivaroxabanu lze rozdrtit a suspendovat v 50 ml vody a podávat nazogastrickou sondou nebo gastrickou vyživovací sondou poté, kdy bylo potvrzeno správné umístění sondy v žaludku. Sondu je pak třeba vypláchnout vodou. Jelikož absorpce rivaroxabanu závisí na místě uvolňování léčivé látky, je třeba předejít podání rivaroxabanu distálně od žaludku, protože to může způsobit sníženou absorpci a tedy sníženou expozici léčivé látky. Po podání rozdrcené 15mg nebo 20mg tablety rivaroxabanu je nutné po dávce okamžitě aplikovat enterální výživu.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta, Barcelona, 08039
Španělsko
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/20/1488/012-023
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 16. listopadu 2020
Datum posledního prodloužení registrace: 6. srpna 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.
Rivaroxaban Accord 15 mg potahované tabletyRivaroxaban Accord 20 mg potahované tablety
1. NÁZEV PŘÍPRAVKU
Rivaroxaban Accord 15 mg potahované tablety
Rivaroxaban Accord 20 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna 15 mg potahovaná tableta obsahuje rivaroxabanum 15 mg.
Jedna 20 mg potahovaná tableta obsahuje rivaroxabanum 20 mg.
Pomocná látka se známým účinkem:
Jedna 15 mg potahovaná tableta obsahuje 20,92 mg laktózy (jako monohydrátu), viz bod 4.4. Jedna 20 mg potahovaná tableta obsahuje 27,90 mg laktózy (jako monohydrátu), viz bod 4.4.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta)
Rivaroxaban Accord 15 mg: červené kulaté bikonvexní potahované tablety o průměru přibližně 5 mm s vyraženým „IL“ na jedné straně a „2“ na straně druhé.
Rivaroxaban Accord 20 mg: tmavě červené kulaté bikonvexní potahované tablety o průměru přibližně 6 mm s vyraženým „IL3“ na jedné straně a hladké na straně druhé.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Léčba hluboké žilní trombózy (HŽT) a plicní embolie (PE) a prevence recidivující hluboké žilní trombózy a plicní embolie u dospělých (hemodynamicky nestabilní pacienti s PE viz bod 4.4).
4.2 Dávkování a způsob podání
Dávkování
Léčba hluboké žilní trombózy, léčba plicní embolie a prevence recidivující hluboké žilní trombózy a plicní embolie
Doporučená dávka pro úvodní léčbu akutní hluboké žilní trombózy nebo plicní embolie je 15 mg dvakrát denně po dobu prvních tří týdnů a dále 20 mg jednou denně jako udržovací léčba a prevence hluboké žilní trombózy a plicní embolie.
Krátkodobou léčbu (alespoň 3 měsíce) je třeba zvážit u pacientů s hlubokou žilní trombózou nebo plicní embolií provokovanou významnými přechodnými rizikovými faktory (např. nedávným velkým chirurgickým zákrokem nebo úrazem). Delší léčba se má zvážit u pacientů s provokovanou hlubokou žilní trombózou nebo plicní embolií nesouvisející s významnými přechodnými rizikovými faktory, s neprovokovanou hlubokou žilní trombózou nebo plicní embolií nebo recidivující hlubokou žilní trombózou nebo plicní embolií v anamnéze.
Je-li indikována prodloužená prevence recidivující hluboké žilní trombózy a plicní embolie (po dokončení alespoň 6 měsíců léčby hluboké žilní trombózy nebo plicní embolie), doporučená dávka je 10 mg jednou denně. U pacientů, u nichž je riziko recidivující hluboké žilní trombózy nebo plicní embolie pokládáno za vysoké, například u pacientů s komplikovanými komorbiditami nebo u těch, u nichž se rozvinula recidivující hluboká žilní trombóza nebo plicní embolie v době prodloužené prevence užíváním přípravku Rivaroxaban Accord 10 mg jednou denně, je třeba zvážit podávání přípravku Rivaroxaban Accord 20 mg jednou denně.
Volbu délky léčby a dávky je třeba provést individuálně po pečlivém zvážení přínosu léčby a rizika krvácení (viz bod 4.4).
| Časové období | Dávkování | Celková denní dávka | |
| Léčba a prevence recidivující hluboké žilní trombózy a plicní embolie | Den 1-21 | 15 mg dvakrát denně | 30 mg |
| Den 22 a dále | 20 mg jednou denně | 20 mg | |
| Prevence recidivující hluboké žilní trombózy a plicní embolie | Po dokončení alespoň 6 měsíců léčby hluboké žilní trombózy nebo plicní embolie | 10 mg jednou denně nebo 20 mg jednou denně | 10 mg nebo 20 mg |
Pro pacienty, kteří budou od 22. dne léčby přecházet z 15 mg dvakrát denně na 20 mg jednou denně (viz bod 6.5) je určeno 4týdenní balení pro zahájení léčby přípravku Rivaroxaban Accord. Pro pacienty se středně závažnou nebo závažnou ledvinovou nedostatečností, u kterých bylo rozhodnuto, že budou od 22. dne užívat 15 mg jednou denně, jsou dostupná balení přípravku obsahující pouze 15 mg potahované tablety (viz pokyny pro dávkování v bodu „Speciální populace“ dále v textu).
Pokud dojde k vynechání dávky během té fáze léčby, kdy je přípravek podáván v dávce 15 mg dvakrát denně (1. – 21. den), měl by pacient užít přípravek Rivaroxaban Accord co nejdříve, aby se zajistilo dávkování 30 mg rivaroxabanu denně. V tomto případě mohou být užity dvě 15 mg tablety najednou. Pacient by měl pokračovat s pravidelným užíváním dávky 15 mg dvakrát denně následující den podle doporučení.
Pokud dojde k vynechání dávky během té fáze léčby, kdy je přípravek podáván v jedné denní dávce, měl by pacient užít přípravek Rivaroxaban Accord co nejdříve a pokračovat s užíváním jednou denně následující den podle doporučení. Dávka by neměla být pro nahrazení vynechané dávky ve stejný den zdvojnásobena.
Převod z antagonistů vitaminu K (VKA) na rivaroxaban
U pacientů léčených pro hlubokou žilní trombózu, plicní embolii a pro prevenci recidivy by měly být antagonisté vitaminu K vysazeny a léčba přípravkem Rivaroxaban Accord by měla být zahájena při hodnotě mezinárodního normalizovaného poměru (INR) ≤ 2,5.
Při převodu pacientů z antagonistů vitaminu K na rivaroxaban, budou po užití přípravku Rivaroxaban Accord hodnoty INR falešně zvýšeny. Test INR není pro měření antikoagulační aktivity rivaroxabanu validní a proto by neměl být používán (viz bod 4.5).
Převod z rivaroxabanu na antagonisty vitaminu K (VKA)
Během přechodu rivaroxabanu na antagonisty vitaminu K existuje možnost neadekvátní antikoagulace. Během jakéhokoli převodu na alternativní antikoagulancia by měla být zajištěna kontinuální adekvátní antikoagulace. Je třeba uvést, že rivaroxaban může přispět ke zvýšení INR. U pacientů, kteří jsou převáděni z rivaroxabanu na antagonisty vitaminu K by měli být tito antagonisté podáváni současně, dokud není hodnota INR ≥ 2,0.
Po dobu prvních dvou dnů fáze převodu by mělo být použito standardní úvodní dávkování antagonistů vitaminu K s následným dávkováním těchto antagonistů na základě testování INR. Během doby, kdy pacienti užívají jak rivaroxaban, tak antagonisty vitaminu K, by nemělo být prováděno testování INR dříve než 24 hodin po předchozí dávce, ale před další dávkou rivaroxabanu. Jakmile je přípravek Rivaroxaban Accord vysazen, může být testování INR spolehlivě provedeno minimálně 24 hodin po poslední dávce (viz body 4.5 a 5.2).
Převod z parenterálních antikoagulancií na rivaroxaban
U pacientů, kteří dostávají parenterální antikoagulancia, přerušte podávání parenterálního antikoagulancia a začněte léčbu rivaroxabanem v rozmezí 0 až 2 hodiny před tím, než by mělo dojít k dalšímu plánovanému podání parenterálního přípravku (např. nízkomolekulární hepariny) nebo v době vysazení kontinuálně podávaného parenterálního přípravku (např. intravenózní nefrakciovaný heparin).
Převod z rivaroxabanu na parenterální antikoagulancia
Podejte první dávku parenterálního antikoagulancia v době, kdy by měla být užita další dávka rivaroxabanu.
Speciální populace
Ledvinová nedostatečnost
Omezené klinické údaje u nemocných s těžkou renální nedostatečností (clearance kreatininu 15 - 29 ml/min) signalizují, že u této populace pacientů jsou plazmatické koncentrace rivaroxabanu významně zvýšeny. Rivaroxaban Accord je proto u těchto pacientů nutno užívat s opatrností. Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min (viz body 4.4 a 5.2).
U pacientů se středně závažnou (clearance kreatininu 30 - 49 ml/min) nebo závažnou (clearance kreatininu 15-29 ml/min) renální nedostatečností platí následující doporučení pro dávkování:
Pro léčbu hluboké žilní trombózy, léčbu plicní embolie a prevenci recidivující hluboké žilní trombózy a plicní embolie: pacienti by měli být léčeni dávkou 15 mg dvakrát denně po dobu prvních tří týdnů. Poté v době, kdy je doporučená dávka 20 mg jednou denně, je třeba zvážit snížení dávky z 20 mg jednou denně na 15 mg jednou denně, pokud u pacienta riziko krvácení převáží riziko vzniku recidivující HŽT a PE. Doporučení pro použití dávky 15 mg je založeno na farmakokinetickém modelu a nebylo v těchto klinických podmínkách studováno (viz body 4.4, 5.1 a 5.2).
Je-li doporučená dávka 10 mg jednou denně, není třeba žádná úprava doporučené dávky.
Úprava dávky není nutná u pacientů s mírnou renální nedostatečností (clearance kreatininu 50 - 80 ml/min) (viz bod 5.2).
Jaterní nedostatečnost
Rivaroxaban Accord je kontraindikováno u pacientů s jaterním onemocněním, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení, včetně cirhotických pacientů s klasifikací Child Pugh B a C (viz body 4.3 a 5.2).
Starší populace
Dávky bez úprav (viz bod 5.2)
Tělesná hmotnost
Dávky bez úprav (viz bod 5.2)
Pohlaví
Dávky bez úprav (viz bod 5.2)
Pediatrická populace
Balení pro zahájení léčby přípravkem Rivaroxaban Accord se nemá používat u dětí ve věku od 0 do 18 let, neboť bylo specificky připraveno pro léčbu dospělých pacientů. Není vhodné k použití u pediatrických pacientů.
Způsob podání
Rivaroxaban Accord je pro perorální podání.
Tablety se mají užívat s jídlem (viz bod 5.2).
Rozdrcení tablet
Pacientům, kteří nejsou schopni polykat celé tablety, může být tableta přípravku Rivaroxaban Accord těsně před užitím rozdrcena a smíchána s vodou nebo s jablečným pyré a poté podána perorálně. Po podání rozdrcené potahované tablety Rivaroxaban Accord 15 mg nebo 20 mg musí být dávka okamžitě následována jídlem.
Rozdrcená tableta může být také podána gastrickou sondou (viz bod 5.2 a 6.6).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 tohoto přípravku.
Aktivní klinicky významné krvácení.
Léze nebo stavy, které jsou považovány za významné riziko závažného krvácení. Mohou mezi ně patřit současné nebo nedávno prodělané ulcerace gastrointestinálního traktu, přítomnost maligních nádorů s vysokým rizikem krvácení, nedávno prodělané poranění mozku nebo míchy, operace mozku, míchy nebo oka v nedávné době, intrakraniální krvácení v nedávné době, jícnové varixy nebo podezření na ně, arteriovenózní malformace, cévní aneurysma nebo významné cévní abnormality v míše nebo mozku.
Souběžná léčba jinými antikoagulačními přípravky, např. nefrakcionovaným heparinem (UFH), nízkomolekulárními hepariny (enoxaparin, dalteparin, atd.), heparinovými deriváty (fondaparinux, atd.), orálními antikoagulancii (warfarin, dabigatran etexilát, apixaban, atd.), se nedoporučuje s výjimkou specifické situace, kdy je pacient převáděn z antikoagulační léčby (viz bod 4.2), nebo když je podáván UFH v dávkách nezbytných pro udržení průchodnosti centrálního žilního nebo arteriálního katetru (viz bod 4.5).
Jaterní onemocnění, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení, včetně pacientů s cirhózou s klasifikací Child Pugh B a C (viz bod 5.2).
Těhotenství a kojení (viz bod 4.6).
4.4 Zvláštní upozornění a opatření pro použití
V průběhu léčby se doporučuje pacienta klinicky sledovat v souladu s praxí běžnou při podávání antikoagulační léčby.
Riziko krvácení
Jako v případě jiných antikoagulancií, u pacientů užívajících přípravek Rivaroxaban Accord mají být pečlivě sledovány známky krvácení. Doporučuje se opatrnost při použití přípravku v případě zvýšeného rizika krvácení. Pokud se objeví závažné krvácení, podávání přípravku Rivaroxaban Accord je třeba přerušit (viz bod 4.9).
V klinických studiích bylo během dlouhodobé léčby rivaroxabanem ve srovnání s léčbou VKA častěji pozorováno slizniční krvácení (tj. epistaxe, gingivální, gastrointestinální a genitourinární krvácení včetně abnormálního vaginálního nebo silnějšího menstruačního krvácení) a anémie. Proto, kromě adekvátního klinického sledování, pokud je shledáno vhodným, může být přínosem pro detekci okultního krvácení a kvantifikaci klinického významu zjevného krvácení laboratorní vyšetření hemoglobinu/hematokritu.
U několika podskupin pacientů (podrobně uvedených dále) hrozí zvýšené riziko krvácení. Tyto pacienty je třeba pečlivě sledovat, zda se po zahájení léčby neobjeví známky a příznaky krvácivých komplikací a anémie (viz bod 4.8).
Při jakémkoli nevysvětlitelném poklesu hladin hemoglobinu nebo krevního tlaku je třeba hledat místo krvácení.
Přestože léčba rivaroxabanem nevyžaduje rutinní monitorování expozice, hladiny rivaroxabanu měřené kalibrovanou kvantitativní analýzou anti-faktoru Xa mohou být užitečné ve výjimečných situacích, kdy znalost expozice rivaroxabanu může pomoci při klinických rozhodováních, např. při předávkování nebo při urgentních chirurgických zákrocích (viz body 5.1 a 5.2).
Ledvinová nedostatečnost
U pacientů s těžkou ledvinovou nedostatečností (clearance kreatininu < 30 ml/min) mohou být plazmatické hladiny rivaroxabanu významně zvýšeny (v průměru 1,6násobně), což může vést ke zvýšenému riziku krvácení. Rivaroxaban Accord je u pacientů s clearance kreatininu 15 - 29 ml/min nutno používat s opatrností. Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min (viz body 4.2 a 5.2).
Rivaroxaban Accord musí být používáno s opatrností u pacientů s renálním poškozením, kteří současně užívají jiné léčivé přípravky, které zvyšují koncentraci rivaroxabanu v plazmě (viz bod 4.5).
Interakce s jinými léčivými přípravky
Použití přípravku Rivaroxaban Accord se nedoporučuje u pacientů současně léčených systémovými azolovými antimykotiky (jako jsou ketokonazol, itrakonazol, vorikonazol a posakonazol) nebo inhibitory proteáz HIV (například ritonavir). Tyto léčivé látky jsou silnými inhibitory současně obou systémů CYP3A4 a P-gp, a proto mohou zvyšovat plazmatické koncentrace rivaroxabanu v klinicky významném rozsahu (v průměru 2,6násobek), což může vést ke zvýšenému riziku krvácení (viz bod 4.5).
Postupujte opatrně, pokud jsou pacienti současně léčeni léčivými přípravky ovlivňujícími krevní srážlivost, jako jsou například nesteroidní antirevmatika (NSAID), kyselina acetylsalicylová a inhibitory agregace trombocytů nebo selektivní inhibitory zpětného vychytávání serotoninu (SSRI) či inhibitory zpětného vychytávání serotoninu a noradrenalinu (SNRI). U pacientů s rizikem vředové gastrointestinální choroby lze zvážit vhodnou profylaktickou léčbu (viz bod 4.5).
Jiné rizikové faktory krvácení
Podobně jako v případě jiných antitrombotik, se použití rivaroxabanu nedoporučuje u pacientů se zvýšeným rizikem krvácení, například:
- vrozené nebo získané krvácivé poruchy
- léčbou neupravená těžká arteriální hypertenze
- jiné gastrointestinální onemocnění bez aktivní ulcerace, které může potenciálně vést ke krvácivým komplikacím (např. zánětlivé střevní onemocnění, esofagitida, gastritida a gastroesofageální refluxní choroba)
- cévní retinopatie
- bronchiektázie nebo plicní krvácení v anamnéze
Pacienti s nádorovým onemocněním
Pacienti s maligním onemocněním mohu mít současně vyšší riziko krvácení a trombózy. Individuální prospěch z antitrombotické léčby musí být zvážen oproti riziku krvácení u pacientů s aktivním nádorovým onemocněním v závislosti na umístění nádoru, protinádorové léčbě, a stádiu nemoci. Nádory lokalizované v gastrointestinálním nebo genitourinálním traktu jsou spojovány se zvýšeným rizikem krvácení během léčby rivaroxabanem. U pacientů s maligními nádory s vysokým rizikem krvácení je použití rivaroxabanu kontraindikováno (viz bod 4.3).
Pacienti s chlopenními náhradami
Rivaroxaban by se neměl používat k tromboprofylaxi u pacientů, kteří nedávno podstoupili transkatétrovou náhradu aortální chlopně (TAVR). Bezpečnost a účinnost rivaroxabanu nebyly hodnoceny u pacientů se srdečními chlopenními náhradami; proto neexistují žádné údaje podporující tvrzení, že rivaroxaban poskytuje odpovídající antikoagulaci u této skupiny pacientů. Léčba přípravkem Rivaroxaban Accord se u těchto pacientů nedoporučuje.
Pacienti s antifosfolipidovým syndromem
Přímo působící perorální antikoagulancia (DOAC) zahrnující rivaroxaban nejsou doporučena u pacientů s trombózou v anamnéze, u nichž byl diagnostikován antifosfolipidový syndrom. Zvláště u pacientů s trojí pozitivitou (na lupus antikoagulans, antikardiolipinové protilátky a protilátky proti beta 2-glykoproteinu I) by mohla být léčba DOAC spojena se zvýšeným výskytem recidivujících trombotických příhod v porovnání s léčbou antagonisty vitaminu K.
Hemodynamicky nestabilní pacienti s plicní embolií nebo pacienti, kteří vyžadují trombolýzu nebo plicní embolektomii
Přípravek Rivaroxaban Accord se nedoporučuje používat jako alternativní léčbu k nefrakcionovanému heparinu u pacientů s plicní embolií, kteří jsou hemodynamicky nestabilní nebo kteří mohou podstoupit trombolýzu nebo plicní embolektomii, protože bezpečnost a účinnost rivaroxabanu nebyla pro tyto klinické situace stanovena.
Spinální / epidurální anestezie nebo punkce
Pokud je provedena neuroaxiální anestezie (spinální či epidurální anestezie) nebo spinální resp. epidurální punkce, hrozí u pacientů léčených antitrombotiky pro prevenci tromboembolických komplikací riziko vývinu epidurálního či spinálního hematomu, který může vyústit v dlouhodobou nebo trvalou paralýzu. Riziko těchto příhod může dále zvýšit epidurální katetr dlouhodobě zavedený po operaci, nebo současné použití léčivých přípravků ovlivňujících krevní srážlivost. Riziko může také zvýšit provedení traumatické nebo opakované epidurální či spinální punkce. Pacienty je třeba často monitorovat, zda nejeví známky a příznaky neurologického poškození (například necitlivost nebo slabost dolních končetin, dysfunkce střev nebo močového měchýře). Pokud se zjistí neurologické potíže, je nutno urgentně stanovit diagnózu a zajistit léčbu. Před neuroaxiální intervencí lékař zváží potenciální přínos a riziko u pacientů na antikoagulační terapii i u pacientů, kde hodlá antikoagulační léčbu podat v rámci tromboprofylaxe. S použitím 15 mg nebo 20 mg rivaroxabanu v těchto situacích nejsou klinické zkušenosti.
Ke snížení možného rizika krvácení během současného užívání rivaroxabanu při neuroaxiální (spinální nebo epidurální) anestezii nebo spinální punkci se bere v úvahu farmakokinetický profil rivaroxabanu. Zavedení nebo odstranění epidurálního katetru nebo lumbální punkci je nejlépe provést, když je odhadovaný antikoagulační účinek rivaroxabanu nízký (viz bod 5.2). Přesný čas, kdy je u každého pacienta antikoagulační účinek dostatečně nízký, však není znám.
Odstranění epidurálního katetru by mělo být na základě farmakokinetických vlastností provedeno nejméně po době představující 2x poločas, to je nejméně 18 hodin u mladých pacientů a 26 hodin u starších pacientů po posledním podání rivaroxabanu (viz bod 5.2).
Další dávka rivaroxabanu se nepodává dříve než 6 hodin po vyjmutí katetru.
Pokud dojde k traumatické punkci, podávání rivaroxabanu se odloží o 24 hodin.
Doporučení pro dávkování před a po invazivních procedurách a chirurgickém výkonu Pokud je nutná invazivní procedura nebo chirurgický zákrok, měl by být přípravek Rivaroxaban Accord 15/20 mg vysazen minimálně 24 hodin před zákrokem, pokud je to podle posouzení lékaře možné.
Pokud není možné výkon odložit, je třeba posoudit zvýšené riziko krvácení s ohledem na neodkladnost zákroku.
Léčba přípravkem Rivaroxaban Accord má být znovu zahájena po invazivní proceduře nebo chirurgickém zákroku co nejdříve, pokud to situace umožní a pokud je podle úsudku ošetřujícího lékaře dosaženo odpovídající hemostázy (viz bod 5.2).
Starší populace
Se zvyšujícím se věkem se může zvyšovat riziko krvácení (viz bod 5.2).
Kožní reakce
V souvislosti s užíváním rivaroxabanu byly hlášeny po uvedení přípravku na trh závažné kožní reakce, včetně Stevensova-Johnsonova syndromu/toxické epidermální nekrolýzy a DRESS syndromu (viz bod 4.8). Zdá se, že pacienti jsou nejvíce ohroženi výskytem těchto reakcí v rané fázi léčby: nástup reakce se objevil ve většině případů během prvních týdnů léčby. Rivaroxaban musí být vysazen při prvním výskytu závažné kožní vyrážky (např. při jejím šíření, intenzifikaci a/nebo tvorbě puchýřů), nebo při jakékoliv jiné známce hypersenzitivity spolu se slizničními lézemi.
Informace o pomocných látkách
Rivaroxaban Accord obsahuje laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat. Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Inhibitory CYP3A4 a P-gp
Současné podávání rivaroxabanu s ketokonazolem (400 mg jednou denně) nebo ritonavirem (600 mg dvakrát denně) vedlo k 2,6 resp. 2,5násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,7 resp. 1,6násobnému nárůstu jeho střední hodnoty Cmax, s významným zesílením farmakodynamických účinků, což může vést ke zvýšenému riziku krvácení. Proto se použití přípravku rivaroxaban nedoporučuje u pacientů užívajících současně systémově azolová antimykotika, jako je ketokonazol, itrakonazol, vorikonazol a posakonazol, nebo inhibitory proteáz HIV. Tyto léčivé látky jsou silnými inhibitory obou systémů CYP3A4 a současně P-gp (viz bod 4.4).
Léčivé látky silně inhibující pouze jednu z metabolických cest eliminace rivaroxabanu (buď CYP3A4, nebo P-gp) podle všeho zvyšují plazmatické koncentrace rivaroxabanu méně. Například klaritromycin (500 mg dvakrát denně), který je považován za silného inhibitora CYP3A4 a středně silného inhibitora P-gp, způsobuje 1,5násobný nárůst středních hodnot AUC rivaroxabanu a 1,4násobný nárůst Cmax. Interakce s klaritromycinem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů (Pacienti s poruchou funkce ledvin: viz bod 4.4).
Erythromycin (500 mg třikrát denně), který středně silně inhibuje CYP3A4 a P-gp, způsobuje 1,3násobný nárůst středních hodnot AUC a Cmax rivaroxabanu. Interakce s erythromycinem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů.
U pacientů s mírnou renální insuficiencí vedlo podávání erythromycinu (500 mg třikrát denně) k 1,8násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,6násobnému nárůstu Cmax ve srovnání s pacienty s normální renální funkcí. U pacientů se středně těžkým renálním poškozením vedl erythromycin k 2,0násobnému nárůstu střední hodnoty AUC rivaroxabanu a 1,6násobnému nárůstu v Cmax ve srovnání s pacienty s normální renální funkcí. Účinek erythromycinu je aditivní k renálnímu poškození (viz bod 4.4).
Flukonazol (400 mg jednou denně), který je považován za středně silný inhibitor CYP3A4, vedl k 1,4násobnému zvýšení průměrné AUC rivaroxabanu a k 1,3násobnému zvýšení průměrné Cmax. Interakce s flukonazolem pravděpodobně není u většiny pacientů klinicky významná, ale může být potenciálně významná u vysoce rizikových pacientů (Pacienti se sníženou funkcí ledvin: viz bod 4.4).
Dronedaron by neměl být podáván spolu s rivaroxabanem, vzhledem k omezeným klinickým údajům, které jsou k dispozici.
Antikoagulační přípravky
Po kombinovaném podávání enoxaparinu (40 mg, jednorázová dávka) s rivaroxabanem (10 mg, jednorázová dávka) byl zjištěn aditivní vliv na inhibici faktoru Xa, a to bez dalších účinků na výsledky testů srážení krve (PT, aPTT). Enoxaparin neovlivňoval farmakokinetiku rivaroxabanu. Vzhledem ke zvýšenému riziku krvácení je třeba postupovat opatrně, pokud jsou pacienti současně léčeni jinými antikoagulačními přípravky (viz body 4.3 a 4.4).
NSAID / inhibitory agregace trombocytů
Při současném podávání rivaroxabanu (15 mg) a 500 mg naproxenu nebylo zjištěno klinicky relevantní prodloužení doby krvácení. Některé osoby však mohou mít silnější farmakodynamickou odezvu.
Žádné klinicky významné farmakokinetické ani farmakodynamické interakce nebyly zjištěny při současném podání rivaroxabanu s 500 mg kyseliny acetylsalicylové.
Klopidogrel (úvodní dávka 300 mg, poté udržovací dávka 75 mg) nevykazoval farmakokinetické interakce s rivaroxabanem (15 mg), ale u části populace pacientů došlo k relevantnímu nárůstu doby krvácení, který nekoreloval s agregací trombocytů, ani hladinami P-selektinu nebo receptoru GPIIb/IIIa.
Postupovat opatrně je třeba, pokud jsou pacienti současně léčeni NSAID (včetně kyseliny acetylsalicylové) a inhibitory agregace trombocytů, protože tyto léčivé přípravky obvykle zvyšují riziko krvácení (viz bod 4.4).
SSRI/SNRI
Stejně jako u jiných antikoagulačních přípravků je možné, že pacienti budou v případě současného užívání s přípravky SSRI nebo SNRI v důsledku jejich hlášeného účinku na krevní destičky vystaveni zvýšenému riziku krvácení. Při současném užívání v klinickém programu s rivaroxabanem byla u všech léčebných skupin pozorována numericky vyšší četnost závažného i méně závažného klinicky významného krvácení.
Warfarin
Konverze pacientů z antagonisty vitaminu K warfarinu (INR 2,0 až 3,0) na rivaroxaban (20 mg) nebo z rivaroxabanu (20 mg) na warfarin (INR 2,0 až 3,0) vedla ke zvýšení protrombinového času/INR (Neoplastin) více než aditivně (mohou být pozorovány jednotlivé hladiny INR až 12), zatímco účinky na aPTT, inhibici aktivity faktoru Xa a potenciál endogenního trombinu byly aditivní. Pokud je třeba testovat farmakodynamické účinky rivaroxabanu během fáze konverze, mohou být použity testy aktivity anti-faktoru Xa, PiCT a Heptest, protože tyto testy nebyly ovlivněny warfarinem. Čtvrtý den po poslední dávce warfarinu odráží všechny testy (včetně PT, aPTT, inhibice aktivity faktoru Xa a ETP) pouze účinek rivaroxabanu.
Pokud je třeba testovat farmakodynamické účinky warfarinu během fáze převodu, může být použito měření INR při Cmin rivaroxabanu (24 hodin po předchozím užití rivaroxabanu), protože tento test je v tento okamžik minimálně ovlivněný rivaroxabanem.
Mezi warfarinem a rivaroxabanem nebyla pozorována žádná farmakokinetická interakce.
Induktory CYP3A4
Současné podávání rivaroxabanu se silným induktorem CYP3A4 rifampicinem vedlo k přibližně 50% poklesu střední hodnoty AUC rivaroxabanu, s odpovídajícím poklesem farmakodynamického účinku. Současné použití rivaroxabanu s jinými silnými induktory CYP3A4 (například fenytoinem, karbamazepinem, fenobarbitalem nebo třezalkou tečkovanou (Hypericum perforatum)) může také vést ke snížení plazmatických koncentrací rivaroxabanu. Proto je třeba se vyhnout současnému podávání silných induktorů CYP3A4, pokud není pacient pozorně sledován kvůli známkám a příznakům trombózy.
Jiné současně podávané léky
Žádné klinicky významné farmakokinetické nebo farmakodynamické interakce nebyly zjištěny při současném podávání rivaroxabanu s midazolamem (substrát CYP3A4), digoxinem (substrát P-gp), atorvastatinem (substrát CYP3A4 a P-gp) nebo omeprazolem (inhibitor protonové pumpy). Rivaroxaban neinhibuje ani neindukuje významné izoformy CYP jako je CYP3A4.
Laboratorní parametry
Parametry srážení krve (například PT, aPTT, Heptest) jsou ovlivněny podle očekávání na základě mechanismu působení rivaroxabanu (viz bod 5.1).
4.6 Fertilita, těhotenství a kojení
Těhotenství
Bezpečnost a účinnost rivaroxabanu nebyly u těhotných žen stanoveny. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Vzhledem k možné reprodukční toxicitě, známému riziku krvácení a důkazu, že rivaroxaban prochází placentou, je přípravek Rivaroxaban Accord kontraindikován v těhotenství (viz bod 4.3).
Ženy ve fertilním věku musí během léčby rivaroxabanem zabránit otěhotnění.
Kojení
Bezpečnost a účinnost rivaroxabanu nebyly u kojících žen stanoveny. Údaje z experimentů na zvířatech signalizují, že je rivaroxaban vylučován do mléka. Podávání rivaroxabanu je během kojení kontraindikováno (viz bod 4.3). Je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit léčbu.
Fertilita
Nebyly provedeny žádné specifické studie užívání rivaroxabanu u lidí s cílem vyhodnotit účinky na fertilitu. Ve studii samčí a samičí fertility na potkanech nebyly pozorovány žádné účinky (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Rivaroxaban má malý vliv na schopnost řídit a obsluhovat stroje. Byly hlášeny nežádoucí účinky jako synkopa (frekvence výskytu: méně časté) a závrať (frekvence výskytu: časté) (viz bod 4.8). Pacienti, kteří zaznamenali tyto nežádoucí účinky, by neměli řídit vozidla a obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostních informací
Bezpečnost rivaroxabanu byla hodnocena ve třinácti pivotních studiích fáze III (viz tabulka 1). Celkem bylo 69 608 dospělých pacientů léčených rivaroxabanem v devatenácti studiích fáze III a 488 dětských pacientů ve dvou studiích fáze II a dvou studiích fáze III.
Tabulka 1: Počet hodnocených pacientů, celková denní dávka a maximální délka léčby ve studiích fáze III u dospělých a pediatrických pacientů
| Indikace | Počet pacientů* | Celková denní dávka | Maximální délka léčby |
| Prevence žilního tromboembolismu (VTE) u dospělých pacientů podstupujících elektivní operativní náhradu kyčelního nebo kolenního kloubu | 6 097 | 10 mg | 39 dnů |
| Prevence žilního tromboembolismu (VTE) u hospitalizovaných nechirurgických pacientů | 3 997 | 10 mg | 39 dnů |
| Léčba hluboké žilní trombózy (HŽT) a plicní embolie (PE) a prevence jejich recidivy | 6 790 | Den 1-21: 30 mg Den 22 a dále: 20 mg Po minimálně 6 měsících: 10 mg nebo 20 mg | 21 měsíců |
| Léčba VTE a prevence recidivy VTE u donošených novorozenců a dětí ve věku méně než 18 let po zahájení standardní antikoagulační léčby | 329 | Dávka upravená vzhledem k tělesné hmotnosti s cílem dosáhnout podobné expozice, jaká byla pozorována u dospělých s HŽT léčených 20 mg rivaroxabanu jednou denně | 12 měsíců |
| Prevence cévní mozkové příhody a systémové embolizace u pacientů s nevalvulární fibrilací síní | 7 750 | 20 mg | 41 měsíců |
| Indikace | Počet pacientů* | Celková denní dávka | Maximální délka léčby |
| Prevence aterotrombotických příhod u pacientů po akutním koronárním syndromu AKS | 10 225 | 5 mg nebo 10 mg, podávaných společně s ASA nebo s kombinací ASA plus klopidogrel či tiklopidin | 31 měsíců |
| Prevence aterotrombotických příhod u pacientů s ICHS/PAD | 18 244 3 256** | 5 mg podávaných společně s ASA nebo 10 mg v monoterapii 5 mg podávaných společně s ASA | 47 měsíců 42 měsíců |
*Pacienti exponovaní minimálně jedné dávce rivaroxabanu
** Ze studie VOYAGER PAD
Nejčastěji hlášenými nežádoucí účinky u pacientů, kteří dostávali rivaroxaban, bylo krvácení (tabulka
- 2) (viz také bod 4.4 a níže uvedený „Popis vybraných nežádoucích účinků“). Nejčastěji hlášeným krvácením byla epistaxe (4,5 %) a gastrointestinální krvácení (3,8 %).
Tabulka 2: Četnost příhod krvácení* a anémie u dospělých a pediatrických pacientů vystavených rivaroxabanu v dokončených studiích fáze III
| Indikace | Jakékoli krvácení | Anémie |
| Prevence žilního tromboembolismu (VTE) u dospělých pacientů podstupujících elektivní náhradu kyčelního nebo kolenního kloubu | 6,8 % pacientů | 5,9 % pacientů |
| Prevence žilního tromboembolismu u hospitalizovaných nechirurgických pacientů | 12,6 % pacientů | 2,1 % pacientů |
| Léčba hluboké žilní trombózy a plicní embolie a prevence jejich recidivy | 23 % pacientů | 1,6% pacientů |
| Léčba VTE a prevence recidivy VTE u donošených novorozenců a dětí ve věku méně než 18 let po zahájení standardní antikoagulační léčby | 39,5 % pacientů | 4,6 % pacientů |
| Prevence cévní mozkové příhody a systémové embolizace u pacientů s nevalvulární fibrilací síní | 28 na 100 pacientoroků | 2,5 na 100 pacientoroků |
| Prevence aterotrombotických příhod u pacientů po AKS | 22 na 100 pacientoroků | 1,4 na 100 pacientoroků |
| Prevence aterotrombotických příhod u pacientů s ICHS/PAD | 6,7 na 100 pacientoroků 8,38 na 100 pacientoroků# | 0,15 na 100 pacientoroků** 0,74 na 100 pacientoroků***# |
* Pro všechny studie s rivaroxabanem byly sbírány, hlášeny a posouzeny všechny příhody krvácení. ** Ve studii COMPASS byla nízká incidence anémie, protože byl použit selektivní přístup při sběru nežádoucích příhod.
*** Byl použit selektivní přístup ke shromažďování nežádoucích příhod.
# Ze studie VOYAGER PAD.
Seznam nežádoucích účinků uvedený v tabulce
Výskyt nežádoucích účinků hlášený u rivaroxabanu, podávaného dospělým a pediatrickým pacientům, je shrnutý v tabulce 3 níže podle orgánové klasifikace (v MedDRA) a podle frekvence výskytu.
Četnosti jsou definovány takto:
velmi časté (≥ 1/10)
časté (≥ 1/100 až < 1/10)
méně časté (≥ 1/1 000 až < 1/100)
vzácné (≥ 1/10 000 až < 1/1 000)
velmi vzácné ( < 1/10 000)
není známo (z dostupných údajů nelze určit)
Tabulka 3: Všechny nežádoucí účinky hlášené u dospělých pacientů ve studiích fáze III nebo při postmarketingovém používání** a u pediatrických pacientů ve dvou studiích fáze II a dvou studiích fáze III
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo | ||||||||
| Poruchy krve a lymfatického systému | ||||||||||||
Anémie (včetně příslušných laboratorních parametrů) | Trombocytóza (včetně zvýšeného počtu trombocytů)A, Trombocytopenie | |||||||||||
| Poruchy imunitního systému | ||||||||||||
| Alergická reakce, alergická dermatitida, Angioedém a alergický edém | Anafylaktické reakce včetně anafylaktického šoku | |||||||||||
| Poruchy nervového systému | ||||||||||||
| Závratě, bolesti hlavy | Cerebrální a intrakraniální krvácení, synkopa | |||||||||||
| Poruchy oka | ||||||||||||
| Oční krvácení (včetně krvácení do spojivek) | ||||||||||||
| Srdeční poruchy | ||||||||||||
| Tachykardie | ||||||||||||
| Cévní poruchy | ||||||||||||
| Hypotenze, hematom | ||||||||||||
| Respirační, hrudní a mediastinální poruchy | ||||||||||||
| Epistaxe, hemoptýza | Eozinofilní pneumonie | |||||||||||
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo | ||||||||
| Gastrointestinální poruchy | ||||||||||||
Krvácení z dásní, krvácení z gastrointestinálního traktu (včetně rektálního krvácení), gastrointestinální a abdominální bolest, dyspepsie, nausea, zácpaA, průjem, zvraceníA | Sucho v ústech | |||||||||||
| Poruchy jater a žlučových cest | ||||||||||||
| Zvýšení transamináz | Porucha jater, Zvýšení hladiny bilirubinu, zvýšení alkalické fosfatázy v krviA, zvýšení GGTA | Žloutenka, Zvýšení hladiny konjugovaného bilirubinu (s přidruženým zvýšením ALT nebo bez jejího zvýšení), Cholestáza, Hepatitis (včetně hepatocelulárního poškození) | ||||||||||
| Poruchy kůže a podkožní tkáně | ||||||||||||
Pruritus (včetně méně častých případů generalizovaného pruritu), vyrážka, ekchymóza, kožní a podkožní krvácení | Kopřivka | Stevensův- Johnsonův syndrom/toxická epidermální nekrolýza, DRESS syndrom | ||||||||||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | ||||||||||||
| Bolest v končetináchA | Hemartróza | Krvácení do svalů | Kompartment syndrom sekundárně po krvácení | |||||||||
| Poruchy ledvin a močových cest | ||||||||||||
Urogenitální krvácení (včetně hematurie a menorhagieB), poškození ledvin (včetně zvýšení hladin kreatininu a močoviny v krvi) | Renální selhání/akutní renální selhání vzniklé sekundárně po krvácení natolik silném, aby způsobilo hypoperfúzi. Nefropatie související s antikoagulancii | |||||||||||
| Časté | Méně časté | Vzácné | Velmi vzácné | Není známo | |||||||||
| Celkové poruchy a reakce v místě aplikace | |||||||||||||
HorečkaA, periferní edém, pokles celkové síly a energie (včetně únavy a tělesné slabosti) | Pocit indispozice (včetně malátnosti) | Lokalizovaný edémA | |||||||||||
| Vyšetření | |||||||||||||
| Zvýšení hladiny LDHA, lipázyA, amylázyA | |||||||||||||
| Poranění, otravy a procedurální komplikace | |||||||||||||
Pooperační krvácení (včetně pooperační anémie a krvácení z rány), kontuze, sekrece z ranA | Cévní pseudoaneurysmaC | ||||||||||||
A: pozorováno u prevence žilního tromboembolismu u dospělých pacientů, kteří podstoupili chirurgickou náhradu kyčelního nebo kolenního kloubu
B: pozorováno u léčby hluboké žilní trombózy, plicní embolie a u prevence jejich recidivy jako velmi časté u žen do 55 let
C: pozorováno méně často u prevence aterotrombotických příhod u pacientů po akutním koronárním syndromu (po perkutánní koronární intervenci)
* Ve vybraných studiích fáze III byl použit předem specifikovaný selektivní přístup ke shromažďování nežádoucích příhod. Výskyt nežádoucích účinků se nezvýšil a po analýze těchto studií nebyl zjištěn žádný nový nežádoucí účinek.
Popis vybraných nežádoucích účinků
Vzhledem k farmakologickému mechanismu působení může být užívání rivaroxabanu spojeno se zvýšeným rizikem okultního nebo zjevného krvácení z jakékoli tkáně nebo orgánu s možným následkem posthemoragické anémie. Známky, příznaky a závažnost (včetně možného fatálního zakončení) se mohou různit podle místa a stupně nebo rozsahu krvácení a/nebo anémie (viz bod 4.9 „Léčba krvácení“). V klinických studiích bylo během dlouhodobé léčby rivaroxabanem ve srovnání s léčbou VKA častěji pozorováno slizniční krvácení (tj. epistaxe, gingivální, gastrointestinální a genitourinární krvácení včetně abnormálního vaginálního nebo silnějšího menstruačního krvácení) a anémie. Proto, kromě adekvátního klinického sledování, pokud je shledáno vhodným, může laboratorní vyšetření hemoglobinu/hematokritu být přínosem pro detekci okultního krvácení a kvantifikaci klinického významu zjevného krvácení. Riziko krvácení bude možná zvýšeno u některých skupin pacientů, například osob s těžkou arteriální hypertenzí neupravenou léčbou, a/nebo souběžnou léčbou ovlivňující krevní srážlivost (viz bod 4.4 „Riziko krvácení“). Menstruační krvácení může být zesíleno a/nebo prodlouženo. Hemoragické komplikace se mohou projevovat jako celková slabost, bledost, závratě, bolesti hlavy nebo nevysvětlitelné otoky, dušnost a nevysvětlitelný šok. V některých případech byly v důsledku anémie pozorovány příznaky srdeční ischémie, jako je například bolest na hrudníku nebo angina pectoris.
V souvislosti s užíváním rivaroxabanu byly hlášeny známé sekundární komplikace závažného krvácení, jako je například kompartment syndrom a renální selhání v důsledku hypoperfúze nebo nefropatie související s antikoagulancii. Možnost krvácení je proto třeba zvážit při posuzování stavu pacientů s jakoukoli antikoagulační léčbou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Byly hlášeny vzácné případy předávkování dávkou až 1960 mg. V případě předávkování má být pacient pečlivě sledován pro možnost krvácivých komplikací nebo jiných nežádoucích reakcí. Z důvodu omezené absorpce se očekává efekt stropu účinku bez dalšího zvýšení průměrné plazmatické hladiny v případě vyšší než terapeutické dávky 50 mg rivaroxabanu nebo dávek vyšších. K dispozici je specifická reverzní látka (andexanet alfa) antagonizující farmakodynamický účinek rivaroxabanu (viz Souhrn údajů o přípravku pro andexanet alfa).
Lze zvážit podání aktivního uhlí ke snížení absorpce v případě předávkování rivaroxabanem.
Léčba krvácení
Pokud dojde ke krvácivým komplikacím u pacienta léčeného rivaroxabanem, musí se podání další dávky rivaroxabanu odložit nebo se léčba musí ukončit, dle potřeby. Rivaroxaban má biologický poločas asi 5 až 13 hodin (viz bod 5.2). Léčba by měla být individuální podle závažnosti a lokalizace krvácení. Podle potřeby je třeba použít vhodnou symptomatickou léčbu, jako je mechanická komprese (např. u závažné epistaxe), chirurgická hemostáza se zajištěním kontroly krvácení, náhradou tekutin a zajištěním hemodynamické podpory, krevní deriváty (erytrocyty nebo čerstvá zmrazená plasma, v závislosti na související anémii nebo koagulopatii) nebo trombocyty.
Pokud krvácení nelze kontrolovat výše uvedenými opatřeními, lze zvážit podávání buď specifické reverzní látky inhibitoru faktoru Xa (andexanet alfa), která antagonizuje farmakodynamický účinek rivaroxabanu, nebo specifické prokoagulační látky, jako je koncentrát protrombinového komplexu (PCC), aktivovaný koncentrát protrombinového komplexu (APCC) nebo rekombinantní faktor VIIa (r-FVIIa). V současnosti jsou však k dispozici velmi omezené klinické zkušenosti s použitím těchto léčivých přípravků u osob užívajících rivaroxaban. Doporučení je též podloženo omezenými neklinickými údaji. Opakované podání rekombinantního faktoru VIIa je třeba zvážit a titrovat v závislosti na zlepšování krvácení. V případě závažného krvácení je třeba konzultovat odborníka na koagulaci, pokud je odborník v místě dostupný (viz bod 5.1).
Protamin sulfát a vitamin K podle všeho nebudou ovlivňovat antikoagulační aktivitu rivaroxabanu. U osob užívajících rivaroxaban jsou omezené zkušenosti s použítím kyseliny tranexamové a neexistují zkušenosti s použitím kyseliny aminokaproové a aprotininu. Neexistují ani vědecké důvody přínosu ani zkušenosti s použitím systémového hemostatika desmopressinu u osob užívajících rivaroxaban. Vzhledem k vysoké vazbě na plazmatické proteiny se u rivaroxabanu neočekává možnost odstranění dialýzou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antitrombotické látky, přímé inhibitory faktoru Xa, ATC kód: B01AF01
Mechanismus účinku
Rivaroxaban je vysoce selektivní přímý inhibitor faktoru Xa biologicky dostupný při perorálním podání. Inhibice faktoru Xa blokuje vnitřní a vnější cestu koagulační kaskády, a inhibuje vznik trombinu i vytváření trombů. Rivaroxaban neinhibuje trombin (aktivovaný faktor II) a nebyly prokázány žádné účinky na trombocyty.
Farmakodynamické účinky
U lidí byla zjištěna inhibice faktoru Xa přímo úměrná dávce. Protrombinový čas (PT) je rivaroxabanem ovlivňován úměrně dávce, objevuje se vysoká korelace s plazmatickými koncentracemi (hodnota R je 0,98), pokud je pro test použit Neoplastin. Jiné reagenty mohou přinést jiné výsledky. Hodnotu PT je nutno stanovit v sekundách, protože INR (mezinárodní normalizovaný poměr) je kalibrován a validován pouze pro kumariny a nelze jej využívat pro jiné antikoagulanty. U pacientů užívajících rivaroxaban v léčbě hluboké žilní trombózy a plicní embolie a k prevenci jejich recidivy se v 5/95 percentilu hodnoty PT (Neoplastin) za 2 – 4 hodiny po užití tablety (tedy v době maximálního účinku) pohybovaly v rozsahu 17 až 32 s pro dávku 15 mg rivaroxabanu dvakrát denně a od 15 do 30 s pro dávku 20 mg rivaroxabanu jednou denně. Nejnižší hodnoty se v 5/95 percentilu pohybovaly od 14 do 24 s pro dávku 15 mg dvakrát denně (8 - 16 hodin po požití) a od 13 do 20 s pro dávku 20 mg jednou denně (18 - 30 hodin po požití). U pacientů s nevalvulární fibrilací síní užívajících rivaroxaban v prevenci cévní mozkové příhody a systémové embolizace se v 5/95 percentilu hodnoty PT (Neoplastin) za 1 - 4 hodiny po užití tablety (tedy v době maximálního účinku) pohybovaly v rozsahu 14 až 40 s pro dávku 20 mg rivaroxabanu jednou denně a od 10 do 50 s u pacientů se středně závažným poškozením renálních funkcí léčených dávkou 15 mg jednou denně. Nejnižší hodnoty (16 - 36 hodin po požití) se v 5/95 percentilu pohybovaly od 12 do 26 s pro dávku 20 mg jednou denně a u pacientů se středně závažným poškozením renálních funkcí léčených 15 mg jednou denně se hodnoty pohybovaly od 12 do 26 s.
V klinické farmakologické studii sledující reverzi farmakodynamického účinku rivaroxabanu u zdravých dospělých osob (n=22) byl hodnocen účinek jednotlivé dávky (50 IU/kg) u dvou rozdílných typů PCC, 3-faktorového PCC (faktory II, IX a X) a 4-faktorového PCC (II, VII, IX a X). 3-faktorový PCC redukoval průměrnou hodnotu PT času (protrombinového času) při použití Neoplastinu přibližně
o 1,0 sekundy během 30 minut ve srovnání s přibližně 3,5 sekundami pozorovanými u 4-faktorového PCC. Naproti tomu, 3-faktorový PCC měl větší a rychlejší celkový efekt na reverzní změny generace endogenního trombinu než 4-faktorový PCC (viz bod 4.9).
Aktivovaný parciální tromboplastinový čas (aPTT) a hodnoty analýzy HepTest jsou také prodlouženy úměrně dávce; nedoporučuje se však tyto metody používat k hodnocení farmakodynamických účinků rivaroxabanu. Během léčby rivaroxabanem v běžné klinické praxi není třeba monitorovat parametry koagulace. Pokud však je klinicky indikováno, lze hladiny rivaroxabanu měřit pomocí kalibrovaných kvantitativních testů anti-faktoru Xa (viz bod 5.2).
Klinická účinnost a bezpečnost
Léčba hluboké žilní trombózy, plicní embolie a prevence recidivující hluboké žilní trombózy a plicní embolie
Klinický program rivaroxabanu byl navržen tak, aby prokázal účinnost rivaroxabanu v úvodní a pokračující léčbě akutní hluboké žilní trombózy a plicní embolie a prevenci jejich recidivy. Více než 12 800 pacientů bylo hodnoceno ve čtyřech randomizovaných kontrolovaných studiích fáze III (Einstein DVT, Einstein PE, Einstein Extension a Einstein Choice) a poté byla provedena predefinovaná poolovaná analýza studií Einstein DVT a Einstein PE. Celková kombinovaná délka léčby ve všech studiích byla až 21 měsíců.
Ve studii Einstein DVT bylo hodnoceno 3 449 pacientů s akutní hlubokou žilní trombózou v léčbě hluboké žilní trombózy a prevenci recidivující hluboké žilní trombózy a plicní embolie (pacienti, kteří měli symptomatickou plicní embolii, byli z této studie vyřazeni). Délka léčby byla 3, 6 nebo 12 měsíců v závislosti na klinickém posouzení zkoušejícím.
V úvodní 3-týdenní léčbě akutní hluboké žilní trombózy byl podáván rivaroxaban v dávce 15 mg dvakrát denně. Poté následovalo podávání dávky 20 mg rivaroxabanu jednou denně.
Ve studii Einstein PE bylo hodnoceno 4 832 pacientů s akutní plicní embolií v léčbě plicní embolie a v prevenci recidivující hluboké žilní trombózy a plicní embolie. Délka léčby byla 3, 6 nebo 12 měsíců v závislosti na klinickém posouzení zkoušejícím.
V úvodní léčbě akutní PE bylo podáváno 15 mg rivaroxabanu dvakrát denně 3 týdny. Poté následovalo podávání dávky 20 mg rivaroxabanu jednou denně.
V obou studiích Einstein DVT a Einstein PE zahrnoval srovnávaný léčebný režim enoxaparin podávaný minimálně 5 dnů v kombinaci s antagonisty vitaminu K do dosažení terapeutického rozmezí PT/INR (≥ 2,0). Léčba pokračovala antagonistou vitaminu K, jehož dávka byla upravena pro udržení hodnot PT/INR v terapeutickém rozmezí 2,0 až 3,0.
Ve studii Einstein Extension bylo hodnoceno 1 197 pacientů s hlubokou žilní trombózou nebo plicní embolií v prevenci recidivující hluboké žilní trombózy a plicní embolie. Trvání léčby bylo dalších 6 nebo 12 měsíců u pacientů, kteří dokončili 6 až 12 měsíců léčby pro žilní tromboembolismus v závislosti na klinickém posouzení zkoušejícím. Rivaroxaban v dávce 20 mg jednou denně byl srovnáván s placebem.
Studie Einstein DVT, PE a Extension využívaly stejné předem definované primární a sekundární parametry účinnosti. Primární parametr účinnosti byl symptomatický recidivující žilní tromboembolismus definovaný jako kompozit recidivující hluboké žilní trombózy nebo fatální či nefatální plicní embolie. Sekundární parametr účinnosti byl definovaný jako kompozit recidivující hluboké žilní trombózy, nefatální plicní embolie a mortality ze všech příčin.
Ve studii Einstein Choice bylo hodnoceno 3 396 pacientů s potvrzenou symptomatickou hlubokou žilní trombózou a/nebo plicní embolií, kteří dokončili 6-12 měsíců antikoagulační léčby, v prevenci fatální plicní embolie nebo nefatální symptomatické recidivující hluboké žilní trombózy nebo plicní embolie. Pacienti s indikací pokračujícího podávání léčebných dávek antikoagulačních přípravků byli ze studie vyřazeni. Trvání léčby bylo až 12 měsíců v závislosti na individuálním datu randomizace (medián 351 dní). Rivaroxaban v dávce 20 mg jednou denně a 10 mg jednou denně byl srovnáván se 100 mg kyseliny acetylsalicylové jednou denně.
Primárním parametrem účinnosti byl symptomatický recidivující žilní tromboembolismus definovaný jako kompozit recidivující hluboké žilní trombózy nebo fatální či nefatální plicní embolie.
Ve studii Einstein DVT (viz tabulka 4) prokázal rivaroxaban non-inferioritu proti enoxaparinu/antagonistům vitaminu K v primárním parametru účinnosti (p < 0,0001 (test non-inferiority); poměr rizik (HR): 0,680 (0,443 - 1,042), p = 0,076 (test superiority)). Předem definovaný čistý klinický přínos (primární parametr účinnosti plus závažná krvácivá příhoda) byl hlášen s poměrem rizik 0,67 ((95% CI: 0,47– 0,95), s nominální hodnotou p = 0,027) ve prospěch rivaroxabanu. Hodnoty INR byly uvnitř terapeutického rozmezí s průměrem 60,3 % pro průměrnou dobu léčby 189 dní a 55,4 %, 60,1 % a 62,8 % doby pro skupiny s plánovanou léčbou 3, 6 a 12 měsíců. Ve skupině enoxaparin/VKA nebyl jasný vztah mezi hladinou TTR v centru (doba v cílovém INR rozmezí 2,0 -3,0) ve stejně velkých tertilech a incidencí recidivujícího žilního tromboembolismu (P=0,932 pro interakci). V centrech v nejvyšším tertilu bylo HR rivaroxaban versus warfarin 0,69 (95% CI: 0,35 – 1,35).
Výskyt primárního bezpečnostního ukazatele (závažné nebo klinicky významné méně závažné krvácivé příhody) stejně jako sekundárního bezpečnostního ukazatele (závažné krvácivé příhody) byl podobný v obou léčebných skupinách.
Tabulka 4: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein DVT (hluboká žilní trombóza)
| Populace studie | 3 449 pacientů se symptomatickou akutní hlubokou žilní trombózou | |
| Dávkování a délka léčby | Rivaroxabana) 3, 6 nebo 12 měsíců N = 1 731 | Enoxaparin/VKAb) 3, 6 nebo 12 měsíců N = 1 718 |
| Symptomatický recidivující žilní tromboembolismus* | 36 (2,1%) | 51 (3,0%) |
| Symptomatická recidivující plicní embolie | 20 (1,2%) | 18 (1,0%) |
| Symptomatická recidivující hluboká žilní trombóza | 14 (0,8%) | 28 (1,6%) |
| Symptomatická plicní embolie a hluboká žilní trombóza | 1 (0,1%) | 0 |
| Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 4 (0,2%) | 6 (0,3%) |
| Závažné nebo klinicky významné méně závažné krvácení | 139 (8,1%) | 138 (8,1%) |
| Závažné krvácivé příhody | 14 (0,8%) | 20 (1,2%) |
- a) Rivaroxaban 15 mg dvakrát denně po dobu 3 týdnů s následným podáváním 20 mg jednou denně
- b) Enoxaparin po dobu minimálně 5 dnů se současným a poté následným podáváním antagonistů vitaminu K
* p < 0,0001 (non-inferiorita k stanovenému poměru rizik 2,0); poměr rizik: 0,680 (0,443 - 1,042), p = 0,076 (superiorita)
Ve studii Einstein PE (viz tabulka 5) prokázal rivaroxaban non-inferioritu proti enoxaparinu/antagonistům vitaminu K v primárním parametru účinnosti (p = 0,0026 (test non-inferiority); poměr rizik: 1,123 (0,749 - 1,684)). Předem definovaný čistý klinický přínos (primární parametr účinnosti plus závažná krvácivá příhoda) byl hlášen s poměrem rizik 0,849 ((95% CI: 0,633–1,139), s nominální hodnotou p = 0,275). Hodnoty INR byly uvnitř terapeutického rozmezí s průměrem 63% pro průměrnou dobu léčby 215 dní a 57 %, 62 % a 65 % doby pro skupiny s plánovanou léčbou 3, 6 a 12 měsíců. Ve skupině enoxaparin/VKA nebyl jasný vztah mezi hladinou TTR v centru (doba v cílovém INR rozmezí 2,0 - 3,0) ve stejně velkých tertilech a incidencí recidivujícího žilného tromboembolismu (P=0,082 pro interakci). V centrech v nejvyšším tertilu bylo HR rivaroxaban versus warfarin 0,642 (95% CI: 0,277 – 1,484).
Výskyt primárního bezpečnostního ukazatele (závažné nebo klinicky významné méně závažné krvácivé příhody) byl lehce nižší ve skupině léčené rivaroxabanem (10,3 % (249/2412)) než ve skupině léčené enoxaparinem/antagonisty vitaminu K (11,4 % (274/2405)). Výskyt sekundárního bezpečnostního ukazatele (závažné krvácivé příhody) byl nižší ve skupině léčené rivaroxabanem (1,1 % (26/2412)) než ve skupině enoxaparin/antagonisté vitaminu K (2,2 % (52/2405)) s poměrem rizik 0,493 (95% CI: 0,308 – 0,789).
Tabulka 5: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein PE
| Populace studie | 4 832 pacientů s akutní symptomatickou PE | |
| Dávkování a doba léčby | Rivaroxabana) 3, 6 nebo 12 měsíců N=2 419 | Enoxaparin/VKAb) 3, 6 nebo 12 měsíců N=2 413 |
| Symptomatický recidivující žilní tromboembolismus* | 50 (2,1%) | 44 (1,8%) |
| Symptomatická recidivující plicní embolie | 23 (1,0%) | 20 (0,8%) |
| Symptomatická recidivující hluboká žilní trombóza | 18 (0,7%) | 17 (0,7%) |
| Symptomatická recidivující plicní embolie a hluboká žilní trombóza | 0 | 2 (<0,1%) |
| Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 11 (0,5%) | 7 (0,3%) |
| Závažné nebo klinicky významné méně závažné krvácení | 249 (10,3%) | 274 (11,4%) |
| Závažné krvácivé příhody | 26 (1,1%) | 52 (2,2%) |
- a) Rivaroxaban 15 mg dvakrát denně po dobu 3 týdnů s následným podáváním 20 mg jednou denně
- b) Enoxaparin po dobu minimálně 5 dnů se současným a poté následným podáváním antagonistů vitaminu K
* p < 0,0026 (non-inferiorita k predefinovanému poměru rizik 2,0); poměr rizik: 1,123
(0,749 - 1,684)
Byla provedena predefinovaná poolovaná analýza výsledků studií Einstein DVT a PE (viz tabulka 6).
Tabulka 6: Výsledky účinnosti a bezpečnosti z poolované analýzy studií fáze III Einstein DVT a Einstein PE
| Populace studie | 8281 pacientů s akutní symptomatickou HŽT nebo PE | |
| Dávkování a doba léčby | Rivaroxabana) 3, 6 nebo 12 měsíců N=4150 | Enoxaparin/VKAb) 3, 6 nebo12 měsíců N=4131 |
| Symptomatický recidivující žilní tromboembolismus* | 86 (2,1%) | 95 (2,3%) |
| Symptomatická recidivující plicní embolie | 43 (1,0%) | 38 (0,9%) |
| Symptomatická recidivující hluboká žilní trombóza | 32 (0,8%) | 45 (1,1%) |
| Symptomatická recidivující plicní embolie a hluboká žilní trombóza | 1 (<0,1%) | 2 (<0,1%) |
Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 15 (0,4%) | 13 (0,3%) |
| Závažné nebo klinicky významné méně závažné krvácení | 388 (9,4%) | 412 (10,0%) |
| Závažné krvácivé příhody | 40 (1,0%) | 72 (1,7%) |
- a) Rivaroxaban 15 mg dvakrát denně po dobu 3 týdnů s následným podáváním 20 mg jednou denně
- b) Enoxaparin po dobu minimálně 5 dnů se současným a poté následným podáváním antagonistů vitaminu K
* p < 0.0001 (non-inferiorita k predefinovanému poměru rizik 1,75); poměr rizik: 0,886
(0,661 – 1,186)
Predefinovaný čistý klinický přínos (výsledek primární účinnosti plus závažné krvácivé příhody) poolované analýzy byl hlášen s poměrem rizik 0,771 ((95% CI: 0,614 – 0,967), nominální hodnota p = 0,0244).
Ve studii Einstein Extension (viz tabulka 7) byl rivaroxaban lepší než placebo v primárních a sekundárních parametrech účinnosti. U primárního bezpečnostního ukazatele (závažné krvácivé příhody) byl nevýznamný numericky vyšší výskyt u pacientů léčených rivaroxabanem v dávce 20 mg jednou denně ve srovnání s placebem. Sekundární bezpečnostní ukazatel (závažné nebo klinicky významné méně závažné krvácivé příhody) prokázal vyšší výskyt u pacientů léčených rivaroxabanem 20 mg jednou denně ve srovnání s placebem.
Tabulka 7: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein Extension
| Populace studie | Pokračování léčby u 1 197 pacientů, u nichž byla podávána léčba a prevence recidivujícího žilního tromboembolismu | |
| Dávkování a doba léčby | Rivaroxabana) 6 nebo 12 měsíců N = 602 | Placebo 6 nebo 12 měsíců N = 594 |
| Symptomatický recidivující žilní tromboembolismus* | 8 (1,3%) | 42 (7,1%) |
| Symptomatická recidivující plicní embolie | 2 (0,3%) | 13 (2,2%) |
| Symptomatická recidivující hluboká žilní trombóza | 5 (0,8%) | 31 (5,2%) |
| Fatální plicní embolie/úmrtí, kde plicní embolie nemůže být vyloučena | 1 (0,2%) | 1 (0,2%) |
| Závažné krvácivé příhody | 4 (0,7%) | 0 (0,0%) |
| Klinicky významné méně závažné krvácení | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban 20 mg jednou denně
* p < 0,0001 (superiorita), poměr rizik: 0,185 (0,087 - 0,393)
Ve studii Einstein Choice (viz tabulka 8) byl v primárním parametru účinnosti jak rivaroxabanv dávce 20 mg, tak 10 mg lepší než kyselina acetylsalicylová v dávce 100 mg. Hlavní bezpečnostní parametr (závažné krvácivé příhody) byl podobný u pacientů léčených rivaroxabanem 20 mg a 10 mg jednou denně ve srovnání s kyselinou acetylsalicylovou v dávce 100 mg.
Tabulka 8: Výsledky účinnosti a bezpečnosti ze studie fáze III Einstein Choice
| Populace studie | Pokračování v prevenci recidivujícího žilního tromboembolismu u 3 396 pacientů | ||
| Dávkování | Rivaroxaban v dávce 20 mg jednou denně N=1 107 | Rivaroxaban v dávce 10 mg jednou denně N=1 127 | Kyselina acetylsalicylová 100 mg jednou denně N=1 131 |
| Medián doby léčby [rozsah mezi kvartily] | 349 [189-362] dní | 353 [190-362] dní | 350 [186-362] dní |
| Symptomatický recidivující žilní tromboembolismus | 17 (1,5 %)* | 13 (1,2 %)** | 50 (4,4 %) |
| Symptomatická recidivující plicní embolie | 6 (0,5 %) | 6 (0,5 %) | 19 (1,7 %) |
| Symptomatická recidivující hluboká žilní trombóza | 9 (0,8 %) | 8 (0,7 %) | 30 (2,7 %) |
Fatální plicní embolie/ úmrtí, kde plicní embolie nemůže být vyloučena | 2 (0,2 %) | 0 (0,0 %) | 2 (0,2 %) |
| Symptomatický recidivující žilní tromboembolismus, infarkt myokardu, cévní mozková příhoda nebo systémová embolizace nepostihující CNS | 19 (1,7 %) | 18 (1,6 %) | 56 (5,0 %) |
| Závažné krvácivé příhody | 6 (0,5 %) | 5 (0,4 %) | 3 (0,3 %) |
| Klinicky významné méně závažné krvácení | 30 (2,7 %) | 22 (2,0 %) | 20 (1,8 %) |
| Symptomatický recidivující žilní tromboembolismus nebo závažné krvácení (čistý klinický přínos) | 23 (2,1 %)+ | 17 (1,5 %)++ | 53 (4,7 %) |
* p<0,001 (superiorita), rivaroxaban v dávce 20 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,34 (0,20–0,59)
** p<0,001 (superiorita), rivaroxaban v dávce 10 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,26 (0,14–0,47)
+ Rivaroxaban v dávce 20 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,44 (0,27–0,71), p=0,0009 (nominální hodnota)
++ Rivaroxaban v dávce 10 mg jednou denně vs. kyselina acetylsalicylová 100 mg jednou denně; HR=0,32 (0,18–0,55), p<0,0001 (nominální hodnota)
Kromě studií fáze III programu EINSTEIN byla provedena prospektivní, neintervenční, otevřená kohortová studie (XALIA) s centrálním vyhodnocováním sledovaných ukazatelů zahrnujících recidivující žilní tromboembolismus, závažné krvácení a úmrtí. Bylo zařazeno 5 142 pacientů s akutní hlubokou žilní trombózou za účelem posoudit dlouhodobou bezpečnost rivaroxabanu v porovnání se standardní antikoagulační terapií v klinické praxi. Výskyt závažného krvácení, recidivujícího žilního tromboembolismu a úmrtí ze všech příčin byly v rivaroxabanové větvi 0,7 %, 1,4 % a 0,5 %. Ve vstupních charakteristikách pacientů byly rozdíly včetně věku, výskytu nádorových onemocnění a ledvinové nedostatečnosti. Přestože byla pro úpravu získaných základních rozdílů použita předem stanovená analýza stratifikovaná dle propensity skóre, mohli reziduální zavádějící faktory tyto výsledky ovlivnit. Upravené poměry rizik srovnávající rivaroxaban a standardní léčbu pro závažné krvácení, recidivující žilní tromboembolismus a mortalitu ze všech příčin byly 0,77 (95% CI: 0,40 - 1,50), 0,91 (95% CI: 0,54 - 1,54) a 0,51 (95% CI: 0,24 - 1,07).
Tato pozorování z klinické praxe jsou v souladu s potvrzeným bezpečnostním profilem v této indikaci.
V poregistrační neintervenční studii byl rivaroxaban předepsán k léčbě nebo prevenci DVT a PE u více než 40 000 pacientů bez anamnézy rakoviny ve čtyřech zemích. Četnost příhod na 100 pacientoroků pro symptomatické/klinicky zjevné VTE/tromboembolické příhody vedoucí k hospitalizaci kolísala od 0,64 (95% CI 0,40 - 0,97) v UK do 2,30 (95% CI 2,11 – 2,51) v Německu. Krvácení vedoucí k hospitalizaci se vyskytlo s četností na 100 pacientoroků 0,31 (95% CI 0,23 – 0,42) pro intrakraniální krvácení, 0,89 (95% CI 0,67 – 1,17) pro gastrointestinální krvácení, 0,44 (95% CI 0,26 – 0,74) pro urogenitální krvácení a 0,41 (95% CI 0,31 – 0,54) pro ostatní krvácen
Pacienti s vysoce rizikovým antifosfolipidovým syndromem s trojí pozitivitou V randomizované otevřené multicentrické studii sponzorované zkoušejícím se zaslepeným rozhodnutím o sledovaném cílovém parametru byl porovnáván rivaroxaban s warfarinem u pacientů s trombózou v anamnéze, kteří měli diagnostikovaný antifosfolipidový syndrom a vysoké riziko tromboembolických příhod (pozitivních ve všech 3 antifosfolipidových testech: na lupus antikoagulans, antikardiolipinové protilátky a protilátky proti beta 2-glykoproteinu I). Studie byla po zařazení 120 pacientů předčasně ukončena z důvodu příliš vysokého výskytu příhod u pacientů zařazených do ramene s rivaroxabanem. Průměrná délka sledování byla 569 dní. Randomizováno bylo 59 pacientů k užívání rivaroxabanu 20 mg (15 mg u pacientů s clearance kreatininu (CrCl) < 50 ml/min) a 61 k užívání warfarinu (INR 2,0–3,0). K tromboembolickým příhodám došlo u 12 % pacientů randomizovaných k užívání rivaroxabanu (4 ischemické cévní mozkové příhody a 3 infarkty myokardu). U pacientů randomizovaných k užívání warfarinu nebyly hlášeny žádné příhody. K velkému krvácení došlo u 4 pacientů (7 %) ve skupině s rivaroxabanem a u 2 pacientů (3 %) ve skupině s warfarinem.
Pediatrická populace
Balení pro zahájení léčby přípravkem Rivaroxaban Accord se nemá používat u dětí ve věku od 0 do 18 let, neboť bylo specificky připraveno pro léčbu dospělých pacientů. Není vhodné k použití u pediatrických pacientů.
5.2 Farmakokinetické vlastnosti
Absorpce
Rivaroxaban je rychle absorbován; maximální koncentrace (Cmax) se objeví 2 - 4 hodiny po užití tablety.
Bez ohledu na stav na lačno nebo po jídle je u dávky 2,5 mg a 10 mg rivaroxabanu ve formě tablety perorální absorpce téměř kompletní a perorální biologická dostupnost vysoká (80 - 100 %). Užívání při jídle neovlivňuje při 2,5 mg a 10 mg dávce AUC ani Cmax rivaroxabanu.
Pro 20 mg tabletu byla v důsledku sníženého rozsahu absorpce stanovena biologická dostupnost 66 % při stavu nalačno. Když byly užívány 20 mg tablety rivaroxabanu společně s jídlem, došlo ke zvýšení průměrné AUC o 39 % ve srovnání s užíváním tablety nalačno, což ukazuje na téměř kompletní absorpci a vysokou biologickou dostupnost po perorálním podání. Rivaroxaban v dávce15 mg a 20 mg se má užívat s jídlem (viz bod 4.2).
Farmakokinetické vlastnosti rivaroxabanu jsou až do denní dávky 15 mg nalačno přibližně lineární. Po jídle byla u rivaroxabanu v dávce 10 mg, 15 mg a 20 mg prokázána farmakokinetika závislá na dávce. Ve vyšších dávkách je absorbce rivaroxabanu omezena disolucí, dochází ke snížení biologické dostupností a stupeň absorbce se snižuje se zvyšující se dávkou.
Variabilita farmakokinetiky rivaroxabanu je střední, s interindividuální variabilitou v rozmezí od 30 % do 40 %.
Absorpce rivaroxabanu je závislá na místě jeho uvolnění v gastrointestinálním traktu. Bylo hlášeno 29% a 56% snížení AUC a Cmax ve srovnání s tabletou, pokud byl rivaroxaban v granulátu uvolněn v proximální časti tenkého střeva. Expozice je dále snížena, když je rivaroxaban uvolněn v distální části tenkého střeva nebo ve vzestupné části tračníku. Podání rivaroxabanu distálně od žaludku by se mělo zabránit, jelikož to může vést ke snížení absorpce a související expozice rivaroxabanu. Biologická dostupnost (AUC a Cmax) 20 mg rivaroxabanu podaného per os ve formě rozdrcené tablety vmíchané do jablečného pyré nebo suspendované ve vodě a podané žaludeční sondou s následnou tekutou stravou byla v porovnání s podáním celé tablety srovnatelná. Vzhledem k předvídatelnému, dávce úměrnému farmakokinetickému profilu rivaroxabanu jsou výsledky biologické dostupnosti z této studie spíše aplikovatelné na nižší dávky rivaroxabanu.
Distribuce
Vazba na plazmatické proteiny u lidí je vysoká, přibližně 92% - 95%, přičemž hlavní část se váže na sérový albumin. Distribuční objem je střední, Vss činí přibližně 50 litrů.
Biotransformace a eliminace
Z podané dávky rivaroxabanu se přibližně 2/3 metabolicky degradují, z čehož je polovina vylučována ledvinami a druhá polovina stolicí. Zbývající 1/3 podané dávky je vylučována ledvinami přímo jako nezměněná léčivá látka, hlavně prostřednictvím aktivní ledvinové sekrece.
Rivaroxaban je metabolizován prostřednictvím systémů CYP3A4 a CYP2J2 i mechanismy na CYP nezávislými. Hlavními cestami transformace je oxidativní degradace morfolinonové části a hydrolýza amidových vazeb. Na základě in vitro experimentů je zřejmé, že rivaroxaban slouží jako substrát transportních proteinů – P-gp (P-glykoprotein) a BCRP (breast cancer resistance protein). Nezměněný rivaroxaban je nejvýznamnější formou přípravku v lidské plazmě; v krevním oběhu nejsou žádné významné nebo aktivní metabolity. Rivaroxaban lze vzhledem ke systémové clearance asi 10 l/h klasifikovat jako látku s nízkou clearance. Po intravenózním podání dávky 1 mg je eliminační poločas asi 4,5 hodiny. Po perorálním podání je eliminace limitována stupněm absorpce. K eliminaci rivaroxabanu z plazmy dochází s terminálním poločasem 5 až 9 hodin u mladších osob a s terminálním poločasem 11 – 13 hodin u starších osob.
Zvláštní skupiny
Pohlaví
Mezi muži a ženami nebyl žádný klinicky relevantní rozdíl ve farmakokinetice a farmakodynamice přípravku.
Starší populace
Starší pacienti vykazovali vyšší plazmatické koncentrace než mladší, s průměrnou hodnotou AUC přibližně 1,5x vyšší, hlavně vzhledem ke snížené (zdánlivé) celkové a ledvinové clearance. Žádná úprava dávky není nutná.
Různé váhové kategorie
Extrémy v tělesné hmotnosti (< 50 kg nebo > 120 kg) měly pouze malý vliv na plazmatické koncentrace rivaroxabanu (méně než 25 %). Žádná úprava není dávky nutná.
Rozdíly mezi etniky
Žádné klinicky relevantní rozdíly mezi etniky nebyly ve farmakokinetice a farmakodynamice rivaroxabanu zjištěny u pacientů z řad bělochů, Afroameričanů, Hispánců, Japonců ani Číňanů.
Jaterní nedostatečnost
Pacienti s cirhózou s mírnou jaterní nedostatečností (Child-Pugh A) vykazovali pouze menší změny ve farmakokinetice rivaroxabanu (v průměru 1,2x nárůst AUC rivaroxabanu) a výsledky byly téměř srovnatelné s kontrolní skupinou zdravých dobrovolníků. U pacientů trpících cirhózou se středně závažnou jaterní nedostatečností (Child-Pugh B) průměrná AUC rivaroxabanu významně stoupla – 2,3x v porovnání se zdravými dobrovolníky. AUC nevázané látky stoupla 2,6x. Tito pacienti měli současně sníženou renální eliminaci rivaroxabanu, podobně jako pacienti se středně závažnou ledvinovou nedostatečností. O farmakokinetice u pacientů s těžkým jaterním poškozením nejsou k dispozici žádné údaje.
Inhibice aktivity faktoru Xa byla u pacientů se středně závažnou jaterní nedostatečností zvýšena ve srovnání se zdravými dobrovolníky 2,6x; prodloužení PT bylo obdobně zvýšeno 2,1x. Pacienti se středně závažnou jaterní nedostatečností byli na rivaroxaban citlivější a vztah mezi koncentrací a PT měl tak strmější průběh.
Rivaroxaban je kontraindikován u pacientů s jaterním onemocněním, které je spojeno s koagulopatií a klinicky relevantním rizikem krvácení, včetně cirhotických pacientů s klasifikací Child Pugh B a C (viz bod 4.3).
Ledvinová nedostatečnost
Byl zjištěn nárůst expozice rivaroxabanu související s poklesem funkce ledvin, která byla posuzována prostřednictvím hodnot clearance kreatininu. U osob s lehkou (clearance kreatininu 50 – 80 ml/min), střední (clearance kreatininu 30 – 49 ml/min) a těžkou (clearance kreatininu 15 - 29 ml/min) ledvinovou nedostatečností byly plazmatické koncentrace rivaroxabanu (AUC) zvýšeny 1,4, 1,5 resp. 1,6x. Odpovídající zesílení farmakodynamických účinků bylo výraznější. U osob s lehkou, střední a těžkou ledvinovou nedostatečností byla celková inhibice faktoru Xa ve srovnání se zdravými dobrovolníky zvýšena 1,5, 1,9 resp. 2,0x; prodloužení PT bylo obdobně zvýšeno 1,3, 2,2 a 2,4x. O použití u pacientů s clearance kreatininu < 15 ml/min nejsou žádné údaje.
Vzhledem k vysoké vazbě na plazmatické proteiny se u rivaroxabanu neočekává možnost odstranění dialýzou.
Použití se nedoporučuje u pacientů s clearance kreatininu < 15 ml/min. U pacientů s clearance kreatininu 15 – 29 ml/min je nutno přípravek Rivaroxaban Accord používat s opatrností (viz bod 4.4).
Farmakokinetické údaje u pacientů
U pacientů užívajících rivaroxaban 20 mg jednou denně k léčbě akutní hluboké žilní trombózy (HŽT) byl geometrický průměr koncentrace (90% interval předpovědi) 2 – 4 hodiny a přibližně 24 hodin po podání dávky (zhruba představující maximální a minimální koncentrace během dávkovacího intervalu) 215 (22-535) a 32 (6-239) µg/l.
Farmakokinetické a farmakodynamické vztahy
Po podání různě velkých dávek (5 - 30 mg dvakrát denně) byl hodnocen farmakokinetický a farmakodynamický (PK/PD) vztah mezi plazmatickou koncentrací rivaroxabanu a několika konečnými cílovými ukazateli PD (inhibice faktoru Xa, PT, aPTT, Heptest). Vztah mezi plazmatickou koncentrací rivaroxabanu a aktivitou faktoru Xa byl nejlépe popsán pomocí modelu Emax. U PT byly údaje lépe vyjádřeny pomocí lineárního ohraničeného modelu. Hodnoty PT se významně lišily v závislosti na použitých reagenciích. Při použití Neoplastinu byl výchozí PT asi 13 sekund a odchylka hodnot přibližně 3 až 4 s/(100 µg/l). Výsledky analýz PK/PD ve studiích fáze II a III byly v souladu s údaji získanými u zdravých jedinců.
Pediatrická populace
Balení pro zahájení léčby přípravkem Rivaroxaban Accord se nemá používat u dětí ve věku od 0 do 18 let, neboť bylo specificky připraveno pro léčbu dospělých pacientů. Není vhodné k použití u pediatrických pacientů.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po jednorázovém podání, fototoxicity, genotoxicity, kancerogenního potenciálu a juvenilní toxicity neodhalily žádné zvláštní riziko pro člověka.
Účinky pozorované ve studii toxicity při opakovaném podání byly způsobeny hlavně zesílenou farmakologickou aktivitou rivaroxabanu. Při klinicky relevantních úrovních expozice byly u potkanů pozorovány zvýšené plazmatické hladiny IgG a IgA.
U potkanů nebyly pozorovány žádné účinky na fertilitu samců nebo samic. Studie na zvířatech prokázaly reprodukční toxicitu související s farmakologickým mechanismem působení rivaroxabanu (např. hemoragickými komplikacemi). V klinicky relevantních plazmatických koncentracích byla pozorována embryonální a fetální toxicita (post-implantační ztráta, opožděná nebo progredující osifikace, hepatální mnohočetné světle zbarvené skvrny) a zvýšený výskyt běžných malformací a také placentárních změn. V prenatálních a postnatálních experimentech u potkanů byla zjištěna snížená životaschopnost potomků, a to v dávkách toxických pro matky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
monohydrát laktózy
sodná sůl kroskarmelózy (E468)
natrium-lauryl-sulfát (E487)
hypromelóza 2910 (jmenovitá viskozita 5,1 mPa.S) (E464)
mikrokrystalická celulóza (E460)
koloidní bezvodý oxid křemičitý (E551)
magnesium-stearát (E572)
Potah tablety
makrogol 4000 (E1521)
hypromelóza 2910 (jmenovitá viskozita 5,1 mPa.S) (E464)
oxid titaničitý (E171)
červený oxid železitý (E172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky.
Rozdrcené tablety
Rozdrcené tablety rivaroxabanu jsou stabilní ve vodě a jablečném pyré po dobu až 4 hodin.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Balení pro zahájení léčby pro první 4 týdny léčby:
Průhledné PVC/hliníkové blistry v pouzdru obsahujícím 49 potahovaných tablet:
42 potahovaných tablet přípravku Rivaroxaban Accord 15 mg a 7 potahovaných tablet přípravku Rivaroxaban Accord 20 mg.
6.6 Zvláštní opatření pro likvidaci přípravku a zacházení s ním
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Rozdrcení tablet
Tablety rivaroxabanu lze rozdrtit a suspendovat v 50 ml vody a podávat nazogastrickou sondou nebo gastrickou vyživovací sondou poté, kdy bylo potvrzeno správné umístění sondy v žaludku. Sondu je pak třeba vypláchnout vodou. Jelikož absorpce rivaroxabanu závisí na místě uvolňování léčivé látky, je třeba předejít podání rivaroxabanu distálně od žaludku, protože to může způsobit sníženou absorpci a tedy sníženou expozici léčivé látky. Po podání rozdrcené 15mg nebo 20mg tablety rivaroxabanu je nutné po dávce okamžitě aplikovat enterální výživu.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
Španělsko
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/20/1488/039
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 16. listopadu 2020
Datum posledního prodloužení registrace: 6. srpna 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.