


Souhrn údajů o přípravku (SPC) - Pyrukynd
Pyrukynd 5 mg potahované tabletyPyrukynd 20 mg potahované tabletyPyrukynd 50 mg potahované tablety
1. NÁZEV PŘÍPRAVKU
Pyrukynd 5 mg potahované tablety
Pyrukynd 20 mg potahované tablety
Pyrukynd 50 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Pyrukynd 5 mg potahované tablety
Jedna potahovaná tableta obsahuje 5 mg mitapivátu (ve formě sulfátu).
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 0,3 mg laktózy (ve formě monohydrátu).
Pyrukynd 20 mg potahované tablety
Jedna potahovaná tableta obsahuje 20 mg mitapivátu (ve formě sulfátu).
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 1,4 mg laktózy (ve formě monohydrátu).
Pyrukynd 50 mg potahované tablety
Jedna potahovaná tableta obsahuje 50 mg mitapivátu (ve formě sulfátu).
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 3,4 mg laktózy (ve formě monohydrátu).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta
Pyrukynd 5 mg potahované tablety
Modré kulaté potahované tablety o průměru přibližně 5 mm s černě vytištěným označením "M5" na jedné straně a hladké na straně druhé.
Pyrukynd 20 mg potahované tablety
Modré kulaté potahované tablety o průměru přibližně 8 mm s černě vytištěným označením "M20" na jedné straně a hladké na straně druhé.
Pyrukynd 50 mg potahované tablety
Modré potahované tablety podlouhlého tvaru o velikosti přibližně 16 mm × 6,8 mm s černě vytištěným označením "M50" na jedné straně a hladké na straně druhé.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Pyrukynd je indikován k léčbě deficitu pyruvátkinázy (deficit PK) u dospělých pacientů (viz bod 4.4).
4.2 Dávkování a způsob podání
Léčba má být zahájena lékařem se zkušenostmi s léčbou hematologických onemocnění.
Dávkování
Doporučená počáteční dávka je 5 mg užívaných perorálně dvakrát denně.
Za účelem plynulého zvyšování hladiny hemoglobinu (Hb) a maximalizace účinku má být přípravek Pyrukynd titrován postupnými dávkami 5 mg dvakrát denně, 20 mg dvakrát denně a 50 mg dvakrát denně, s postupným zvyšováním dávky každé 4 týdny (viz tabulka 1). Před zvýšením dávky na další úroveň je nutné posoudit hladinu Hb a potřebu transfuze, protože někteří pacienti mohou dosáhnout normální hladiny Hb a udržet si ji při dávce 5 mg dvakrát denně nebo 20 mg dvakrát denně. Maximální doporučená dávka je 50 mg dvakrát denně.
Léčba přípravkem Pyrukynd má být dlouhodobá. Podávání přípravku Pyrukynd má být ukončeno, pokud u pacienta nedojde ke zlepšení hemolytické anémie při maximální doporučené dávce, a to na základě všech laboratorních výsledků a klinického stavu pacienta, pokud neexistuje jiné vysvětlení selhání odpovědi (např. krvácení, operace, jiná souběžná onemocnění).
Tabulka 1: Schéma titrace dávky a podávání udržovací dávky
| Délka podávání | Titrace dávky a udržovací dávka |
| Všichni pacienti:
|
| Pokud je hladina Hb pod normálním rozmezím nebo pokud pacient během posledních 8 týdnů potřeboval transfuzi:
Pokud je hladina Hb v normálním rozmezí a pacient během posledních 8 týdnů nepotřeboval transfuzi:
|
| Pokud je hladina Hb pod normálním rozmezím nebo pokud pacient během posledních 8 týdnů potřeboval transfuzi:
Pokud je hladina Hb v normálním rozmezí a pacient během posledních 8 týdnů nepotřeboval transfuzi:
|
| Udržovací dávka | Pokud se hladina Hb sníží, zvažte zvýšení titrace na maximální dávku 50 mg dvakrát denně podle výše uvedeného schématu. |
Přerušení nebo ukončení podávání
Aby se minimalizovalo riziko akutní hemolýzy, je nutné se vyvarovat náhlého přerušení nebo ukončení podávání přípravku Pyrukynd. Dávka se má snižovat tak, aby bylo podávání léčivého přípravku ukončeno postupně po dobu 1-2 týdnů (viz tabulka 2). Pacienti mají být sledováni kvůli známkám akutní hemolýzy se zhoršením anémie (viz body 4.4 a 4.8).
Tabulka 2: Schéma snižování dávky
| Stávající dávka | Schéma snižování dávky | ||
|
|
| |
| 5 mg dvakrát denně | 5 mg jednou denně | Ukončete podávání | N/A |
| 20 mg dvakrát denně | 20 mg jednou denně | 5 mg jednou denně | Ukončete podávání |
| 50 mg dvakrát denně | 50 mg jednou denně | 20 mg jednou denně | Ukončete podávání |
N/A: neuplatňuje se.
Vynechaná dávka
Pokud od vynechání dávky přípravku Pyrukynd uplynuly 4 hodiny nebo méně, má být dávka podána co nejdříve. Pokud od vynechání dávky uplynuly více než 4 hodiny, nemá se podávat náhradní dávka a pacient má počkat do další dávky dle schématu. Následně se má pacient vrátit k obvyklému schématu dávkování.
Úpravy dávek z důvodu nežádoucích účinků
Pokud je z důvodu zvládání nežádoucích účinků a/nebo snášenlivosti nutné snížit dávku, může být dávka snížena na nejbližší nižší dávku, tj. 20 mg dvakrát denně nebo 5 mg dvakrát denně.
Pokud musí pacient z důvodu nežádoucího účinku ukončit podávání léčivého přípravku, je nutné dodržet harmonogram snižování dávky (tabulka 2). V situacích, kdy je riziko pro pacienta z důvodu nežádoucího účinku vyšší než riziko akutní hemolýzy z důvodu náhlého vysazení léčivého přípravku, může být léčba ukončena bez postupného vysazování a pacienti mají být sledováni kvůli známkám akutní hemolýzy se zhoršením anémie.
Zvláštní skupiny pacientů
Starší pacienti
U starších pacientů jsou dostupné omezené údaje. U starších pacientů nejsou doporučeny žádné úpravy dávky (viz body 5.1 a 5.2).
Porucha funkce jater
Farmakokinetika mitapivátu byla studována u dospělých osob se středně těžkou poruchou funkce jater. U pacientů s lehkou nebo středně těžkou poruchou funkce jater nejsou doporučeny žádné úpravy dávky. Mitapivát nebyl studován u pacientů s těžkou poruchou funkce jater.
Porucha funkce ledvin
U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin jsou dostupné omezené údaje. U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin nejsou doporučeny žádné úpravy dávky (viz bod 5.2).
U pacientů s těžkou poruchou funkce ledvin nejsou dostupné žádné údaje. Nelze poskytnout doporučení ohledně dávkování.
Pediatrická populace
Bezpečnost a účinnost přípravku Pyrukynd u dětí a dospívajících ve věku do 18 let nebyly stanoveny. Nejsou dostupné žádné údaje. Byly provedeny neklinické studie na juvenilních zvířatech (viz bod 5.3).
Způsob podání
Perorální podání.
Přípravek Pyrukynd lze užívat s jídlem nebo bez jídla. Tablety se polykají v celku. Tablety se nesmí dělit, drtit, žvýkat ani rozpouštět, protože v současné době nejsou dostupné žádné údaje, které by podporovaly jiné způsoby podání.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Akutní hemolýza
Po náhlém přerušení nebo ukončení podávání přípravku Pyrukynd byla pozorována akutní hemolýza s následnou anémií (viz bod 4.8). Je nutné se vyvarovat náhlého přerušení nebo ukončení léčby přípravkem Pyrukynd. Doporučuje se spíše postupné snižování dávky než její náhlé vysazení (viz bod 4.2). Při náhlém ukončení léčby je nutné pacienty sledovat kvůli známkám akutní hemolýzy a anémie, které mohou kromě jiných příznaků a známek zahrnovat: žloutenku, sklerální ikterus a tmavou moč.
Účinnost při různých typech mutací
Ze dvou klinických studií fáze 3 ACTIVATE a ACTIVATE-T byli vyřazeni pacienti, kteří byli homozygotními nosiči mutace R479H nebo kteří měli 2 non-missense mutace (bez přítomnosti další
| missense mutace) |
v genu PKLR. V klinické studii fáze 2 bylo 10 jedinců se 2 non-missense mutacemi
| (bez přítomnosti jiné missense mutace) |
v genu PKLR a 5 jedinců, kteří byli homozygotními nosiči mutace R479H. U pacientů s těmito mutacemi je méně pravděpodobné, že budou reagovat na léčbu přípravkem Pyrukynd (viz bod 5.1). Léčbu je nutno ukončit, pokud není pozorován klinický přínos (viz bod 4.2).
Lékové interakce
Hormonální antikoncepce
Mitapivát může snížit systémovou expozici hormonálních antikoncepcí, které jsou citlivými substráty cytochromu P450 3A4 (CYP3A4) (např. ethinylestradiolu) (viz bod 4.5). Ženy ve fertilním věku mají být poučeny o používání dalších nebo alternativních antikoncepčních metod (viz bod 4.6).
Souběžné podávání jiných léčivých přípravků
Souběžné podávání určitých léčivých přípravků s mitapivátem může mít za následek zvýšené riziko nežádoucích účinků nebo změny v účinnosti mitapivátu nebo změny v účinnosti souběžně podávaných léčivých přípravků (viz bod 4.5). Při každém zahájení nebo ukončení léčby mitapivátem nebo jinými léčivými přípravky podávanými souběžně s mitapivátem je nutné vzít v úvahu možné lékové interakce.
Laktóza
Tento léčivý přípravek obsahuje laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Mitapivát je primárně metabolizován CYP3A4 a je substrátem pro P-glykoprotein (P-gp). Mitapivát indukuje CYP3A4 a může také indukovat CYP2B6, CYP2C8, CYP2C9, CYP2C19 a uridindifosfát glukuronosyltransferázu 1A1 (UGT1A1). Mitapivát může inhibovat CYP3A4. Mitapivát může indukovat a inhibovat P-gp (viz bod 5.2).
Účinky jiných léčivých přípravků na mitapivát
Inhibitory CYP3A4
Ve studii fáze 1 byl hodnocen účinek itrakonazolu (silného inhibitoru CYP3A4) na farmakokinetiku jednorázové dávky mitapivátu. Itrakonazol zvýšil 4,7násobně AUC0-t, 4,9násobně AUC∞ a 1,7násobně Cmax mitapivátu. Zvýšená expozice mitapivátu v plazmě může zvýšit riziko nežádoucích účinků. Je nutné se vyvarovat souběžného používání inhibitorů CYP3A4 s mitapivátem (viz bod 4.4). Pokud je souběžné užívání inhibitoru CYP3A4 nevyhnutelné, mají být pacienti sledováni kvůli zvýšenému riziku nežádoucích účinků (viz bod 4.2).
Induktory CYP3A4
Ve studii fáze 1 byl hodnocen účinek rifampicinu (silného induktoru CYP3A4) na farmakokinetiku jednorázové dávky mitapivátu. Rifampicin snížil o 91 % AUC0-t, o 91 % AUC∞ a o 77 % Cmax mitapivátu. Snížená expozice mitapivátu v plazmě může snížit účinnost mitapivátu. Je nutné se vyvarovat souběžného používání induktorů CYP3A4 s mitapivátem (viz bod 4.4). Pokud je souběžné užívání induktoru CYP3A4 nevyhnutelné, mají být pacienti sledováni kvůli snížené účinnosti mitapivátu.
Látky snižující produkci žaludeční kyseliny
Mitapivát vykazuje rozpustnost závislou na pH (viz bod 5.2) a souběžné podávání s látkami snižujícími produkci žaludeční kyseliny (např. famotidinem) může snížit absorpci mitapivátu (viz bod 4.4). Souběžné používání mitapivátu s léčivými přípravky, které zvyšují žaludeční pH, nebylo v klinické studii lékových interakcí hodnoceno. Pokud je souběžné používání látek snižujících produkci žaludeční kyseliny nevyhnutelné, mají být pacienti sledováni kvůli snížené účinnosti mitapivátu.
Účinky mitapivátu na jiné léčivé přípravky
Substráty CYP3A4
Ve studii fáze 1 byl hodnocen účinek mitapivátu (100 mg dvakrát denně) na farmakokinetiku jednorázové dávky midazolamu (citlivého substrátu CYP3A4). Při dosažení ustáleného stavu mitapivát snížil AUC midazolamu (AUC0–t, AUC∞) o 53 % a Cmax o 37 %. Během léčby mitapivátem je nutné zvážit alternativní terapie, které nejsou založeny na citlivých substrátech CYP3A4 (viz bod 4.4). Pokud je souběžné podávání mitapivátu s citlivými substráty CYP3A4 nevyhnutelné, mají být pacienti pečlivě sledováni, zejména u substrátů s úzkým terapeutickým indexem (např. alfentanilu, karbamazepinu, cyklosporinu, ergotaminu, fentanylu, pimozidu, chinidinu, sirolimu, takrolimu).
Hormonální antikoncepce
Mitapivát může změnit systémovou expozici hormonálních antikoncepcí, které jsou založeny na citlivých substrátech CYP3A4 (např. ethinylestradiolu) (viz bod 4.4) a může ovlivnit jejich účinnost (viz bod 4.6).
Substráty UGT1A1, CYP2B6 a CYP2C
Na základě in vitro údajů může mitapivát indukovat UGT1A1, CYP2B6, CYP2C8, CYP2C9 a CYP2C19 (viz bod 5.2) a může snížit systémovou expozici substrátů těchto enzymů (např. irinotekanu [UGT1A1]; bupropionu [CYP2B6]; omeprazolu [CYP2C19]; repaglinidu [CYP2C8]; warfarinu [CYP2C9]). Souběžné používání mitapivátu se substráty těchto enzymů nebylo v klinické studii lékových interakcí hodnoceno. Během léčby mitapivátem je nutné zvážit alternativní terapie, které nejsou založeny na substrátech UGT1A1 nebo citlivých substrátech CYP2B6 nebo CYP2C (viz bod 4.4). Pokud je souběžné podávání nevyhnutelné, mají být pacienti sledováni z hlediska ztráty terapeutického účinku substrátů těchto enzymů, zejména u těch s úzkým terapeutickým indexem (např. irinotekanu [UGT1A1]; cyclofosfamidu [CYP2B6]; kyseliny valproové [CYP2C19]; paklitaxelu [CYP2C8]; warfarinu, fenytoinu [CYP2C9]).
Substráty P-gp
Na základě in vitro údajů může mitapivát indukovat a inhibovat P-gp (viz bod 5.2) a může změnit systémovou expozici substrátů (např. dabigatran-etexilátu) tohoto transportéru. Souběžné používání mitapivátu se substráty P-gp nebylo v klinické studii lékových interakcí hodnoceno. Během léčby mitapivátem je nutné zvážit alternativní terapie, které nejsou založeny na substrátech P-gp (viz bod 4.4). Pokud je souběžné podávání mitapivátu se substráty P-gp nevyhnutelné, mají být pacienti pečlivě sledováni, zejména u substrátů s úzkým terapeutickým indexem (např. kolchicinu, digoxinu).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u žen
Ženy ve fertilním věku se musí během léčby přípravkem Pyrukynd vyvarovat otěhotnění.
Ženy ve fertilním věku musí během léčby přípravkem Pyrukynd a nejméně 1 měsíc po poslední dávce používat antikoncepci. Mitapivát může snížit systémovou expozici hormonální antikoncepce založené na citlivých substrátech CYP3A4 (viz body 4.4 a 4.5). Je nutné zvážit další nebo alternativní metody antikoncepce.
Těhotenství
Údaje o podávání mitapivátu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3).
Podávání přípravku Pyrukynd se v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Není známo, zda se mitapivát a/nebo jeho metabolity vylučují do lidského mateřského mléka. Riziko pro kojené novorozence/děti nelze vyloučit.
Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit podávání přípravku Pyrukynd.
Fertilita
Nejsou dostupné žádné údaje o vlivu mitapivátu na fertilitu u lidí. Studie na zvířatech prokázaly reverzibilní účinky na reprodukční orgány samců a samic (viz bod 5.3). Užívání mitapivátu může mít vliv na schopnost početí u ženy i u muže.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Pyrukynd má malý vliv na schopnost řídit nebo obsluhovat stroje. Pacienti musí být upozorněni, že mají být opatrní při řízení nebo obsluze strojů v případě, že se u nich během léčby přípravkem Pyrukynd vyskytne insomnie (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Hodnocení bezpečnosti přípravku Pyrukynd je založeno na zkušenostech z randomizované, dvojitě zaslepené, placebem kontrolované klinické studie u dospělých pacientů s deficitem PK, kterým nebyla pravidelně podávaná transfuze (studie ACTIVATE), a jednoramenné klinické studie u dospělých pacientů s deficitem PK, kterým byla pravidelně podávaná transfuze (studie ACTIVATE-T).
Nejčastějším nežádoucím účinkem v obou studiích byla insomnie (19,4 %) a nejčastější pozorované laboratorní odchylky byly snížení hladiny estronu u mužů (43,5 %) a snížení hladiny estradiolu u mužů (8,7 %).
Tabulkový přehled nežádoucích účinků
Nežádoucí účinky spojované s přípravkem Pyrukynd pozorované v klinických studiích u pacientů s deficitem PK jsou uvedeny v tabulce níže.
Nežádoucí účinky jsou uvedeny podle tříd orgánových systémů MedDRA a frekvence: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit). V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 3: Nežádoucí účinky
| Třídy orgánových systémů | Velmi časté | Časté |
| Psychiatrické poruchy | Insomnie | |
| Gastrointestinální poruchy | Nauzea | |
| Celkové poruchy a reakce v místě aplikace | Nával horka | |
| Vyšetření | Snížená hladina estronu (muži) | Zvýšená hladina testosteronu v krvi (muži) Snížená hladina estradiolu (muži) |
Popis vybraných nežádoucích účinků
| Akutní hemolýza | ||
| Náhlé přerušení nebo ukončení podávání přípravku Pyrukynd může vést k akutní hemolýze (viz | ||
| bod 4.4). Pokyny pro přerušení nebo ukončení léčby viz bod 4.2. | ||
Ve studii fáze 2 se u 2 z 52 pacientů (3,8 %) vyskytla hemolýza při náhlém vysazení přípravku Pyrukynd, včetně 1 závažného nežádoucího účinku akutní hemolýzy. U obou pacientů, kterým byla podávána počáteční dávku přípravku Pyrukynd 300 mg dvakrát denně, bylo během prvních 3 týdnů léčby pozorováno rychlé a výrazné zvýšení hladin Hb. Následovalo náhlé vysazení přípravku Pyrukynd bez předchozího snížení dávky, což vedlo k akutní hemolýze s anémií. U pacientů, kteří později v průběhu léčby vynechali několik dávek přípravku Pyrukynd nebo u nichž byla dávka postupně snížena, se akutní hemolýza nevyskytla.
Změny hladin pohlavních hormonů
Mitapivát je in vitro slabý inhibitor aromatázy. Ve studii ACTIVATE došlo u 1 ze 16 (6,3 %) mužů ke zvýšení hladiny testosteronu nad normální hodnoty a u 2 ze 16 (12,5 %) a 9 ze 16 (56,3 %) mužů došlo k poklesu hladin estradiolu, resp. estronu pod dolní hranici normálních hodnot. Ve studii ACTIVATE-T došlo u 1 ze 7 mužů (14,3 %) k poklesu hladiny estronu pod dolní hranici normálních hodnot. Tyto změny hladin hormonů setrvaly po celou dobu studie. U pacientů, kterým bylo ukončeno podávání přípravku Pyrukynd na konci základního období, byly hormonální změny reverzibilní. Možnosti analýzy pohlavních hormonů u pacientek byly omezené vzhledem k fyziologickým změnám hladin hormonů, které se očekávají během normálního menstruačního cyklu, a vzhledem k různým typům hormonální antikoncepce, kterou pacientky používaly.
Insomnie
Ve studii ACTIVATE byla insomnie hlášena s podobnou incidencí u pacientů, kterým byl podáván přípravek Pyrukynd, a u pacientů s placebem, a ve studii ACTIVATE-T byla hlášena u 6 z 27 (22,2 %) pacientů. Ve studii fáze 2 se insomnie během základního období vyskytla u 5 z 27 (18,5 %) pacientů léčených dávkou 50 mg dvakrát denně a u 16 z 25 (64 %) pacientů léčených dávkou 300 mg dvakrát denně.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických studiích u pacientů s deficitem PK byly hodnoceny dávky mitapivátu až do 300 mg dvakrát denně. Zdraví dobrovolníci dostávali až 2 500 mg jako jednorázovou dávku a 700 mg dvakrát denně po dobu 14 dnů. Jeden pacient v klinické studii užíval 150 mg dvakrát denně, což je dávka vyšší než doporučená dávka v této studii (50 mg dvakrát denně), a nevyskytly se u něj žádné související nežádoucí účinky.
U pacientů, kteří v klinických studiích dostávali vyšší než doporučenou maximální dávku 50 mg dvakrát denně, byly hlášeny nežádoucí účinky odpovídající bezpečnostnímu profilu mitapivátu u všech pacientů.
V případě předávkování je nutné pacienty léčit symptomaticky a podle potřeby zavést vhodná podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Jiné hematologické látky, ATC kód: B06AX04
Mechanismus účinku
Mitapivát je aktivátor pyruvátkinázy a působí přímou vazbou na tetramer pyruvátkinázy. U pyruvátkinázy (pyruvate kinase, PKR) v červených krvinkách (red blood cell, RBC) dochází při deficitu PK k její mutaci, což vede ke snížení hladiny adenosintrifosfátu (adenosine triphosphate, ATP), zkrácení životnosti RBC a chronické hemolýze. Mitapivát zlepšuje energetickou homeostázu RBC zvýšením aktivity PKR.
Farmakodynamické účinky
U zdravých dobrovolníků byl po podávání dávek mitapivátu až do ustáleného stavu pozorován pokles koncentrace 2,3-bisfosfoglycerátu a zvýšení koncentrace ATP. Změny těchto farmakodynamických markerů se nepovažují za významné pro hodnocení aktivity u jedinců s deficitem PK, u kterých se má spoléhat pouze na klinické parametry.
Klinická účinnost a bezpečnost
Účinnost přípravku Pyrukynd byla hodnocena ve 2 mezinárodních klinických studiích fáze 3 u pacientů s deficitem PK: ACTIVATE a ACTIVATE-T.
Pacienti s deficitem PK, kterým nebyla pravidelně podávána transfuze (studie ACTIVATE) Účinnost přípravku Pyrukynd byla zkoumána v mezinárodní, randomizované, dvojitě zaslepené, placebem kontrolované klinické studii (ACTIVATE) u 80 dospělých pacientů s deficitem PK, kterým nebyla pravidelně podávána transfuze, což je definováno tak, že po dobu 52 týdnů před léčbou neměli více než 4 transfuze a po dobu 3 měsíců před léčbou neměli žádnou transfuzi. Do studie byli zařazeni pacienti, u nichž byla prokázána přítomnost alespoň 2 mutovaných alel v genu PKLR, z nichž alespoň 1 byla missense mutace, a u nichž byla koncentrace Hb nižší nebo rovna 100 g/l (10 g/dl; 6,2 mmol/l). Pacienti homozygotní pro mutaci R479H nebo se 2 non-missense mutacemi (bez přítomnosti další missense mutace) v genu PKLR byli ze studie vyloučeni, protože tito pacienti nedosáhli odpovědi Hb (změna oproti výchozí hodnotě Hb ≥ 15 g/l nebo ≥ 1,5 g/dl nebo ≥ 0,9 mmol/l při > 50 % hodnocení) ve studii fáze 2 testující rozmezí dávek. Randomizace byla stratifikována podle průměrné koncentrace Hb při screeningu (< 85 g/l vs ≥ 85 g/l; < 8,5 vs. ≥ 8,5 g/dl; < 5,3 vs. ≥ 5,3 mmol/l) a kategorie mutace genu PKLR (missense/missense vs missense/non-missense). Po období titrace dávky se dvěma postupnými kroky pro zvýšení dávky až na 50 mg dvakrát denně pacienti pokračovali užíváním fixní dávky přípravku Pyrukynd po dobu 12 týdnů.
Z 80 pacientů s deficitem PK bylo 40 pacientů randomizováno k léčbě přípravkem Pyrukynd. Třicet pět ze 40 (87,5 %) pacientů, kterým byl podáván přípravek Pyrukynd, dostávalo po období titrace dávky optimalizovanou dávku 50 mg dvakrát denně. Medián trvání léčby přípravkem Pyrukynd byl 24,1 týdne (rozmezí 23,6 týdne až 27,4 týdne). Celkem 30 (75 %) pacientů bylo vystaveno přípravku Pyrukynd po dobu > 24 týdnů. Z 80 randomizovaných pacientů byl medián věku 32,5 roku (rozmezí 18 let až 78 let) a 40 % tvořili muži; rasu uvedlo 87,5 % pacientů, z nichž bylo 75 % bělošské rasy, 10 % asijské rasy, 1,3 % původních obyvatel Havaje/jiných tichomořských ostrovů a 1,3 % jiné rasy.
Výchozí charakteristiky onemocnění jsou uvedeny v tabulce 4.
Tabulka 4: Výchozí charakteristiky onemocnění u pacientů s deficitem PK, kterým nebyla pravidelně podávána transfuze (studie ACTIVATE)
| Výchozí charakteristiky onemocnění1 | Celkem N=80 |
Hemoglobin (g/l)2, n Medián (min; max) | 80 85,08 (64,0; 102,3) |
| Genotyp PKLR, n (%) Missense/missense Missense/non-missense | 55 (68,8) 25 (31,3) |
Retikulocyty (podíl z 1), n Medián (min; max) | 80 0,4009 (0,038; 0,827) |
Nekonjugovaný bilirubin (µmol/l), n Medián (min; max) | 76 74,647 (11,03; 294,7) |
LDH (U/l), n Medián (min; max) | 79 223,5 (101,0; 1190,5) |
Haptoglobin (g/l), n Medián (min; max) | 80 0,030 (0,03; 0,70) |
Feritin (µg/l), n Medián (min; max) | 77 479,420 (21,36; 5890,25) |
Kategorie femorálního T-skóre podle DXA, n (%) ≤ -2,5 > -2,5 - < -1,0 ≥ -1,0 Chybějící | 5 (6,3) 36 (45,0) 38 (47,5) 1 (1,3) |
| Splenektomie v anamnéze, n (%) | 58 (72,5) |
| Cholecystektomie v anamnéze, n (%) | 58 (72,5) |
| Výchozí charakteristiky onemocnění1 | Celkem N=80 |
| Předchozí chelatační terapie, n (%) | 15 (18,8) |
DXA: dvouenergiová rentgenová absorpciometrie (dual-energy X-ray absorptiometry), LDH: laktátdehydrogenáza.
| 1 n je počet pacientů s úplnými údaji. | ||
| 2 Výchozí hodnota Hb v g/dl: medián 8,51 (rozmezí: 6,4 až 10,2). Výchozí hodnota Hb v mmol/l: medián 5,28 | ||
| (rozmezí: 4,0 až 6,3). | ||
Primární cílový parametr odpovědi Hb byl definován jako zvýšení koncentrace Hb o ≥ 15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) oproti výchozí hodnotě, které se udrželo po dobu 2 nebo více plánovaných hodnocení (16., 20. a 24. týden) během období podávání fixní dávky bez transfuzí. Výsledky hodnocení účinnosti jsou uvedeny v tabulce 5.
Tabulka 5: Výsledky hodnocení účinnosti u pacientů s deficitem PK, kterým nebyla pravidelně podávána transfuze (studie ACTIVATE)
| Přípravek Pyrukynd1 N = 40 | Placebo1 N = 40 | Rozdíl1 | ||
| Primární cílový parametr | n (%) | n (%) | Upravený rozdíl2 (95% CI) | p-hodnota |
| Odpověď Hb | 16 (40 %) | 0 | 39,3 (24,1; 54,6) | < 0,0001 |
| Sekundární cílové parametry3 | Průměr získaný metodou nejmenších čtverců 95% CI | Průměr získaný metodou nejmenších čtverců 95% CI | Rozdíl průměrů získaných metodou nejmenších čtverců (95% CI) | p-hodnota |
| Hemoglobin (g/l)4 | 16,73 (12,60; 20,86) | -1,48 (-5,63; 2,67) | 18,21 (12,41; 24,01) | < 0,0001 |
| Nekonjugovaný bilirubin (µmol/l) | -21,16 (-29,59; -12,72) | 5,10 (-3,00; 13,21) | -26,26 (-37,82; -14,70) | < 0,0001 |
| Retikulocyty (podíl z 1) | -0,0973 (-0,1252; -0,0694) | 0,0038 (-0,0239; 0,0315) | -0,1011 (-0,1391; -0,0632) | < 0,0001 |
| LDH (U/l) | -91,99 (-124,47; -59,50) | -21,18 (-53,30; 10,94) | -70,81 (-115,88; -25,74) | 0,0027 |
| Haptoglobin (g/l) | 0,169 (0,088; 0,251) | 0,012 (-0,070; 0,094) | 0,158 (0,043; 0,273) | 0,0079 |
CI: interval spolehlivosti (confidence interval), Hb: hemoglobin, LDH: laktátdehydrogenáza. 1 Všechny p-hodnoty jsou oboustranné.
2 Rozdíl upravený pro stratifikační faktory randomizace.
3 Sekundárními cílovými parametry jsou průměrné změny hladin Hb, nekonjugovaného bilirubinu, retikulocytů, LDH a haptoglobinu oproti výchozí hodnotě v 16., 20. a 24. týdnu.
4 Upravený rozdíl v g/dl je 1,82 (95% CI: 1,24; 2,40). Upravený rozdíl v mmol/l je 1,13 (95% CI: 0,77; 1,49).
Během studie byly 2 (5,0 %) pacientům v rameni s přípravkem Pyrukynd a 7 (17,5 %) pacientům v rameni s placebem podány transfuze.
Patnáct ze 16 pacientů s odpovědí Hb ve studii ACTIVATE pokračovalo v dlouhodobé prodloužené studii a bylo možné je hodnotit z hlediska udržení odpovědi. Třináct pacientů si udrželo zvýšení koncentrace Hb oproti výchozí hodnotě nad hranicí odpovědi ≥ 15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) při posledním dostupném hodnocení Hb, aniž by potřebovali transfuzi. Medián trvání odpovědi u 16 pacientů s odpovědí Hb byl 6,9 měsíce (rozmezí 3,3 až 18,4+ měsíce).
Pacienti s deficitem PK, kterým byla pravidelně podávána transfuze (studie ACTIVATE-T) Účinnost přípravku Pyrukynd byla zkoumána v mezinárodní, jednoramenné klinické studii (ACTIVATE-T) u 27 dospělých pacientů s deficitem PK, kterým byla pravidelně podávána transfuze. Pacienti, kterým byla pravidelně podávána transfuze, byli definováni jako pacienti, kteří měli minimálně 6 transfuzí a v anamnéze měli transfuze v průměru ne častěji než jednou za 3 týdny během 52týdenního období před poskytnutím informovaného souhlasu. Množství jednotek RBC obdržených během 52týdenního období před poskytnutím informovaného souhlasu nebylo nijak omezeno. Zařazeni byli pacienti, u nichž byla prokázána přítomnost alespoň 2 mutovaných alel v genu PKLR, z nichž alespoň 1 byla missense mutace. Pacienti, kteří byli homozygotní nosiči mutace R479H nebo 2 non-missense mutací (bez přítomnosti další missense mutace) v genu PKLR byli ze studie vyloučeni, protože tito pacienti nedosáhli odpovědi Hb (změna oproti výchozí hodnotě Hb ≥ 15 g/l nebo ≥ 1,5 g/dl nebo ≥ 0,9 mmol/l při > 50 % hodnocení) ve studii fáze 2 testující rozmezí dávek. Po období titrace dávky se dvěma postupnými kroky pro zvýšení dávky až na 50 mg dvakrát denně pacienti pokračovali užíváním fixní dávky přípravku Pyrukynd po dobu 24 týdnů.
Medián trvání léčby u 27 pacientů léčených přípravkem Pyrukynd byl 40,3 týdne (rozmezí 16,3 týdne až 46,3 týdne). Celkem 20 (74.1 %) pacientů bylo vystaveno přípravku Pyrukynd po dobu > 40 týdnů. Dvacet pět ze 27 (92,6 %) pacientů, kteří dostávali přípravek Pyrukynd, dostávalo po období titrace dávky optimalizovanou dávku 50 mg dvakrát denně. Medián věku byl 36 let (rozmezí 18 let až 68 let) a 25,9 % tvořili muži; rasu uvedlo 85,2 % pacientů, z nichž bylo 74,1 % bělošské rasy a 11,1 % asijské rasy. Výchozí charakteristiky onemocnění jsou uvedeny v tabulce 6.
Tabulka 6: Výchozí charakteristiky onemocnění u pacientů s deficitem PK, kterým byla pravidelně podávána transfuze (studie ACTIVATE-T)
| Výchozí charakteristiky onemocnění1 | Přípravek Pyrukynd N = 27 |
Hemoglobin (g/l)2, n Medián (min; max) | 27 91,0 (74; 109) |
| Genotyp PKLR, n (%) Missense/missense Missense/non-missense | 20 (74,1) 7 (25,9) |
Feritin (µg/l), n Medián (min; max) | 18 748,445 (163,42; 5 357,04) |
Zatížení transfuzí Počet transfuzních epizod standardizovaných na 24 týdnů, n Medián (min; max) Počet transfuzních jednotek RBC standardizovaných na 24 týdnů, n Medián (min; max) | 27 4,15 (2,8; 7,8) 27 6,92 (2,8; 20,3) |
Kategorie femorálního T-skóre podle DXA, n (%) ≤ -2,5 > -2,5 - < -1.0 ≥ -1,0 Chybějící | 1 (3,7) 15 (55,6) 10 (37,0) 1 (3,7) |
| Splenektomie v anamnéze, n (%) | 21 (77,8) |
| Cholecystektomie v anamnéze, n (%) | 23 (85,2) |
| Předchozí chelatační terapie, n (%) | 24 (88,9) |
DXA: dvouenergiová rentgenová absorpciometrie (dual-energy X-ray absorptiometry), RBC: červené krvinky (red blood cell).
1 n je počet pacientů s úplnými údaji.
2 Výchozí hodnota Hb v g/dl: medián 9,10 (rozmezí: 7,4 až 10,9). Výchozí hodnota Hb v mmol/l: medián 5,64 (rozmezí: 4,6 až 6,8).
Primární cílový parametr snížení počtu transfuzi byl definován jako ≥ 33 % snížení počtu transfuzních jednotek RBC podaných během období s fixní dávkou ve srovnání se zatížením transfuzemi v anamnéze standardizovaným na 24 týdnů.
Výsledky hodnocení účinnosti u pacientů s deficitem PK, kterým byla pravidelně podávána transfuze, jsou uvedeny v tabulce 7.
Tabulka 7: Výsledky hodnocení účinnosti u pacientů s deficitem PK, kterým byla pravidelně podávána transfuze (studie ACTIVATE-T)
| Cílový parametr | Přípravek Pyrukynd N = 27 |
| Pacienti se snížením počtu transfuzí, n (%) 95% CI | 10 (37,0) (19,4; 57,6) |
Procentuální snížení podávaných jednotek RBC oproti výchozímu stavu1 ≥ 33 na < 50 %, n (%) ≥ 50 %, n (%)2 | 1 (3,7) 10 (37,0) |
| Pacienti bez transfuze, n (%) 95% CI | 6 (22,2) (8,6; 42,3) |
CI: interval spolehlivosti (confidence interval), RBC: červené krvinky (red blood cells). 1 Vypočítáno jako celkový počet transfuzních jednotek RBC podaných během 52 týdnů před poskytnutím informovaného souhlasu standardizovaných na 24 týdnů.
2 Jeden pacient s ≥ 50% snížením počtu jednotek RBC oproti výchozímu stavu byl v analýze primárního cílového parametru (snížení počtu transfuzí) označen jako neodpovídající, protože obdržel < 12 týdnů léčby v období fixní dávky.
Všech 6 (22,2 %) jedinců, kteří byli ve studii ACTIVATE-T bez transfuzí, zůstalo bez transfuzí i v dlouhodobé prodloužené studii. Medián trvání odpovědi u 6 pacientů byl 17,0 měsíců (rozmezí 11,5+ až 21,8+ měsíce).
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Pyrukynd u jedné nebo více podskupin pediatrické populace pro léčbu deficitu PK (informace o použití u pediatrické populace viz bod 4.2).
Starší pacienti
Klinické studie s přípravkem Pyrukynd nezahrnovaly dostatečný počet pacientů ve věku 65 let a více, aby bylo možné určit, zda reagují jinak než mladší pacienti.
5.2 Farmakokinetické vlastnosti
Farmakokinetika mitapivátu byla charakterizována u zdravých dospělých a pacientů s deficitem PK. Mitapivát se po perorálním podání snadno vstřebává, široce distribuuje a vykazuje nízkou clearance.
Při opakovaném podávání byla patrná autoindukce clearance mitapivátu.
Farmakokinetika mitapivátu vykazovala u zdravých dospělých osob nízkou až střední variabilitu.
Absorpce
Mitapivát se snadno vstřebával po jednorázových i vícenásobných dávkách jak u zdravých osob, tak u pacientů s deficitem PK. Medián hodnot Tmax v ustáleném stavu byl 0,5 až 1 hodina po podání dávky ve studovaném dávkovém rozmezí (5 mg až 700 mg dvakrát denně).
Absolutní biologická dostupnost po podání jednorázové dávky byla přibližně 73 %.
Mitapivát vykazuje rozpustnost závislou na pH. Vysoká rozpustnost je pozorována až do pH 5,5, s klesající rozpustností při vyšším pH, což může snižovat absorpci mitapivátu.
Vliv jídla
Po podání jednorázové dávky zdravým jedincům a jídle s vysokým obsahem tuku (přibližně 900 až 1 000 kalorií celkově, z toho 500 až 600 kalorií z tuků, 250 kalorií ze sacharidů a 150 kalorií z bílkovin) nedošlo ke změně AUCinf, zatímco Cmax mitapivátu se snížila o 42 %. Podávání mitapivátu s jídlem s vysokým obsahem tuku nemělo žádný klinicky významný vliv na farmakokinetiku mitapivátu.
Distribuce
Mitapivát je ve vysoké míře vázán na bílkoviny (97,7 %) v plazmě, s nízkou distribucí do RBC. Průměrný distribuční objem (Vd) byl 135 l.
Biotransformace
In vitro studie prokázaly, že mitapivát je primárně metabolizován CYP3A4. Po podání jednorázové perorální dávky 120 mg radioaktivně značeného mitapivátu zdravým jedincům byl hlavní cirkulující složkou nezměněný mitapivát.
In vitro studie lékových interakcí
Metabolické dráhy
Mitapivát indukuje CYP3A4 a může také indukovat CYP2B6, CYP2C8, CYP2C9, CYP2C19 a UGT1A1. Mitapivát může inhibovat CYP3A4.
Transportní systémy léčiv
Mitapivát je substrátem pro P-gp a může indukovat a inhibovat P-gp.
Eliminace
Po podání jednorázové perorální dávky (5 až 2 500 mg) zdravým osobám nalačno má mitapivát průměrný t1/2 v rozmezí 16,2 hodiny až 79,3 hodiny. Populační farmakokinetikou odvozený medián Cl/F v ustáleném stavu byl 11,5; 12,7 a 14,4 l/h pro režimy 5 mg dvakrát denně, 20 mg dvakrát denně resp. 50 mg dvakrát denně.
Po jednorázovém perorálním podání radioaktivně značeného mitapivátu zdravým jedincům bylo celkové zpětné zachycení podané radioaktivní dávky 89,1 %, z toho 49,6 % v moči (2,6 % beze změny) a 39,6 % ve stolici (méně než 1 % beze změny).
Linearita/nelinearita
AUC a Cmax mitapivátu se zvyšovaly úměrně dávce v klinicky relevantním dávkovém rozmezí 5 až 50 mg dvakrát denně u zdravých osob a u jedinců s deficitem PK.
Zvláštní skupiny pacientů
Nebyly pozorovány žádné klinicky významné účinky na farmakokinetiku mitapivátu v závislosti na věku, pohlaví, rase nebo tělesné hmotnosti.
Starší pacienti
V klinických studiích ACTIVATE a ACTIVATE-T byl mitapivát podáván 5 pacientům ve věku 65 let nebo starším. U těchto pacientů nebyly pozorovány žádné rozdíly ve farmakokinetice ve srovnání s mladšími pacienty.
Porucha funkce jater
Farmakokinetika mitapivátu byla studována u dospělých osob se středně těžkou poruchou funkce jater (třída B dle Childa a Pugha). Po jednorázovém perorálním podání 50 mg mitapivátu vykazovali tito pacienti o 36 % vyšší expozici (AUC∞) mitapivátu než osoby s normální funkcí jater. Tento rozdíl v expozici není považován za klinicky významný. Geometrický průměr Cmax byl mezi skupinami podobný. Nebyly zaznamenány žádné zásadní změny ve vazbě na plazmatické proteiny ani v eliminačním poločasu u pacientů se středně těžkou poruchou funkce jater oproti zdravým kontrolám. Mitapivát nebyl studován u osob s těžkou poruchou funkce jater (třída C dle Childa a Pugha).
Porucha funkce ledvin
V rámci populačních farmakokinetických analýz byl hodnocen vliv poruchy funkce ledvin na farmakokinetiku mitapivátu. Jednalo se o 24 pacientů s lehkou (odhadovaná rychlost glomerulární filtrace [eGFR] ≥ 60 až ˂ 90 ml/min/1,73 m2) a 4 se středně těžkou (eGFR ≥ 30 až ˂ 60 ml/min/1,73 m2) poruchou funkce ledvin. AUC v ustáleném stavu byla podobná u pacientů s normální funkcí ledvin a s lehkou poruchou funkce ledvin. Geometrický průměr AUC v ustáleném stavu u malého počtu pacientů se středně těžkou poruchou funkce ledvin byl vyšší než u pacientů s normální funkcí ledvin, ale v rozmezí AUC v ustáleném stavu pozorovaných u pacientů s normální funkcí ledvin (viz bod 4.2). U pacientů s těžkou poruchou funkce ledvin nejsou dostupné žádné údaje.
Pediatrická populace
Farmakokinetika mitapivátu u dětí a dospívajících pacientů ve věku do 18 let nebyla studována.
5.3 Předklinické údaje vztahující se k bezpečnosti
Mitapivát nebyl karcinogenní u transgenních rasH2 myší při podávání dvakrát denně po dobu nejméně 26 týdnů až do nejvyšší celkové denní dávky 500 mg/kg/den u myších samců (6,4násobný rozdíl oproti expozici u člověka) a 250 mg/kg/den u myších samic (2,6násobný rozdíl oproti expozici u člověka).
Ve dvouleté studii karcinogenity na potkanech byly pozorovány proliferativní a neoplastické změny v játrech, štítné žláze, vaječnících a pankreatu. Nálezy v játrech a štítné žláze byly přisuzovány indukci enzymů CYP a byly považovány za specifické pro hlodavce. U vaječníků byl zaznamenán zvýšený výskyt hyperplazie a/nebo zvýšená závažnost hyperplazie granulózových a/nebo hyperplazie luteálních/granulózových buněk při hodnotách AUC0-12h mitapivátu > 100násobně vyšších než rozsah pozorovaný u lidí při maximální doporučené dávce pro člověka (maximum recommended human dose, MRHD) 50 mg dvakrát denně. U samců ze všech skupin podle dávek (30, 100 a 300 mg/kg/den) byla pozorována zvýšená incidence a/nebo závažnost benigní acinózní hyperplazie a adenomu exokrinního pankreatu: hladina bez účinku nebyla stanovena. Incidence nálezů na pankreatu byla pouze mimo rozsah pozorovaný v minulosti u testovaného kmene při dávce 300 mg/kg/den (47násobek lidské AUC0-12h při MRHD). Význam nálezů na pankreatu pro člověka není znám.
Mitapivát nebyl mutagenní v in vitro testu bakteriální reverzní mutace (Ames). Mitapivát nebyl klastogenní v in vitro mikrojaderném testu na lidských lymfocytech ani v in vivo mikrojaderném testu na kostní dřeni potkanů.
Ve studiích embryonálního a fetálního vývoje byly pozorovány nežádoucí účinky na plod při hodnotách AUC0-12 63násobně (potkani) a 3,1násobně (králíci) vyšších než hodnota AUC0-12h u člověka při MRHD.
Ve studii embryonální a fetální toxicity na potkanech bylo perorální podávání mitapivátu spojeno s nežádoucími účinky u plodu, včetně snížení průměrného počtu a podílu životaschopných plodů ve vrhu, nižší průměrné tělesné hmotnosti plodu a vnějších malformací, malformací měkkých tkání a skeletu souvisejících s testovanou látkou. Hladina bez pozorovaných nežádoucích účinků na matku a plod (no-observed adverse effect level, NOAEL) byla pozorována při dávce 50 mg/kg/den (13násobek lidské AUC 0-12h při MRHD).
Ve studii embryonální a fetální toxicity na králících vedlo perorální podávání mitapivátu ke snížení průměrné tělesné hmotnosti plodu. Nebyly pozorovány žádné účinky na morfologii plodu. NOAEL pro matku a plod nastala při dávce 60 mg/kg/den (1,5násobek lidské AUC 0-12h při MRHD).
U potkanů bylo prokázáno, že mitapivát vyvolává perinatální úmrtnost v souvislosti s dystokií/prodlouženým porodem vyvolaným léčivem ve studiích prenatálního i postnatálního vývoje a juvenilní toxicity v dávkách ≥ 50 mg/kg/den (≥ 20násobek lidské AUC0-12h při MRHD).
Ve studii fertility a raného embryonálního vývoje nevedlo perorální podávání mitapivátu dvakrát denně v dávkách až 300 mg/kg/den u samců potkana a 200 mg/kg/den u samic potkana před pářením a během něj a dále u samic během organogeneze k žádným nežádoucím účinkům na fertilitu u samců ani samic. Byly pozorovány reverzibilní nálezy týkající se reprodukčních orgánů samců a samic, které byly považovány za související s inhibicí aromatázy. U samců byly pozorovány reverzibilní mikroskopické nálezy (degenerace semenotvorných kanálků, retence spermatid, atypická reziduální tělíska ve varlatech a zvýšená incidence buněčných zbytků v nadvarlatech) korelující s abnormálními nálezy při hodnocení spermií (snížená pohyblivost a hustota spermií, zvýšený počet abnormálních spermií) při hodnotách AUC0-12h ≥ 23násobně vyšších než expozice člověka při MRHD. U samic byl pozorován snížený počet stadií říje před pářením při hodnotách AUC0-12h 49násobně vyšších, než je expozice u člověka při MRHD, a tato změna odezněla po ukončení podávání.
Ve studiích toxicity po podání opakovaných dávek u samců a samic potkanů byly pozorovány změny reprodukčních orgánů, které byly přičítány inhibici aromatázy. U samců byla při hodnotách AUC0-12h ≥ 4,7násobku expozice člověka při MRHD pozorována nižší hmotnost přídatných pohlavních žláz a vyšší hmotnost varlat, jakož i mikroskopické nálezy ve varlatech a přídatných pohlavních žlázách. U samic se při hodnotách AUC0-12h rovných 3,0násobku expozice u člověka objevila vyšší hmotnost vaječníků a nižší hmotnost dělohy a mikroskopické nálezy ve vaječnících a pochvě. Všechny nálezy byly reverzibilní.
V toxikologické studii na juvenilních zvířatech zahájené na potkanech ve věku 7 dní, jež byli léčeni až do pohlavní dospělosti, byla většina nálezů souvisejících s léčbou považována za související s inhibicí aromatázy. U samců byly pozorovány mikroskopické nálezy ve varlatech od nízké dávky 30 mg/kg/den (1,5násobek lidské AUC0-12h při MRHD) a opožděná pohlavní zralost, abnormální nálezy při hodnocení spermií a změny v páření a plodnosti byly pozorovány při dávkách ≥ 150 mg/kg/den (≥ 22násobek lidské AUC0-12h při MRHD). U samic byly při vysoké dávce 200 mg/kg/den (60násobek lidské AUC0-12h při MRHD) pozorovány změny estrálního cyklu. Všechny hodnotitelné reprodukční změny byly reverzibilní nebo částečně reverzibilní. Snížení a zvýšení tělesné hmotnosti související s léčbou bylo pozorováno u samců i samic při ≥ 20násobku lidské AUC0-12h při MRHD a u samic nebylo vratné. Změny na kostech, včetně nižší hustoty a hmotnosti kostí, byly pozorovány u samců při ≥ 1,5násobku expozice u člověka a u samic při ≥ 20násobku expozice u člověka. Tyto změny byly plně reverzibilní u samic; u samců byly plně reverzibilní při 1,5násobku expozice člověka a částečně reverzibilní při vyšších úrovních expozice.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Mikrokrystalická celulóza
Sodná sůl kroskarmelózy
Mannitol (E 421)
Natrium-stearyl-fumarát
Potahová vrstva
Hypromelóza (E 464)
Oxid titaničitý (E 171)
Monohydrát laktózy
Triacetin
Hlinitý lak indigokarmínu (E 132)
Potiskový inkoust
Šelak (E 904)
Černý oxid železitý (E 172)
Hydroxid amonný (E 527)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 25 °C.
6.5 Druh obalu a obsah balení
Tablety mitapivátu se dodávají v pouzdrech na blistry z PVC/PCTFE/Al v krabičkách.
Balení pro titraci dávky a udržovací dávku:
Pyrukynd 5 mg potahované tablety
Krabička obsahující 56 potahovaných tablet ve 4 pouzdrech na blistry, z nichž každé obsahuje 14 potahovaných tablet.
Pyrukynd 20 mg potahované tablety
Krabička obsahující 56 potahovaných tablet ve 4 pouzdrech na blistry, z nichž každé obsahuje 14 potahovaných tablet.
Pyrukynd 50 mg potahované tablety
Krabička obsahující 56 potahovaných tablet ve 4 pouzdrech na blistry, z nichž každé obsahuje 14 potahovaných tablet.
Balení ke snižování dávky:
Pyrukynd 5 mg potahované tablety
Krabička obsahující 7 potahovaných tablet v pouzdru na blistry.
Pyrukynd 20 mg potahované tablety + Pyrukynd 5 mg potahované tablety
Jedna krabička se 14 potahovanými tabletami obsahuje: 7 potahovaných tablet přípravku Pyrukynd 20 mg 7 potahovaných tablet přípravku Pyrukynd 5 mg
Pyrukynd 50 mg potahované tablety + Pyrukynd 20 mg potahované tablety
Jedna krabička se 14 potahovanými tabletami obsahuje: 7 potahovaných tablet přípravku Pyrukynd 50 mg 7 potahovaných tablet přípravku Pyrukynd 20 mg
Na trhu nemusí být všechny velikosti balení.
6.6. Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Nizozemsko
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/22/1662/001
EU/1/22/1662/002
EU/1/22/1662/003
EU/1/22/1662/004
EU/1/22/1662/005
EU/1/22/1662/006
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 9. listopadu 2022
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Pyrukynd 100 mg potahované tablety
1. NÁZEV PŘÍPRAVKU
Pyrukynd 100 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje 100 mg mitapivátu (ve formě sulfátu).
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 2,99 mg laktózy (ve formě monohydrátu).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta
Modré, potahované tablety podlouhlého tvaru o velikosti přibližně 16 mm × 6,8 mm s modrým potiskem „M100“ na obou stranách.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Pyrukynd je indikován k léčbě dospělých pacientů s anémií související s alfa- nebo beta-talasemií závislou na transfuzích a nezávislou na transfuzích (viz bod 5.1).
4.2 Dávkování a způsob podání
Léčba má být zahájena lékařem se zkušenostmi s léčbou hematologických onemocnění.
Dávkování
Doporučená dávka je 100 mg užívaných perorálně dvakrát denně.
Léčba přípravkem Pyrukynd má být dlouhodobá. Podávání přípravku Pyrukynd má být ukončeno, pokud u pacienta nedojde ke zlepšení hemolytické anémie po 6 měsících u pacientů s talasemií nezávislou na transfuzích, nebo po 1 roce u pacientů s talasemií závislou na transfuzích na základě celkových laboratorních výsledků a klinického stavu pacienta, pokud neexistuje jiné vysvětlení selhání odpovědi (např. krvácení, operace, jiná souběžná onemocnění).
Úprava dávky, přerušení nebo ukončení
Pokud pacient z jakéhokoli důvodu potřebuje přerušit nebo ukončit užívání přípravku Pyrukynd, lze zvážit snížení dávky na 100 mg jednou denně před přerušením nebo ukončením léčby.
Pokud je pozorována koncentrace Hb nad horní hranicí normálních hodnot (HHN), lze zvážit snížení dávky na 100 mg jednou denně, dokud koncentrace Hb pacienta neklesne na HHN nebo nižší.
Pokyny týkající se přerušení nebo ukončení užívání přípravku Pyrukynd z důvodu „hypertransaminazémie“ viz bod 4.4.
Vynechaná dávka
Pokud od vynechání dávky přípravku Pyrukynd uplynuly 4 hodiny nebo méně, má být dávka podána co nejdříve. Pokud od vynechání dávky uplynuly více než 4 hodiny, nemá se podávat náhradní dávka a pacient má počkat do další dávky dle schématu. Následně se má pacient vrátit k obvyklému schématu dávkování.
Zvláštní skupiny pacientů
Starší pacienti
U starších pacientů jsou dostupné omezené údaje. U starších pacientů nejsou doporučeny žádné úpravy dávky (viz body 5.1 a 5.2).
Porucha funkce jater
Farmakokinetika mitapivátu byla studována u dospělých osob se středně těžkou poruchou funkce jater. U pacientů s lehkou nebo středně těžkou poruchou funkce jater nejsou doporučeny žádné úpravy dávky. Mitapivát nebyl studován u pacientů s těžkou poruchou funkce jater.
Porucha funkce ledvin
U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin jsou dostupné omezené údaje. U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin nejsou doporučeny žádné úpravy dávky (viz bod 5.2).
U pacientů s těžkou poruchou funkce ledvin nejsou dostupné žádné údaje. Nelze poskytnout doporučení ohledně dávkování.
Pediatrická populace
Bezpečnost a účinnost přípravku Pyrukynd u dětí a dospívajících ve věku do 18 let nebyly stanoveny. Nejsou dostupné žádné údaje. Byly provedeny neklinické studie na juvenilních zvířatech (viz bod 5.3).
Způsob podání
Perorální podání.
Přípravek Pyrukynd lze užívat s jídlem nebo bez jídla. Tablety se polykají v celku. Tablety se nesmí dělit, drtit, žvýkat ani rozpouštět, protože v současné době nejsou dostupné žádné údaje, které by podporovaly jiné způsoby podání.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Hypertransaminazémie
U pacientů s talasemií léčených mitapivátem bylo během prvních 6 měsíců expozice pozorováno poškození jater (viz bod 4.8). Jaterní testy mají být provedeny před zahájením léčby přípravkem Pyrukynd a poté jednou měsíčně po dobu prvních 6 měsíců a podle klinické indikace. Pyrukynd je třeba přerušit, pokud je pozorováno klinicky významné zvýšení jaterních testů nebo pokud je hladina alaninaminotransferázy > 5násobek HHN. Pyrukynd je třeba vysadit, pokud existuje podezření na poškození jater v důsledku mitapivátu.
Lékové interakce
Hormonální antikoncepce
Mitapivát může snížit systémovou expozici hormonálních antikoncepcí, které jsou citlivými substráty cytochromu P450 3A4 (CYP3A4) (např. ethinylestradiolu) (viz bod 4.5). Ženy ve fertilním věku mají být poučeny o používání dalších nebo alternativních antikoncepčních metod (viz bod 4.6).
Souběžné podávání jiných léčivých přípravků
Souběžné podávání určitých léčivých přípravků s mitapivátem může mít za následek zvýšené riziko nežádoucích účinků nebo změny v účinnosti mitapivátu nebo změny v účinnosti souběžně podávaných léčivých přípravků (viz bod 4.5). Při každém zahájení nebo ukončení léčby mitapivátem nebo jinými léčivými přípravky podávanými souběžně s mitapivátem je nutné vzít v úvahu možné lékové interakce.
Laktóza
Tento léčivý přípravek obsahuje laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
Omezení klinických údajů
Do klinických studií nebyli zařazeni pacienti s aktivním a/nebo nekontrolovaným srdečním nebo plicním onemocněním.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Mitapivát je primárně metabolizován CYP3A4 a je substrátem pro P-glykoprotein (P-gp). Mitapivát indukuje CYP3A4 a může také indukovat CYP2B6, CYP2C8, CYP2C9, CYP2C19 a uridindifosfát glukuronosyltransferázu 1A1 (UGT1A1). Mitapivát může inhibovat CYP3A4. Mitapivát může indukovat a inhibovat P-gp (viz bod 5.2).
Účinky jiných léčivých přípravků na mitapivát
Inhibitory CYP3A4
Ve studii fáze 1 byl hodnocen účinek itrakonazolu (silného inhibitoru CYP3A4) na farmakokinetiku jednorázové dávky mitapivátu. Itrakonazol zvýšil 4,7násobně AUC0-t, 4,9násobně AUC∞ a 1,7násobně Cmax mitapivátu. Zvýšená expozice mitapivátu v plazmě může zvýšit riziko nežádoucích účinků. Je nutné se vyvarovat souběžného používání inhibitorů CYP3A4 s mitapivátem (viz bod 4.4). Pokud je současné užívání středně silného inhibitoru CYP3A4 nevyhnutelné, dávka mitapivátu má být 100 mg jednou denně a u pacienti mají být sledováni z důvodu zvýšeného rizika nežádoucích účinků. Při použití se středně silným inhibitorem CYP3A nesmí pacienti překročit dávku 100 mg jednou denně.
Induktory CYP3A4
Ve studii fáze 1 byl hodnocen účinek rifampicinu (silného induktoru CYP3A4) na farmakokinetiku jednorázové dávky mitapivátu. Rifampicin snížil o 91 % AUC0-t, o 91 % AUC∞ a o 77 % Cmax mitapivátu. Snížená expozice mitapivátu v plazmě může snížit účinnost mitapivátu. Je nutné se vyvarovat souběžného používání induktorů CYP3A4 s mitapivátem (viz bod 4.4). Pokud je souběžné užívání induktoru CYP3A4 nevyhnutelné, mají být pacienti sledováni kvůli snížené účinnosti mitapivátu. Pacienti nesmí překročit doporučenou dávku 100 mg dvakrát denně.
Látky snižující obsah žaludečních kyselin
Souběžné užívání mitapivátu s léčivými přípravky, které zvyšují žaludeční pH, nebylo hodnoceno v klinické studii lékových interakcí; na základě populační FK analýzy však nedošlo k žádným klinicky významným změnám AUC a Cmax v ustáleném stavu při souběžném podávání inhibitorů protonové pumpy u pacientů s talasemií.
Účinky mitapivátu na jiné léčivé přípravky
Substráty CYP3A4
Ve studii fáze 1 byl hodnocen účinek mitapivátu (100 mg dvakrát denně) na farmakokinetiku jednorázové dávky midazolamu (citlivého substrátu CYP3A4). Při dosažení ustáleného stavu mitapivát snížil AUC midazolamu (AUC0–t, AUC∞) o 53 % a Cmax o 37 %. Během léčby mitapivátem je nutné zvážit alternativní terapie, které nejsou založeny na citlivých substrátech CYP3A4 (viz bod 4.4). Pokud je souběžné podávání mitapivátu s citlivými substráty CYP3A4 nevyhnutelné, mají být pacienti pečlivě sledováni, zejména u substrátů s úzkým terapeutickým indexem (např. alfentanilu, karbamazepinu, cyklosporinu, ergotaminu, fentanylu, pimozidu, chinidinu, sirolimu, takrolimu).
Hormonální antikoncepce
Mitapivát může změnit systémovou expozici hormonálních antikoncepcí, které jsou založeny na citlivých substrátech CYP3A4 (např. ethinylestradiolu) (viz bod 4.4) a může ovlivnit jejich účinnost (viz bod 4.6).
Substráty UGT1A1, CYP2B6 a CYP2C
Na základě in vitro údajů může mitapivát indukovat UGT1A1, CYP2B6, CYP2C8, CYP2C9 a CYP2C19 (viz bod 5.2) a může snížit systémovou expozici substrátů těchto enzymů (např. irinotekanu [UGT1A1]; bupropionu [CYP2B6]; omeprazolu [CYP2C19]; repaglinidu [CYP2C8]; warfarinu [CYP2C9]). Souběžné používání mitapivátu se substráty těchto enzymů nebylo v klinické studii lékových interakcí hodnoceno. Během léčby mitapivátem je nutné zvážit alternativní terapie, které nejsou založeny na substrátech UGT1A1 nebo citlivých substrátech CYP2B6 nebo CYP2C (viz bod 4.4). Pokud je souběžné podávání nevyhnutelné, mají být pacienti sledováni z hlediska ztráty terapeutického účinku substrátů těchto enzymů, zejména u těch s úzkým terapeutickým indexem (např. irinotekanu [UGT1A1]; cyclofosfamidu [CYP2B6]; kyseliny valproové [CYP2C19]; paklitaxelu [CYP2C8]; warfarinu, fenytoinu [CYP2C9]).
Substráty P-gp
Na základě in vitro údajů může mitapivát indukovat a inhibovat P-gp (viz bod 5.2) a může změnit systémovou expozici substrátů (např. dabigatran-etexilátu) tohoto transportéru. Souběžné používání mitapivátu se substráty P-gp nebylo v klinické studii lékových interakcí hodnoceno. Během léčby mitapivátem je nutné zvážit alternativní terapie, které nejsou založeny na substrátech P-gp (viz bod 4.4). Pokud je souběžné podávání mitapivátu se substráty P-gp nevyhnutelné, mají být pacienti pečlivě sledováni, zejména u substrátů s úzkým terapeutickým indexem (např. kolchicinu, digoxinu).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u žen
Ženy ve fertilním věku se musí během léčby přípravkem Pyrukynd vyvarovat otěhotnění.
Ženy ve fertilním věku musí během léčby přípravkem Pyrukynd a nejméně 1 měsíc po poslední dávce používat antikoncepci. Mitapivát může snížit systémovou expozici hormonální antikoncepce založené na citlivých substrátech CYP3A4 (viz body 4.4 a 4.5). Je nutné zvážit další nebo alternativní metody antikoncepce.
Těhotenství
Údaje o podávání mitapivátu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3).
Podávání přípravku Pyrukynd se v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Není známo, zda se mitapivát a/nebo jeho metabolity vylučují do lidského mateřského mléka. Riziko pro kojené novorozence/děti nelze vyloučit.
Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit podávání přípravku Pyrukynd.
Fertilita
Nejsou dostupné žádné údaje o vlivu mitapivátu na fertilitu u lidí. Studie na zvířatech prokázaly reverzibilní účinky na reprodukční orgány samců a samic (viz bod 5.3). Užívání mitapivátu může mít vliv na schopnost početí u ženy i u muže.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Pyrukynd má malý vliv na schopnost řídit nebo obsluhovat stroje. Pacienti musí být upozorněni, že mají být opatrní při řízení nebo obsluze strojů v případě, že se u nich během léčby přípravkem Pyrukynd vyskytne insomnie (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Hodnocení bezpečnosti přípravku Pyrukynd je založeno na zkušenostech ze dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných klinických studií: jedné u dospělých pacientů s alfa- nebo beta-talasemií nezávislou na transfuzích (ENERGIZE) a jedné u dospělých pacientů s alfa- nebo beta-talasemií závislou na transfuzích (ENERGIZE-T). V obou studiích přípravek Pyrukynd užívalo 301 pacientů v dvojitě zaslepeném období a 292 pacientů bylo přípravku Pyrukynd vystaveno po dobu > 12 měsíců, přičemž expozice přípravku Pyrukynd pokračovala během období otevřeného prodloužení. Při charakterizování bezpečnostního profilu přípravku Pyrukynd byly zvažovány údaje jak z dvojitě zaslepeného období, tak z období otevřeného prodloužení.
Nejčastějšími nežádoucími účinky v obou studiích byly bolest hlavy (24,9 %) a insomnie (24,3 %) a nejčastějšími laboratorními abnormalitami byly snížená hladina estronu (muži) (57,8 %), zvýšení volného testosteronu (muži) (57,4 %), zvýšení krevního testosteronu (muži) (40,2 %) a snížení estradiolu (muži) (15,6 %).
Tabulkový přehled nežádoucích účinků
Nežádoucí účinky spojované s přípravkem Pyrukynd pozorované v klinických studiích u pacientů s talasemií jsou uvedeny v tabulce níže.
Nežádoucí účinky jsou uvedeny podle tříd orgánových systémů MedDRA a frekvence: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit). V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1: Nežádoucí účinky
| Třída orgánového systému | Velmi časté | Časté | Méně časté |
| Psychiatrické poruchy | Insomnie | ||
| Poruchy nervového systému | Bolest hlavy | Závrať | |
| Srdeční poruchy | Palpitace | ||
| Poruchy jater a žlučových cest | Hypertransaminazémie | ||
| Poruchy kůže a podkožní tkáně | Pruritus Vyrážka | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Artralgie Bolest v končetině | ||
| Poruchy ledvin a močových cest | Proteinurie | ||
| Vyšetření | Snížená hladina estronu (muži) Zvýšení volného testosteronu (muži) Zvýšení testosteronu v krvi (muži) Snížený estradiol (muži) |
Popis vybraných nežádoucích účinků
Hypertransaminazémie
U ENERGIZE a ENERGIZE-T se u 2 z 301 pacientů (0,66 %) léčených přípravkem Pyrukynd vyskytly nežádoucí příhody naznačující hepatocelulární poškození během dvojitě zaslepeného období. Tři další pacienti zaznamenali nežádoucí příhody naznačující hepatocelulární poškození během období otevřeného prodloužení po přechodu z placeba na Pyrukynd. U 2 z 5 pacientů byly příhody závažné (vyžadující hospitalizaci) a u zbývajících 3 byly příhody nezávažné. Tyto příhody byly charakterizovány dobou do nástupu během prvních 6 měsíců léčby s maximálním zvýšením alaninaminotransferázy > 5 × HHN. Všichni pacienti ukončili léčbu přípravkem Pyrukynd a tyto příhody se po ukončení léčby zlepšily. Žádná z těchto příhod nevedla k selhání jater, transplantaci jater nebo úmrtí.
Změny hladin pohlavních hormonů
Mitapivát je in vitro slabý inhibitor aromatázy. Ve studii ENERGIZE došlo u 15 ze 46 (32,6 %) mužů ke zvýšení testosteronu nad normální hladinu a u 18 ze 46 (39,1 %) mužů došlo ke snížení estronu a u 2 ze 46 (4,3 %) mužů ke snížení estradiolu pod dolní hranici normálních hodnot. Ve studii ENERGIZE-T došlo u 25 ze 79 mužů (31,6 %) ke zvýšení testosteronu nad normální hladinu a u 46 ze 79 (58,2 %) mužů došlo ke snížení estronu a u 15 ze 79 (19,0 %) mužů došlo ke snížení estradiolu pod dolní hranici normálních hodnot. Tyto změny hladin hormonů byly během léčby přípravkem Pyrukynd zachovány. U pacientů, kteří vysadili Pyrukynd, byly hormonální změny reverzibilní. Možnosti analýzy pohlavních hormonů u pacientek byly omezené vzhledem k fyziologickým změnám hladin hormonů, které se očekávají během normálního menstruačního cyklu, a vzhledem k různým typům hormonální antikoncepce, kterou pacientky používaly.
Insomnie
Ve studii ENERGIZE byla nespavost hlášena u 35 ze 129 (27,1 %) pacientů, kteří dostávali Pyrukynd, a u 5 z 63 (7,9 %) pacientů, kteří dostávali placebo. Ve studii ENERGIZE-T byla nespavost hlášena u 38 ze 172 (22,1 %) pacientů, kteří dostávali Pyrukynd, a u 8 z 85 (9,4 %) pacientů, kteří dostávali placebo.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Nejsou k dispozici žádné informace o předávkování mitapivátem.
V případě předávkování je nutné pacienty léčit symptomaticky a podle potřeby zavést vhodná podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Jiné hematologické látky, ATC kód: B06AX04
Mechanismus účinku
Mitapivát je aktivátor pyruvátkinázy a působí přímou vazbou na tetramer pyruvátkinázy.
Nerovnováha tvorby globinových řetězců během erytropoézy vede u talasemie ke zvýšenému oxidačnímu stresu, který vede k neefektivní erytropoéze a hemolýze. Mitapivát zlepšuje energetickou homeostázu, životnost červených krvinek, neefektivní erytropoézu a hemolýzu zvýšením aktivity pyruvátkinázy.
Farmakodynamické účinky
U zdravých dobrovolníků a pacientů s talasemií byl po podání mitapivátu do ustáleného stavu pozorován pokles 2,3-bisfosfoglycerátu a zvýšení koncentrace ATP.
Klinická účinnost a bezpečnost
Účinnost přípravku Pyrukynd byla hodnocena ve 2 mezinárodních klinických studiích fáze 3 u pacientů s alfa- a beta-talasemií: ENERGIZE a ENERGIZE-T.
Pacienti s talasemií nezávislou na transfuzích (ENERGIZE)
Účinnost přípravku Pyrukynd byla hodnocena v mezinárodní, randomizované, dvojitě zaslepené, placebem kontrolované klinické studii (ENERGIZE) se 194 dospělými pacienty s alfa- nebo beta-talasemií bez závislosti na transfuzích, definovanou jako pacienti, kteří neměli více než 5 jednotek RBC podaných transfuzí během 24týdenního období před randomizací a žádné transfuze RBC během 8 týdnů před informovaným souhlasem a během screeningového období. Pacienti byli zařazeni, pokud měli zdokumentovanou diagnózu talasemie (beta-talasemie s mutacemi genu alfa-globinu nebo bez nich, HbE/beta-talasemie nebo onemocnění alfa-talasemie/HbH) a výchozí koncentraci Hb ≤ 100 g/l (≤ 10 g/dl; ≤ 6,2 mmol/l). Pacienti byli vyloučeni, pokud měli aktivní a/nebo nekontrolované srdeční nebo plicní onemocnění. Randomizace byla stratifikována podle výchozích koncentrací Hb (≤ 90 g/l vs. 91–100 g/l; ≤ 9 g/dl vs. 9,1–10 g/dl; ≤ 5,6 mmol/l vs. > 5,6–6,2 mmol/l) a genotypu talasemie (alfa-talasemie/onemocnění HbH vs. beta-talasemie).
Ze 194 pacientů s alfa- nebo beta-talasemií nezávislou na transfuzích bylo 130 pacientů randomizováno k podávání 100 mg přípravku Pyrukynd dvakrát denně během 24týdenního dvojitě zaslepeného období. Medián trvání léčby přípravkem Pyrukynd byl 24,1 týdne (rozmezí 1,1 až 28,1 týdne). Celkově bylo 97 (75 %) pacientů vystaveno přípravku Pyrukynd po dobu > 24 týdnů. Ze 194 randomizovaných pacientů byl medián věku 41,0 let (rozmezí 18 až 69) a 36,6 % byli muži; rasa byla hlášena u 99 % pacientů: 56,2 % bělochů, 39,2 % Asijců, 1,0 % černochů nebo afroameričanů, 0,5 % smíšené rasy a 2,1 % neznámých.
Výchozí charakteristiky onemocnění jsou uvedeny v tabulce 2.
Tabulka 2: Výchozí charakteristiky onemocnění u pacientů s talasemií nezávislou na transfuzích (ENERGIZE)
| Výchozí charakteristiky onemocnění1 | Pyrukynd N = 130 | Placebo N = 64 | Celkem N = 194 |
Hemoglobin (g/l)2, n Medián (min; max) | 130 83,88 (53,0; 104,0) | 64 84,17 (58,5; 107,0) | 194 84,00 (53,0; 107,0) |
| Genotyp talasemie, n (%) alfa-talasemie/HbH onemocnění beta-talasemie | 42 (32,3) 88 (67,7) | 20 (31,3) 44 (68,8) | 62 (32,0) 132 (68,0) |
Transfuzní zátěž (jednotky RBC)3, n (%) 0 1–2 3–5 | 114 (87,7) 10 (7,7) 6 (4,6) | 54 (84,4) 7 (10,9) 3 (4,7) | 168 (86,6) 17 (8,8) 9 (4,6) |
Retikulocyty (podíl z 1), n Medián (min; max) | 122 0,05 (0,003; 0,298) | 58 0,04 (0,000; 0,219) | 180 0,05 (0,000; 0,298) |
Nepřímý bilirubin (μmol/l), n Medián (min; max) | 130 23,38 (2,2; 155,8) | 62 22,63 (2,7; 81,6) | 192 23,00 (2,2; 155,8) |
LDH (U/l), n Medián (min; max) | 130 263,50 (107,5; 1 207,5) | 64 267,25 (110,0; 1 009,0) | 194 265,00 (107,5; 1 207,5) |
Koncentrace železa v játrech (mg/g), n Medián (min; max) | 98 3,93 (0,75; 27,19) | 52 2,76 (0,75; 18,53) | 150 3,64 (0,75; 27,19) |
| Splenektomie v anamnéze, n (%) | 47 (36,2) | 25 (39,1) | 72 (37,1) |
| Cholecystektomie v anamnéze, n (%) | 45 (34,6) | 16 (25,0) | 61 (31,4) |
| Chelatace železa v anamnéze, n (%) | 46 (35,4) | 22 (34,4) | 68 (35,1) |
Hb: hemoglobin, LDH: laktátdehydrogenáza, RBC: červené krvinky
1 n je počet pacientů s úplnými údaji.
2 Výchozí Hb v g/dl: medián 8,40 (rozmezí: 5,3 až 10,7). Výchozí Hb v mmol/l: medián 5,21 (rozmezí: 3,3 až 6,6).
3 Celkový počet jednotek RBC podaných transfuzí během 24týdenního období před randomizací.
Mezi 62 randomizovanými pacienty s alfa-talasemií nezávislou na transfuzích byl medián věku 39,0 let (rozmezí 18 až 67) a 17,7 % byli muži; rasa byla hlášena u 98,4 % pacientů: 59,7 % Asijců, 35,5 % bělochů a 3,2 % neznámých. Během 24týdenního období před randomizací 95,2 % pacientů nedostalo žádnou transfuzi RBC, 3,2 % dostalo transfuzi 1–2 jednotek RBC a 1,6 % pacientů 3–5 jednotek RBC. Ve výchozím stavu byl medián Hb 87,00 g/l (rozmezí 53,0 až 103,0) nebo 8,70 g/dl (rozmezí 5,3 až 10,3) nebo 5,39 mmol/l (rozmezí 3,3 až 6,4), medián retikulocytů (podíl z 1) 0,04 (rozmezí 0,010 až 0,221), medián nepřímého bilirubinu 17,74 µmol/l (rozmezí 2,7 až 155,8), medián LDH 242,75 U/l (rozmezí 110,0 až 886,0) a medián koncentrace železa v játrech 2,57 mg/g (rozmezí 0,75 až 14,14). V populaci pacientů bylo 16,1 % pacientů se splenektomií v anamnéze, 22,6 % s cholecystektomií v anamnéze a 19,4 % s chelatací železa v anamnéze.
Primární cílový parametr odpovědi Hb byl definován jako zvýšení průměrné koncentrace Hb
o ≥ 10 g/l (≥ 1 g/dl; ≥ 0,62 mmol/l) od týdne 12 do týdne 24 ve srovnání s výchozím stavem. Výsledky hodnocení účinnosti jsou uvedeny v tabulce 3.
Tabulka 3: Výsledky účinnosti u pacientů s talasemií nezávislou na transfuzích (ENERGIZE)
| Pyrukynd N = 130 | Placebo N = 64 | Rozdíl | ||
| Primární cílový parametr | n (%) | n (%) | Upravený rozdíl (%) (95 % CI) | p-hodnota1 |
| Odpověď Hb2 | 55 (42,3) | 1 (1,6) | 40,9 (32,0; 49,8) | < 0,0001 |
| Sekundární cílové parametry | Průměr získaný metodou nejmenších čtverců (95 % CI) | Průměr získaný metodou nejmenších čtverců (95 % CI) | Průměr získaný metodou nejmenších čtverců
(95 % CI) | p-hodnota1 |
| Hemoglobin (g/l)3 | 8,57 (7,26; 9,88) | -1,06 (-2,77; 0,65) | 9,63 (7,80; 11,46) | < 0,0001 |
| Skóre FACIT-Fatigue4 | 4,85 (3,41; 6,30) | 1,46 (-0,43; 3,34) | 3,40 (1,21; 5,59) | 0,0026 |
CI: interval spolehlivosti (confidence interval), Hb: hemoglobin
1 Všechny hodnoty p jsou oboustranné a všechny výsledky jsou statisticky významné. 2 Pro odpověď Hb je rozdíl upraven pro randomizační stratifikační faktory, které zahrnovaly koncentrace Hb (≤ 9,0 g/dl vs. 9,1–10,0 g/dl) a genotyp talasemie (alfa-talasemie/onemocnění HbH vs. beta-talasemie). Oboustranná p-hodnota je založena na Mantelově-Haenszelově stratifikační vážené metodě upravené pro randomizační stratifikační faktory.
3 Změna průměrné koncentrace Hb od výchozího stavu od týdne 12 do týdne 24. Upravený rozdíl v g/dl je 0,96 (95% CI: 0,78; 1,15). Upravený rozdíl v mmol/l je 0,60 (95% CI: 0,48; 0,71).
4 Změna průměrného skóre funkčního hodnocení léčby chronického onemocnění (Functional Assessment of Chronic Illness Therapy, FACIT) – Fatigue od 12. týdne do 24. týdne oproti výchozímu stavu. Celkové skóre FACIT-Fatigue se pohybuje od 0 do 52, přičemž vyšší skóre označuje lepší kvalitu života související se zdravím.
Poznámka: Pro cílové parametry změny průměrné koncentrace Hb od výchozího stavu od týdne 12 do týdne 24 a změny průměrného skóre FACIT-Fatigue od výchozího stavu od týdne 12 do týdne 24 jsou 95 % CI a oboustranné hodnoty p založeny na modelu analýzy kovariance (ANCOVA), který zahrnoval změnu od výchozího stavu jako závislou proměnnou, léčebnou skupinu jako nezávislou proměnnou a výchozí a randomizační stratifikační faktory jako kovariáty.
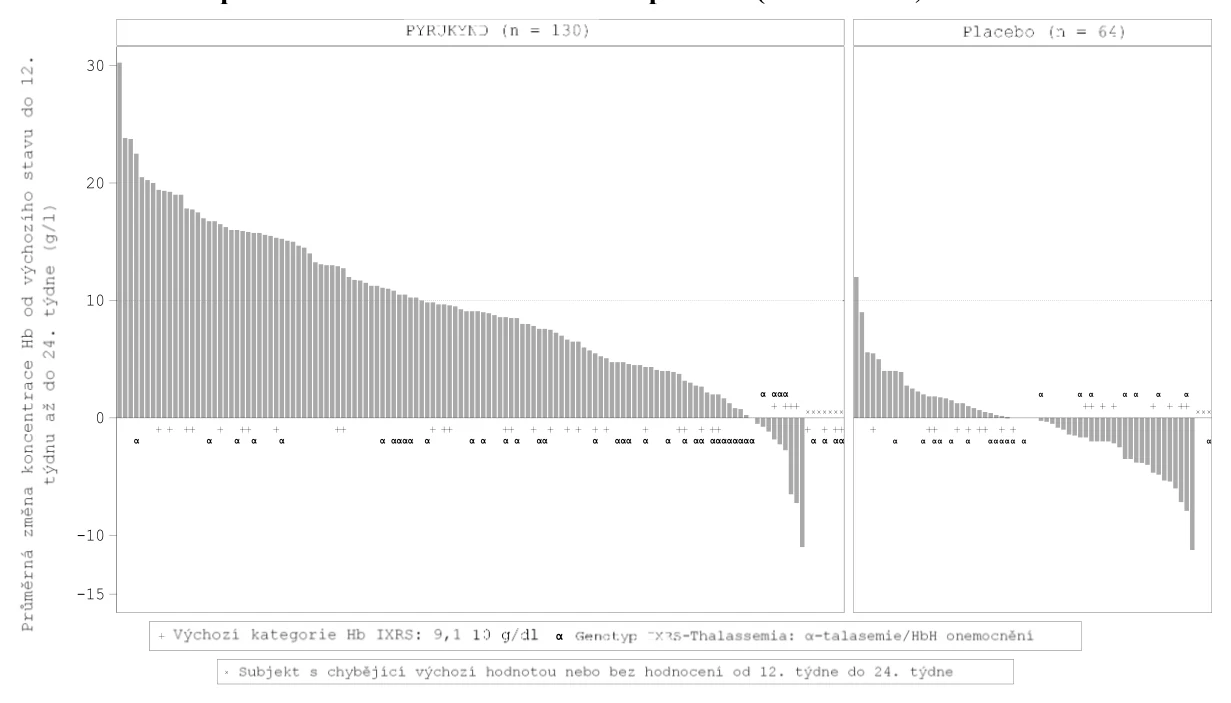
Většina pacientů v rameni s přípravkem Pyrukynd zaznamenala zvýšení průměrné hladiny Hb od výchozího stavu od týdne 12 do týdne 24 (obrázek 1). Dávkování přípravku Pyrukynd vedlo k časnému a trvalému zvýšení Hb (obrázek 2). Při pokračující expozici přípravku Pyrukynd v období otevřeného prodloužení se koncentrace Hb trvale zvyšovaly, přičemž průměrná změna ve 48. týdnu oproti výchozímu stavu byla 9,3 g/l (95% CI: 7,67; 10,97) nebo 0,9 g/dl (95% CI: 0,77; 1,10) nebo 0,6 mmol/l (95% CI: 0,48; 0,68).
Obrázek 1: Průměrná změna hemoglobinu od 12. do 24. týdne oproti výchozímu stavu u pacientů – všichni randomizovaní pacienti (ENERGIZE)
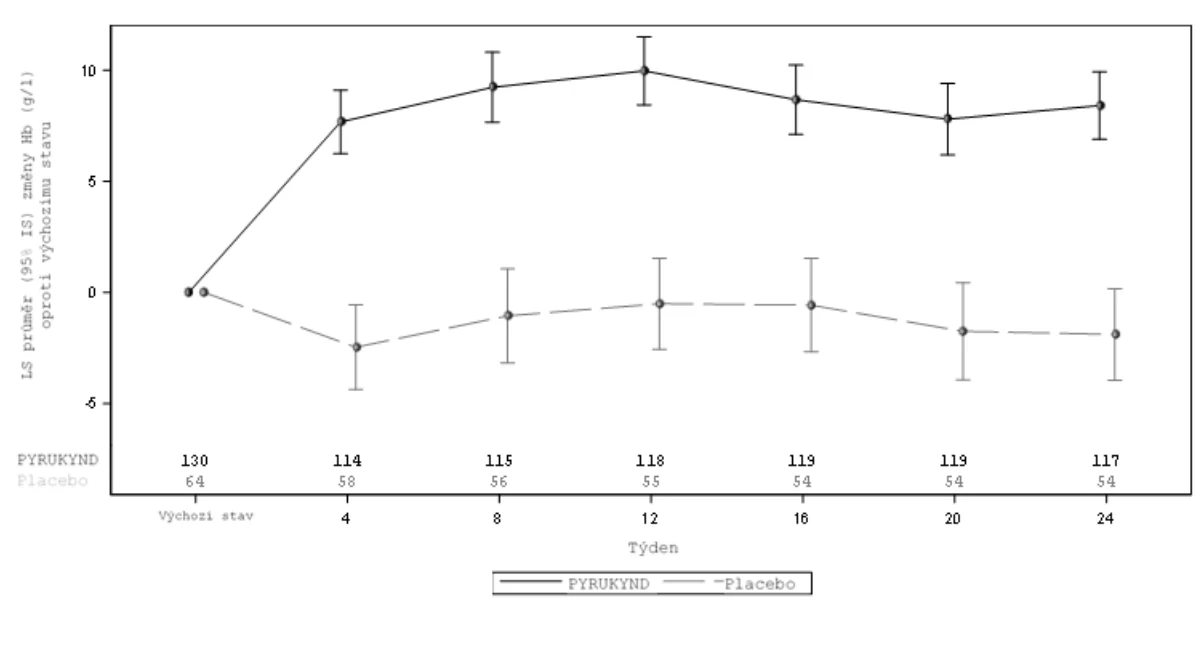
Obrázek 2: Změna hemoglobinu oproti výchozímu stavu v průběhu času – všichni randomizovaní pacienti (ENERGIZE)
Z 55 pacientů s odpovědí Hb v rameni s přípravkem Pyrukind byl průměrný nárůst Hb 15,55 g/l (1,56 g/dl nebo 0,96 mmol/l) a medián trvání odpovědi byl 19,6 týdne (rozmezí 4,0 až 23,4+ týdne) během 24týdenního dvojitě zaslepeného období. Při pokračující expozici přípravku Pyrukynd v období otevřeného prodloužení, a to až po dobu 126,1 týdne, byl medián trvání odpovědi 32,9 týdne (rozmezí 15,4 až 99,3+ týdne).
U pacientů v rameni s Pyrukyndem došlo ke zlepšení ve srovnání s placebem ve změně od výchozího stavu do 24. týdne u 2 markerů hemolýzy (nepřímý bilirubin [-10,62 µmol/l (95 % CI: -13,74, -7,50)] a laktátdehydrogenázy [-24,28 U/l (95 % CI: -45,40, -3,15)]) a 1 markeru erytropoézy (poměr retikulocytů/erytrocytů [-0,0135 (95 % CI: -0,0217, -0,0053)]); u pacientů v rameni s přípravkem Pyrukynd v porovnání s placebem nebylo pozorováno zlepšení u haptoglobinu nebo erytropoetinu.
Během léčby přípravkem Pyrukynd se koncentrace železa v játrech hodnotila pouze v průběhu období otevřeného prodloužení. U pacientů léčených přípravkem Pyrukynd došlo během období otevřeného prodloužení ke zlepšení v koncentraci železa v játrech ve 48. týdnu -0,84 mg/g (95% CI: -1,33; -0,36) oproti výchozímu stavu.
Pacienti byli ve výchozím stavu unaveni, což se projevilo průměrným skóre FACIT-Fatigue přibližně 36 v rameni s přípravkem Pyrukynd i placebem. Vyšší podíl pacientů v rameni s přípravkem Pyrukynd ve srovnání s ramenem s placebem zaznamenal smysluplnou osobní prahovou hodnotu změny skóre FACIT-Fatigue, definovanou jako ≥ 4,5bodové zlepšení průměrného skóre FACIT-Fatigue od 12. do
- 24. týdne [14,2 % (95 % CI: 1,1; 27,2)] (obrázek 3).
Obrázek 3: Průměrná změna od výchozího stavu ve skóre FACIT-Fatigue od 12. do
- 24. týdne – všichni randomizovaní pacienti (ENERGIZE)
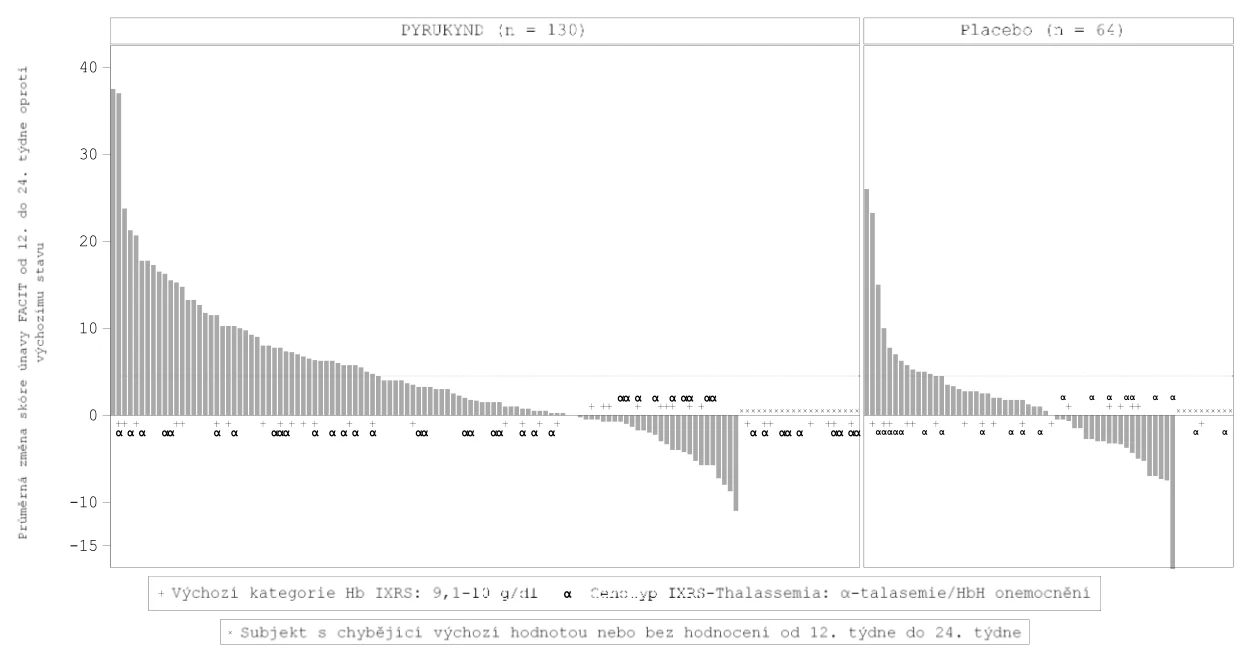
Poznámka: Tečkovaná čára představuje smysluplný práh osobní změny pro skóre FACIT-Fatigue.
Ve výchozím stavu byla průměrná vzdálenost 6minutového testu chůze (6MWT) 422 metrů v rameni s přípravkem Pyrukynd a 412 metrů v rameni s placebem. U pacientů v rameni s přípravkem Pyrukynd došlo ke zlepšení schopnosti chůze ve srovnání s placebem na základě změny vzdálenosti 6MWT od výchozího stavu do 24. týdne. Změna průměru LS (SE) byla 30,48 metru (5,651) v rameni s přípravkem Pyrukynd a 7,11 metru (7,346) v rameni s placebem. Rozdíl průměru LS (SE) byl 23,36 metru (8,337) (95 % CI: 6,90, 39,83).
Pacienti s talasemií závislou na transfuzích (ENERGIZE-T)
Účinnost přípravku Pyrukynd byla studována v mezinárodní, randomizované, dvojitě zaslepené, placebem kontrolované klinické studii (ENERGIZE-T) u 258 dospělých pacientů s alfa- nebo beta-talasemií závislou na transfuzích, která je definována jako pacienti s 6 až 20 jednotkami červených krvinek podaných transfuzí a ne déle než 6týdenní období bez transfuze během 24 týdnů před randomizací. Pacienti byli zařazeni, pokud měli zdokumentovanou diagnózu talasemie (beta-talasemie s mutacemi genu alfa-globinu nebo bez nich, HbE/beta-talasemie nebo onemocnění alfa-talasemií/HbH). Pacienti byli vyloučeni, pokud měli aktivní a/nebo nekontrolované srdeční nebo plicní onemocnění. Randomizace byla stratifikována podle geografické oblasti (Severní Amerika a Evropa vs. Asie a Tichomoří vs. zbytek světa) a genotypu thalasemie (β0/β0 vs. non-β0/β0).
Z 258 pacientů s alfa- nebo beta-talasemií závislou na transfuzích bylo 171 pacientů randomizováno k podávání 100 mg přípravku Pyrukynd dvakrát denně během 48týdenního dvojitě zaslepeného období. Medián trvání léčby přípravkem Pyrukynd byl 48,1 týdne (rozmezí 0,3 až 59,9 týdne). Celkově bylo 104 (60,5 %) pacientů vystaveno přípravku Pyrukynd po dobu > 48 týdnů. Mezi 258 randomizovanými pacienty byl medián věku 33,5 roku (rozmezí 18 až 67 let) a 47,3 % byli muži; 62,0 % bylo ze Severní Ameriky a Evropy, 18,2 % bylo z Asie a Tichomoří a 19,8 % bylo ze zbytku světa; rasa byla hlášena u 95,7 % pacientů: 60,1 % bělochů, 30,2 % Asijců, 0,8 % černochů nebo afroameričanů, 0,8 % smíšené rasy a 3,9 % není známo.
Výchozí charakteristiky onemocnění jsou uvedeny v tabulce 4.
Tabulka 4: Výchozí charakteristiky onemocnění u pacientů s talasemií závislou na transfuzích
(ENERGIZE-T)
| Výchozí charakteristiky onemocnění1 | Pyrukynd N = 171 | Placebo N = 87 | Celkem N = 258 |
Hemoglobin (g/l), n1 Medián (min; max) | 171 89,60 (51,0; 118,4) | 87 89,20 (51,2; 109,1) | 258 89,35 (51,0; 118,4) |
Genotyp talasemie, n (%) beta0/ beta0 non-beta0/ beta0 alfa-talasemie/HbH onemocnění beta-talasemie | 75 (43,9) 96 (56,1) 9 (5,3) 162 (94,7) | 39 (44,8) 48 (55,2) 3 (3,4) 84 (96,6) | 114 (44,2) 144 (55,8) 12 (4,7) 246 (95,3) |
Transfuzní zátěž (jednotky RBC), n (%)2 ≤ 12 > 12 | 54 (31,6) 117 (68,4) | 21 (24,1) 66 (75,9) | 75 (29,1) 183 (70,9) |
Koncentrace železa v játrech (mg/g), n Medián (min; max) | 133 4,58 (0,37; 28,21) | 74 4,43 (0,37; 20,47) | 207 4,55 (0,37; 28,21) |
| Splenektomie v anamnéze, n (%) | 92 (53,8) | 49 (56,3) | 141 (54,7) |
| Cholecystektomie v anamnéze, n (%) | 42 (24,6) | 24 (27,6) | 66 (25,6) |
| Chelatace železa v anamnéze, n (%) | 165 (96,5) | 87 (100) | 252 (97,7) |
Hb: hemoglobin, RBC: červené krvinky
1 n představuje počet pacientů s úplnými údaji.
2 Prahová hodnota Hb před transfuzí je průměr všech koncentrací Hb před transfuzí u transfuzí RBC podaných během 24týdenního období před randomizací. Prahová hodnota Hb v g/dl před transfuzí: medián 8,94 (rozmezí: 5,1 až 11,8). Prahová hodnota Hb v mmol/l před transfuzí: medián 5,54 (rozmezí: 3,2 až 7,3). 3 Celkový počet jednotek RBC podaných transfuzí za 24týdenní období před randomizací.
Mezi 12 randomizovanými pacienty s alfa-talasemií závislou na transfuzích byl medián věku 42,0 let (rozmezí 25 až 62) a 41,7 % byli muži; rasa byla hlášena u 100 % pacientů: 58,3 % Asijců, 25,0 % bělochů a 16,7 % neznámých; 66,7 % bylo ze Severní Ameriky a Evropy a 33,3 % bylo z Asie a Tichomoří. Během 24týdenního období před randomizací 75,0 % pacientů dostalo transfuzi ≤ 12 jednotek RBC a 25,0 % pacientů > 12 jednotek RBC. Ve výchozím stavu byl medián prahové hodnoty Hb před transfuzí 79,90 g/l (rozmezí 58,7 až 91,9) nebo 7,99 g/dl (rozmezí 5,9 až 9,2) nebo 4,95 mmol/l (rozmezí 3,6 až 5,7) a medián koncentrace železa v játrech 6,3 mg/g (rozmezí 1,22 až 16,11). V populaci pacientů bylo 25,0 % pacientů se splenektomií v anamnéze, 16,7 % s cholecystektomií v anamnéze a 100 % s chelatací železa v anamnéze.
Výsledky účinnosti, včetně primárních a sekundárních cílových parametrů, které charakterizují trvanlivost účinku přípravku Pyrukynd oproti placebu na transfuzní zátěž, jsou uvedeny v tabulce 5.
Tabulka 5: Výsledky účinnosti u pacientů s talasemií závislou na transfuzích (ENERGIZE-T)
| Pyrukynd N = 171 | Placebo N = 87 | Rozdíl | ||
| Primární cílový parametr | n (%) | n (%) | Upravený rozdíl2 (%) (95 % CI) | p-hodnota1 |
| TRR: ≥ 50 % snížení jednotek RBC podaných transfuzí se snížením ≥ 2 jednotek RBC podaných transfuzí během jakýchkoli po sobě jdoucích 12 týdnů až do 48. týdne ve srovnání s výchozím stavem | 52 (30,4) | 11 (12,6) | 17,6 (8,0; 27,2) | 0,0003 |
| Sekundární cílové parametry | n (%) | n (%) | Upravený rozdíl2 (%) (95 % CI) | p-hodnota1 |
| ≥ 50 % snížení jednotek RBC podaných transfuzí oproti výchozímu stavu během 24 po sobě jdoucích týdnů | 23 (13,5) | 2 (2,3) | 11,1 (5,1; 17,0) | 0,0003 |
| ≥ 33 % snížení jednotek RBC od 13. do 48. týdne oproti výchozímu stavu | 25 (14,6) | 1 (1,1) | 13,4 (7,7; 19,1) | < 0,0001 |
| ≥ 50 % snížení jednotek RBC od 13. do 48. týdne oproti výchozímu stavu | 13 (7,6) | 1 (1,1) | 6,4 (1,9; 10,9) | 0,0056 |
CI: interval spolehlivosti (confidence interval), RBC: červené krvinky, TRR: odpověď na snížení transfuze 1 Všechny hodnoty p jsou oboustranné a všechny výsledky jsou statisticky významné. 2 Rozdíl je upraven pro randomizační stratifikační faktory, které zahrnovaly geografickou oblast (Severní Amerika a Evropa oproti Asii a Tichomoří oproti zbytku světa) a genotyp talasemie (β0/β0 oproti non-β0/β0). Oboustranná p-hodnota je založena na Mantelově-Haenszelově stratifikační vážené metodě upravené pro randomizační stratifikační faktory.
Během dvojitě zaslepeného období dosáhlo 17 (9,9 %) pacientů v rameni s přípravkem Pyrukynd a 1 (1,1 %) pacientů v rameni s placebem nezávislosti na transfuzích, což je definováno jako bez transfuze po dobu nejméně 8 po sobě jdoucích týdnů až do 48. týdne. Tři pacienti v rameni s přípravkem Pyrukynd nedostali během 48týdenního dvojitě zaslepeného období žádnou transfuzi. Na konci dvojitě zaslepeného období zůstali 4 pacienti v rameni s přípravkem Pyrukynd bez transfuze po dobu > 40 týdnů, včetně 1 pacienta po dobu 59,9 týdne. Při pokračující expozici přípravku Pyrukynd v období otevřeného prodloužení, a to až po dobu 99,3 týdne, se v rameni s přípravkem Pyrukynd bez transfuze obešli 3 pacienti, a to po dobu 64,3; 75,0 a 77,1 týdne.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Pyrukynd u jedné nebo více podskupin pediatrické populace v léčbě alfa- nebo beta-talasemie nezávislé na transfuzích a závislé na transfuzích (informace o použití u pediatrické populace viz bod 4.2).
Starší pacienti
Klinické studie s přípravkem Pyrukynd nezahrnovaly dostatečný počet pacientů ve věku 65 let a více, aby bylo možné určit, zda reagují jinak než mladší pacienti.
5.2 Farmakokinetické vlastnosti
Farmakokinetika mitapivátu byla charakterizována u zdravých dospělých a pacientů s talasemií. Mitapivát se po perorálním podání snadno vstřebává, široce distribuuje a vykazuje nízkou clearance.
Při opakovaném podávání byla patrná autoindukce clearance mitapivátu.
Farmakokinetika mitapivátu vykazovala u zdravých dospělých osob nízkou až střední variabilitu.
Absorpce
Mitapivát se snadno vstřebával po jednorázových i vícenásobných dávkách jak u zdravých osob, tak u pacientů s talasemií. Medián hodnot Tmax v ustáleném stavu byl 0,5 až 1 hodina po podání dávky v celém zkoumaném rozsahu dávky (5 mg až 700 mg dvakrát denně).
Absolutní biologická dostupnost po podání jednorázové dávky byla přibližně 73 %.
Vliv jídla
Po podání jednorázové dávky zdravým jedincům a jídle s vysokým obsahem tuku (přibližně 900 až 1 000 kalorií celkově, z toho 500 až 600 kalorií z tuků, 250 kalorií ze sacharidů a 150 kalorií z bílkovin) nedošlo ke změně AUCinf, zatímco Cmax mitapivátu se snížila o 42 %. Podávání mitapivátu s jídlem s vysokým obsahem tuku nemělo žádný klinicky významný vliv na farmakokinetiku mitapivátu.
Distribuce
Mitapivát je ve vysoké míře vázán na bílkoviny (97,7 %) v plazmě, s nízkou distribucí do RBC. Průměrný distribuční objem (Vd) byl 135 l.
Biotransformace
In vitro studie prokázaly, že mitapivát je primárně metabolizován CYP3A4. Po podání jednorázové perorální dávky 120 mg radioaktivně značeného mitapivátu zdravým jedincům byl hlavní cirkulující složkou nezměněný mitapivát.
In vitro studie lékových interakcí
Metabolické dráhy
Mitapivát indukuje CYP3A4 a může také indukovat CYP2B6, CYP2C8, CYP2C9, CYP2C19 a UGT1A1. Mitapivát může inhibovat CYP3A4.
Transportní systémy léčiv
Mitapivát je substrátem pro P-gp a může indukovat a inhibovat P-gp.
Eliminace
Po podání jednorázové perorální dávky (5 až 2 500 mg) zdravým osobám nalačno má mitapivát průměrný t1/2 v rozmezí 16,2 hodiny až 79,3 hodiny.
Po jednorázovém perorálním podání radioaktivně značeného mitapivátu zdravým jedincům bylo celkové zpětné zachycení podané radioaktivní dávky 89,1 %, z toho 49,6 % v moči (2,6 % beze změny) a 39,6 % ve stolici (méně než 1 % beze změny).
Zvláštní skupiny pacientů
Nebyly pozorovány žádné klinicky významné účinky na farmakokinetiku mitapivátu v závislosti na věku, pohlaví, rase nebo tělesné hmotnosti.
Starší lidé
V klinických studiích ENERGIZE a ENERGIZE-T bylo 7 pacientů ve věku 65 let nebo starších, kteří dostávali mitapivát. U těchto pacientů nebyly pozorovány žádné rozdíly ve farmakokinetice ve srovnání s mladšími pacienty.
Porucha funkce jater
Farmakokinetika mitapivátu byla studována u dospělých osob se středně těžkou poruchou funkce jater (třída B dle Childa a Pugha). Po jednorázovém perorálním podání 50 mg mitapivátu vykazovali tito pacienti o 36 % vyšší expozici (AUC∞) mitapivátu než osoby s normální funkcí jater. Tento rozdíl v expozici není považován za klinicky významný. Geometrický průměr Cmax byl mezi skupinami podobný. Nebyly zaznamenány žádné zásadní změny ve vazbě na plazmatické proteiny ani v eliminačním poločasu u pacientů se středně těžkou poruchou funkce jater oproti zdravým kontrolám. Mitapivát nebyl studován u osob s těžkou poruchou funkce jater (třída C dle Childa a Pugha).
Porucha funkce ledvin
V rámci populačních farmakokinetických analýz byly hodnoceny účinky poruchy funkce ledvin na farmakokinetiku mitapivátu. 12 pacientů bylo s lehkou (odhadovaná rychlost glomerulární filtrace [eGFR] ≥ 60 až < 90 ml/min/1,73 m2) a 5 se středně těžkou (eGFR ≥ 30 až < 60 ml/min/1,73 m2) poruchou funkce ledvin. AUC v ustáleném stavu byla podobná u pacientů s normální funkcí ledvin a lehkou poruchou funkce ledvin. Geometrický průměr AUC v ustáleném stavu u malého počtu pacientů se středně těžkou poruchou funkce ledvin byl vyšší než u pacientů s normální funkcí ledvin, ale v rozmezí AUC v ustáleném stavu pozorovaných u pacientů s normální funkcí ledvin (viz bod 4.2). U pacientů s těžkou poruchou funkce ledvin nejsou dostupné žádné údaje.
Pediatrická populace
Farmakokinetika mitapivátu u dětí a dospívajících pacientů ve věku do 18 let nebyla studována.
5.3 Předklinické údaje vztahující se k bezpečnosti
Mitapivát nebyl karcinogenní u transgenních rasH2 myší při podávání dvakrát denně po dobu nejméně 26 týdnů až do nejvyšší celkové denní dávky 500 mg/kg/den u myších samců (4,8násobek expozice u člověka) a 250 mg/kg/den u myších samic (1,9násobek expozice u člověka).
Ve dvouleté studii karcinogenity na potkanech byly pozorovány proliferativní a neoplastické změny v játrech, štítné žláze, vaječnících a pankreatu. Nálezy v játrech a štítné žláze byly přisuzovány indukci enzymů CYP a byly považovány za specifické pro hlodavce. U vaječníků byl zaznamenán zvýšený výskyt hyperplazie a/nebo zvýšená závažnost hyperplazie granulózových a/nebo hyperplazie luteálních/granulózových buněk při hodnotách AUC0-12h mitapivátu 86násobně vyšších než rozsah pozorovaný u lidí při maximální doporučené dávce pro člověka (maximum recommended human dose, MRHD) 100 mg dvakrát denně. U samců ze všech skupin podle dávek (30, 100 a 300 mg/kg/den) byla pozorována zvýšená incidence a/nebo závažnost benigní acinózní hyperplazie a adenomu exokrinního pankreatu: hladina bez účinku nebyla stanovena. Incidence nálezů na pankreatu byla pouze mimo rozsah pozorovaný v minulosti u testovaného kmene při dávce 300 mg/kg/den (35násobek lidské AUC0-12h při MRHD). Význam nálezů na pankreatu pro člověka není znám.
Mitapivát nebyl mutagenní v in vitro testu bakteriální reverzní mutace (Ames). Mitapivát nebyl klastogenní v in vitro mikrojaderném testu na lidských lymfocytech ani v in vivo mikrojaderném testu na kostní dřeni potkanů.
Ve studiích embryonálního a fetálního vývoje byly pozorovány nežádoucí účinky na plod při hodnotách AUC0-12 48násobně (potkani) a 2,4násobně (králíci) vyšších než hodnota AUC0-12h u člověka při MRHD.
Ve studii embryonální a fetální toxicity na potkanech bylo perorální podávání mitapivátu spojeno s nežádoucími účinky u plodu, včetně snížení průměrného počtu a podílu životaschopných plodů ve vrhu, nižší průměrné hmotnosti plodu a vnějších malformací, malformací měkkých tkání a skeletu souvisejících s testovanou látkou. Hladina bez pozorovaných nežádoucích účinků na matku a plod (no-observed adverse effect level, NOAEL) byla pozorována při dávce 50 mg/kg/den (10násobek lidské AUC 0-12h při MRHD).
Ve studii embryonální a fetální toxicity na králících vedlo perorální podávání mitapivátu ke snížení průměrné tělesné hmotnosti plodu. Nebyly pozorovány žádné účinky na morfologii plodu. NOAEL pro matku a plod nastala při dávce 60 mg/kg/den (1,1násobek lidské AUC 0-12h při MRHD).
U potkanů bylo prokázáno, že mitapivát vyvolává perinatální úmrtnost v souvislosti s dystokií/prodlouženým porodem vyvolaným léčivem ve studiích prenatálního i postnatálního vývoje a juvenilní toxicity v dávkách ≥ 50 mg/kg/den (≥ 15násobek lidské AUC0-12h při MRHD).
Ve studii fertility a raného embryonálního vývoje nevedlo perorální podávání mitapivátu dvakrát denně v dávkách až 300 mg/kg/den u samců potkana a 200 mg/kg/den u samic potkana před pářením a během něj a dále u samic během organogeneze k žádným nežádoucím účinkům na fertilitu u samců ani samic. Byly pozorovány reverzibilní nálezy týkající se reprodukčních orgánů samců a samic, které byly považovány za související s inhibicí aromatázy. U samců byly pozorovány reverzibilní mikroskopické nálezy (degenerace semenotvorných kanálků, retence spermatid, atypická reziduální tělíska ve varlatech a zvýšená incidence buněčných zbytků v nadvarlatech) korelující s abnormálními nálezy při hodnocení spermií (snížená pohyblivost a hustota spermií, zvýšený počet abnormálních spermií) při hodnotách AUC0-12h ≥ 18násobně vyšších než expozice člověka při MRHD. U samic byl pozorován snížený počet stadií říje před pářením při hodnotách AUC0-12h 37násobně vyšších, než je expozice u člověka při MRHD, a tato změna odezněla po ukončení podávání.
Ve studiích toxicity po podání opakovaných dávek u samců a samic potkanů byly pozorovány změny reprodukčních orgánů, které byly přičítány inhibici aromatázy. U samců byla při hodnotách AUC0-12h ≥ 3,5násobku expozice člověka při MRHD pozorována nižší hmotnost přídatných pohlavních žláz a vyšší hmotnost varlat, jakož i mikroskopické nálezy ve varlatech a přídatných pohlavních žlázách. U samic se při hodnotách AUC0-12h rovných 2,3násobku expozice u člověka objevila vyšší hmotnost vaječníků a nižší hmotnost dělohy a mikroskopické nálezy ve vaječnících a pochvě. Všechny nálezy byly reverzibilní.
V toxikologické studii na juvenilních zvířatech zahájené na potkanech ve věku 7 dní, jež byli léčeni až do pohlavní dospělosti, byla většina nálezů souvisejících s léčbou považována za související s inhibicí aromatázy. U samců byly pozorovány mikroskopické nálezy ve varlatech od nízké dávky 30 mg/kg/den (1,1násobek lidské AUC0-12h při MRHD) a opožděná pohlavní zralost, abnormální nálezy při hodnocení spermií a změny v páření a plodnosti byly pozorovány při dávkách ≥ 150 mg/kg/den (≥ 17násobek lidské AUC0-12h při MRHD). U samic byly při vysoké dávce 200 mg/kg/den (45násobek lidské AUC0-12h při MRHD) pozorovány změny estrálního cyklu. Všechny hodnotitelné reprodukční změny byly reverzibilní nebo částečně reverzibilní. Snížení a zvýšení tělesné hmotnosti související s léčbou bylo pozorováno u samců i samic při ≥ 15násobku lidské AUC0-12h při MRHD a u samic nebylo vratné. Změny na kostech, včetně nižší hustoty a hmotnosti kostí, byly pozorovány u samců při ≥ 1,1násobku expozice u člověka a u samic při ≥ 15násobku expozice u člověka. Tyto změny byly plně reverzibilní u samic; u samců byly plně reverzibilní při 1,1násobku expozice člověka a částečně reverzibilní při vyšších úrovních expozice.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Mikrokrystalická celulóza
Sodná sůl kroskarmelózy
Mannitol (E 421)
Natrium-stearyl-fumarát
Potahová vrstva
Hypromelóza (E 464)
Oxid titaničitý (E 171)
Monohydrát laktózy
Triacetin
Hlinitý lak indigokarmínu (E 132)
Makrogol (polyethylenglykol) (E 1521)
Potiskový inkoust
Šelak (E 904)
FD&C Blue #1/Brilantní modř FCF/Hlinitý lak brilantní modře FCF (E 133) Oxid titaničitý (E 171)
Hydroxid amonný (E 527)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Přípravek lze uchovávat při pokojové teplotě (do 25 °C) po jedno nepřetržité období až 3 měsíců, poté je třeba jej zlikvidovat.
6.5 Druh obalu a obsah balení
Potahované tablety přípravku Pyrukynd se dodávají v pouzdrech na blistry z PVC/PCTFE/Al v krabičkách.
Krabička obsahující 56 potahovaných tablet ve 4 pouzdrech na blistry, z nichž každé obsahuje 14 potahovaných tablet.
6.6. Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/22/1662/007
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 9. listopadu 2022
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Pyrukynd