


Souhrn údajů o přípravku (SPC) - Itovebi
1. NÁZEV PŘÍPRAVKU
Itovebi 3 mg potahované tablety
Itovebi 9 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Itovebi 3 mg potahované tablety
Jedna potahovaná tableta obsahuje 3 mg inavolisibu.
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 22 mg laktózy.
Itovebi 9 mg potahované tablety
Jedna potahovaná tableta obsahuje 9 mg inavolisibu.
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 66 mg laktózy.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Itovebi 3 mg potahované tablety
Červená, kulatá, vypouklá potahovaná tableta s vyraženým „INA 3“ na jedné straně. Přibližný průměr: 6 mm.
Itovebi 9 mg potahované tablety
Růžová, oválná potahovaná tableta s vyraženým „INA 9“ na jedné straně. Přibližná velikost: 13 mm (délka), 6 mm (šířka).
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Itovebi v kombinaci s palbociklibem a fulvestrantem je indikován k léčbě dospělých pacientů s estrogen-receptor (ER) pozitivním, HER2 negativním, lokálně pokročilým nebo metastazujícím karcinomem prsu s mutací genu PIK3CA po relapsu během adjuvantní endokrinní léčby nebo do 12 měsíců od jejího dokončení (viz bod 5.1).
Je třeba, aby pacienti dříve léčení inhibitorem CDK 4/6 v (neo)adjuvantním režimu, měli interval alespoň 12 měsíců mezi ukončením léčby inhibitorem CDK 4/6 a detekcí rekurence.
U pre/perimenopauzálních žen a u mužů je třeba kombinovat endokrinní terapii s agonistou luteinizačního hormonu (LHRH).
4.2 Dávkování a způsob podání
Léčbu přípravkem Itovebi má zahájit lékař se zkušenostmi s protinádorovou terapií.
Pacienty s ER pozitivním, HER2 negativním, lokálně pokročilým nebo metastazujícím karcinomem prsu je třeba vybírat k léčbě přípravkem Itovebi na základě přítomnosti jedné nebo více mutací genu PIK3CA ve vzorku nádorové tkáně nebo plazmy pomocí in vitro diagnostického (IVD) zdravotnického prostředku s označením CE s odpovídajícím zamýšleným účelem (viz bod 5.1). Není-li prostředek IVD s označením CE k dispozici, má se použít alternativní validovaný test. Není-li mutace přítomna v jednom typu vzorku, může být přítomna v jiném typu vzorku, je-li k dispozici.
Dávkování
Doporučená dávka přípravku Itovebi je 9 mg perorálně jednou denně s jídlem nebo bez jídla.
Přípravek Itovebi má být podáván v kombinaci s palbociklibem a fulvestrantem. Doporučená dávka palbociklibu je 125 mg perorálně jednou denně po dobu 21 po sobě jdoucích dnů, po které následuje 7 dnů bez léčby; celý cyklus dohromady tak tvoří 28 dnů. Doporučená dávka fulvestrantu je 500 mg podávaných intramuskulárně ve dnech 1, 15 a 29, a pak jednou měsíčně. Další informace naleznete v souhrnu údajů o přípravku pro palbociklib a fulvestrant.
Léčba pre/perimenopauzálních žen a mužů přípravkem Itovebi má dále zahrnovat agonistu LHRH v souladu s místní klinickou praxí.
Délka léčby
Doporučuje se pokračovat v léčbě přípravkem Itovebi do progrese onemocnění nebo nepřijatelné toxicity.
Opožděné nebo vynechané dávky
Pacientům je třeba doporučit, aby dávku užívali každý den přibližně ve stejnou dobu. Pokud dojde k vynechání dávky přípravku Itovebi, lze ji užít do 9 hodin po obvyklé době užití. Po více než 9 hodinách je třeba dávku pro daný den vynechat. Následující den je třeba přípravek Itovebi užít v obvyklou dobu. Pokud pacient zvrací po užití dávky přípravku Itovebi, není třeba užít ve stejný den další dávku, ale je třeba pokračovat v obvyklém dávkování následující den v obvyklou dobu.
Úprava dávkování
K úpravě nežádoucích účinků může být třeba dočasné přerušení léčby, snížení dávky nebo ukončení léčby přípravkem Itovebi. Tabulka 1 uvádí doporučené úpravy dávky v případě nežádoucích účinků.
Tabulka 1: Doporučené snížení dávky v případě nežádoucích účinků
| Úroveň dávky | Dávka a schéma |
| Počáteční dávka | 9 mg denně |
| První snížení dávky | 6 mg denně |
| Druhé snížení dávky | 3 mg denněa |
| a V případě pacientů, kteří nesnesou denní dávku 3 mg, je třeba léčbu přípravkem Itovebi trvale ukončit. | |
Dávku přípravku Itovebi lze opět zvýšit na maximální denní dávku 9 mg na základě klinického zhodnocení pacienta ošetřujícím lékařem. Doporučená úprava dávkování v případě specifických nežádoucích účinků je uvedena v tabulkách 2-4.
Hyperglykemie
Tabulka 2: Úprava dávky a léčba hyperglykemie
| Glykemie nalačnoa | Doporučení |
| > ULN až 160 mg/dl (> ULN až 8,9 mmol/l) |
|
| > 160 až 250 mg/dl (> 8,9 – 13,9 mmol/l) |
|
| > 250 až 500 mg/dl (> 13,9 – 27,8 mmol/l) |
|
| Glykemie nalačnoa | Doporučení |
| > 500 mg/dl (> 27,8 mmol/l) |
|
ULN – horní hranice normálních hodnot. a Glykemii nalačno (glukózu v plazmě nalačno [FPG] nebo glukózu v krvi nalačno [FBG]) je třeba zkontrolovat před zahájením léčby. Glykemie nalačno uvedené v tabulce odpovídají klasifikaci hyperglykemie podle kritérií Common Terminology Criteria for Adverse Events (CTCAE) verze 4.03. b Nasaďte vhodné antihyperglikemické léčby, jako je metformin, inhibitory sodíko-glukózového transportéru 2 (SGLT2), inzulinové senzibilizátory (jako jsou thiazolidindiony), inhibitory dipeptidylpeptidázy 4 (DPP-4) nebo inzulin, a zkontrolujte příslušné informace pro předepisování týkající se dávkování a doporučení pro titraci dávky včetně místních směrnic pro léčbu hyperglykemie. Ve studii INAVO120 byl metformin doporučen jako preferovaný počáteční lék. Viz body 4.4 a 4.8. c Rizikové faktory hyperglykemie viz bod 4.4. | |
Stomatitida
Tabulka 3: Úprava dávky a léčba stomatitidy
| Stupeňa | Doporučení |
| Stupeň 1 |
|
| Stupeň 2 |
|
| Stupeň 3 |
|
| Stupeň 4 |
|
| a Na základě kritérií CTCAE verze 5.0. | |
Ostatní nežádoucí účinky
Tabulka 4: Úprava dávky a léčba ostatních nežádoucích účinků
| Stupeňa | Doporučení |
| Pro všechny stupně: zahajte podpůrnou léčbu a sledujte podle klinické indikace. | |
| Stupeň 1 |
|
| Stupeň 2 |
|
| První příhoda stupně 3 |
|
Opakovaná příhoda stupně 3 NEBO příhoda stupně 4 neohrožující život |
|
| Příhoda stupně 4 ohrožující život |
|
| a Na základě kritérií CTCAE verze 5.0. | |
Zvláštní populace
Pediatrická populace
Bezpečnost a účinnost přípravku Itovebi u dětí a dospívajících ve věku 0 až 17 let nebyly stanoveny. Nejsou dostupné žádné údaje.
Starší pacienti
U pacientů ve věku ≥ 65 let se nevyžaduje žádná úprava dávkování přípravku Itovebi na základě populační farmakokinetické analýzy. Údaje o pacientech ve věku ≥ 65 let jsou omezené (viz bod 5.2).
Porucha funkce ledvin
Doporučená úvodní dávka přípravku Itovebi pro pacienty se středně těžkou poruchou funkce ledvin (eGFR 30 až < 60 ml/min podle rovnice CKD-EPI) je 6 mg perorálně jednou denně a pro pacienty s těžkou poruchou funkce ledvin (eGFR < 30 ml/min podle rovnice CKD-EPI) je 3 mg perorálně jednou denně. U pacientů s lehkou poruchou funkce ledvin (eGFR 60 až < 90 ml/min) se nevyžaduje žádná úprava dávkování.
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater (celkový bilirubin > horní hranice normálních hodnot [ULN] až ≤ 1,5 × ULN nebo AST > ULN a celkový bilirubin ≤ ULN) se nevyžaduje žádná úprava dávkování. Bezpečnost a účinnost přípravku Itovebi u pacientů se středně těžkou až těžkou poruchou funkce jater nebyly stanoveny (viz bod 5.2).
Způsob podání
Přípravek Itovebi se užívá perorálně. Tablety lze užívat nezávisle na jídle. Tablety se polykají v celku a nesmí se kousat, drtit, rozpouštět ani dělit.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Hyperglykemie
Bezpečnost a účinnost přípravku Itovebi u diabetiků 1. typu nebo diabetiků 2. typu vyžadujících průběžnou antihyperglykemickou léčbu nebyly hodnoceny, protože tito pacienti byli vyloučeni ze studie INAVO120. Pouze 1 diabetik 2. typu byl zařazen do ramena s přípravkem Itovebi ve studii INAVO120, což je třeba zohlednit při předepisování přípravku Itovebi pacientům s diabetem mellitem. Pacienti s diabetem mellitem v osobní anamnéze mohou během léčby přípravkem Itovebi vyžadovat intenzivnější antihyperglykemickou léčbu a častější měření glykemie nalačno. Léčba přípravkem Itovebi nemá být zahájena, dokud není optimalizována glykemie nalačno. Před zahájením léčby přípravkem Itovebi je třeba zvážit poradu s lékařem s praxí v léčbě hyperglykemie.
U pacientů léčených přípravkem Itovebi byla často hlášena hyperglykemie včetně ketoacidózy s fatálními komplikacemi.
Ve studii INAVO120 byla hyperglykemie léčena pomocí antihyperglykemické léčby a úpravou léčby přípravkem Itovebi podle klinické indikace (viz bod 4.8). Při hyperglykemii lze použít jako záchrannou léčbu krátkodobě podávaný inzulin. Zkušenosti s podáváním inzulinu pacientům léčeným přípravkem Itovebi jsou omezené. Je třeba zvážit možnost hypoglykemie při užívání antidiabetik (např. inzulin, sulfonylurea), pokud jsou používány k léčbě hyperglykemie před přerušením nebo ukončením léčby přípravkem Itovebi.
Před zahájením léčby přípravkem Itovebi je třeba pacienty poučit o známkách a příznacích hyperglykemie (např. nadměrná žízeň, časté močení, rozmazané vidění, zmatenost, potíže s dýcháním nebo zvýšená chuť k jídlu spojená s úbytkem tělesné hmotnosti) a o nutnosti okamžitě vyhledat lékaře, pokud se tyto příznaky vyskytnou. Před zahájením léčby a během ní je třeba zajistit optimální hydrataci.
Před zahájením léčby přípravkem Itovebi a pravidelně během ní je třeba u pacientů měřit glykemii nalačno (glukózu v plazmě nalačno [FPG] nebo glukózu v krvi nalačno [FBG]) a glykovaný hemoglobin [HbA1C] (viz tabulka 5). U pacientů s rizikovými faktory pro hyperglykemii nebo u pacientů s výskytem hyperglykemie je třeba zvážit zahájení domácího měření glykemie nalačno. U pacientů s rizikovými faktory hyperglykemie lze zvážit premedikaci metforminem. Všechny pacienty je třeba poučit o změnách životního stylu (např. úpravách stravy, pohybové aktivitě).
Tabulka 5: Plán měření glykemie nalačno a HbA1C
| Doporučený plán měření glykemie nalačno a HbA1c pro všechny pacienty léčené přípravkem Itovebi | |
| Při kontrole před zahájením léčby přípravkem Itovebi | Změřte glykemii nalačno (FPG nebo FBG) a HbA1C a optimalizujte hladinu glukózy v krvi (viz tabulka 2). |
| Po zahájení léčby přípravkem Itovebi | Měřte/pacient si měří glykemii nalačno každé 3 dny během prvního týdne (den 1 až 7), pak jednou týdně během dalších 3 týdnů (den 8 až 28), pak jednou každé 2 týdny během dalších 8 týdnů, pak jednou každé 4 týdny a podle klinické indikace*. U pacientů s rizikovými faktory hyperglykemie, mimo jiné (pre)diabetem, HbA1C ≥ 5,7 %, indexem tělesné hmotnosti [BMI] ≥ 30 kg/m2, věkem ≥ 45 let, gestačním diabetem v osobní anamnéze a diabetem mellitem v rodinné anamnéze, zvažte častější měření glykemie nalačno/měření glykemie nalačno pacientem podle klinické indikace. Častější měření glykemie nalačno se vyžaduje u pacientů souběžně užívajících kortikosteroidy, s interkurentními infekcemi nebo jinými onemocněními, které mohou vyžadovat intenzifikovanou léčbu glykemie k prevenci zhoršení poruchy metabolismu glukózy a možných komplikací včetně diabetické ketoacidózy. U těchto pacientů se doporučuje měřit kromě glykemie nalačno také HbA1C a ketony (nejlépe v krvi). Zahajte nebo upravte antihyperglykemickou léčbu podle potřeby (viz bod 4.2). |
| Každé 3 měsíce je třeba měřit HbA1c. | |
Při výskytu hyperglykemie po zahájení léčby přípravkem Itovebi | Důsledněji měřte glykemii nalačno podle klinické indikace*. Podle závažnosti hyperglykemie lze podávání přípravku Itovebi přerušit, omezit nebo ukončit, jak je uvedeno v tabulce 2 (viz bod 4.2). |
| Během antihyperglykemické léčby je třeba nadále měřit glykemii nalačno nejméně jednou týdně během 8 týdnů, a pak jednou každé 2 týdny a podle klinické indikace*. | |
| * Všechna měření glykemie je třeba provádět po zvážení lékařem podle klinické indikace. | |
Stomatitida
U pacientů léčených přípravkem Itovebi byla hlášena stomatitida (viz bod 4.8). Podle závažnosti stomatitidy lze podávání přípravku Itovebi přerušit, omezit nebo trvale ukončit (viz tabulka 3).
Ve studii INAVO120 byla k profylaxi stomatitidy doporučena ústní voda s obsahem kortikosteroidu. Z pacientů léčených přípravkem Itovebi v kombinaci s palbociklibem a fulvestrantem použilo profylaxi s obsahem dexamethasonu 19,1 % a profylaxi s obsahem triamcinolonu 1,2 % pacientů.
Pacienty je třeba poučit, aby při první známce stomatitidy začali používat ústní vodu bez alkoholu, ale s obsahem kortikosteroidu a aby nepoužívali ústní vody s alkoholem nebo peroxidem, které mohou stomatitidu zhoršovat (viz bod 4.8). Je třeba zvážit úpravy stravy (např. vyhýbat se kořeněným pokrmům).
Použití u pacientů, kteří byli dříve léčení inhibitorem CDK 4/6
U pacientů, kteří byli dříve léčení inhibitorem CDK 4/6 v rámci neoadjuvantní nebo adjuvantní léčby, jsou informace o účinnosti kombinace přípravku Itovebi, palbociklibu a fulvestrantu velmi omezené. U těchto pacientů může být účinnost nižší.
Laktóza
Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné potahované tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Inhibitory a induktory CYP
Výsledky klinických studií ukázaly, že hlavní metabolity inavolisibu nejsou zprostředkovány enzymy CYP a že hlavní metabolickou cestou byla hydrolýza. To naznačuje nízkou pravděpodobnost klinicky relevantních interakcí mezi inavolisibem a inhibitory nebo induktory CYP.
Substráty CYP
Inavolisib indukuje CYP3A a je časově závislým inhibitorem CYP3A in vitro. Z tohoto důvodu je třeba inavolisib používat opatrně v kombinaci s citlivými substráty CYP3A4 s úzkým terapeutickým rozmezím (např. alfentanil, astemizol, cisaprid, cyklosporin, chinidin, sirolimus, takrolimus), protože inavolisib může zvyšovat nebo snižovat systémovou expozici těmto substrátům.
Inavolisib navíc indukuje CYP2B6, CYP2C8, CYP2C9 a CYP2C19 in vitro. Z tohoto důvodu je třeba inavolisib používat opatrně v kombinaci s citlivými substráty těchto enzymů s úzkým terapeutickým rozmezím (např. paklitaxel, warfarin, fenytoin, S-mefenytoin), protože inavolisib může snižovat jejich systémovou expozici a následně vést ke snížené účinnosti.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku/antikoncepce u mužů a žen
Ženy
Pacientky je třeba poučit, že během léčby přípravkem Itovebi a 1 týden po poslední dávce přípravku Itovebi mají používat účinnou nehormonální antikoncepci.
Muži
Není známo, zda je inavolisib přítomen ve spermatu. K zabránění případné expozici plodu během těhotenství je třeba, aby muži s partnerkami ve fertilním věku nebo těhotnými partnerkami používali kondom během léčby přípravkem Itovebi a 1 týden po poslední dávce přípravku Itovebi.
Těhotenství
U pacientek ve fertilním věku je třeba před zahájením léčby přípravkem Itovebi zkontrolovat, zda nejsou těhotné. Těhotné pacientky je třeba jednoznačně poučit o možném riziku pro plod.
| Údaje o podávání inavolisibu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie na | ||
| zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Podávání přípravku Itovebi se v těhotenství | ||
| a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje. | ||
Kojení
Není známo, zda se inavolisib/metabolity vylučují do lidského mateřského mléka. Riziko pro novorozence/kojence nelze vyloučit. Kojení má být během léčby přípravkem Itovebi a po dobu 1 týdne od poslední dávky přípravku Itovebi přerušeno.
Fertilita
Nejsou k dispozici žádné údaje o účinku inavolisibu na fertilitu u lidí. Podle studií na zvířatech může inavolisib ovlivnit fertilitu žen a reprodukční potenciál mužů (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Itovebi má malý vliv na schopnost řídit nebo obsluhovat stroje, protože během léčby přípravkem Itovebi byla hlášena únava.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastějšími nežádoucími účinky u pacientů, kteří užívali přípravek Itovebi, byly hyperglykemie (59,9 %), stomatitida (51,2 %), průjem (48,1 %), trombocytopenie (48,1 %), únava (37,7 %), anemie (37 %), nauzea (27,8 %), snížená chuť k jídlu (23,5 %), vyrážka (22,8 %), bolest hlavy (21 %), snížení tělesné hmotnosti (17,3 %), zvracení (14,8 %) a infekce močových cest (13 %).
Nejčastějšími závažnými nežádoucími účinky hlášenými u pacientů, kteří užívali přípravek Itovebi, byly anemie (1,9 %), průjem (1,2 %) a infekce močových cest (1,2 %).
K trvalému vysazení přípravku Itovebi kvůli nežádoucímu účinku došlo u 3,1 % pacientů. Nežádoucími účinky vedoucími k trvalému vysazení přípravku Itovebi byly hyperglykemie (1,2 %), stomatitida (0,6 %), zvýšení alaninaminotransferázy (ALT) (0,6 %) a snížení tělesné hmotnosti (0,6 %).
Tabulkový přehled nežádoucích účinků
Tabulka 6 uvádí nežádoucí účinky na základě údajů o 162 pacientech s lokálně pokročilým nebo metastazujícím karcinomem prsu, kteří užívali přípravek Itovebi v kombinaci s palbociklibem a fulvestrantem v randomizované studii fáze 3 INAVO120, a po uvedení na trh, seřazené podle tříd orgánových systémů MedDRA. Medián délky léčby přípravkem Itovebi v době analýzy byl 9,2 měsíce (rozmezí od 0 do 38,8 měsíce).
Nežádoucí účinky v každé třídě systémových orgánů jsou řazeny podle četnosti výskytu od nejčastějších po nejméně časté. Odpovídající kategorie četnosti jednotlivých nežádoucích účinků jsou vymezeny takto: velmi časté (≥ 1/10 pacientů); časté (≥ 1/100 až < 1/10 pacientů); méně časté (≥ 1/1 000 až < 1/100 pacientů); vzácné (≥ 1/10 000 až < 1/1000 pacientů); velmi vzácné (< 1/10 000 pacientů); není známo (z dostupných údajů nelze určit). V každé kategorii četnosti výskytu jsou nežádoucí účinky řazeny podle klesající závažnosti.
Tabulka 6: Nežádoucí účinky u pacientů léčených přípravkem Itovebi
Třída orgánových systémů Nežádoucí účinek | Itovebi + palbociklib + fulvestrant n = 162 | ||
| Kategorie četnosti (všechny stupně) | Všechny stupně (%) | Stupeň 3-4 (%) | |
| Infekce a infestace | |||
| Infekce močových cest | Velmi časté | 13 | 1,2* |
| Poruchy krve a lymfatického systému | |||
| Trombocytopenie | Velmi časté | 48,1 | 14,2 |
| Anemie | Velmi časté | 37 | 6,2* |
| Poruchy metabolismu a výživy | |||
| Hyperglykemiea | Velmi časté | 59,9 | 5,6* |
| Snížená chuť k jídlu | Velmi časté | 23,5 | 0 |
| Hypokalemie | Velmi časté | 16 | 2,5 |
| Hypokalcemie | Časté | 8,6 | 1,2* |
| Ketoacidóza | Méně častéb | – | – |
| Poruchy nervového systému | |||
| Bolest hlavy | Velmi časté | 21 | 0 |
| Poruchy oka | |||
| Suché oko | Časté | 8,6 | 0 |
| Gastrointestinální poruchy | |||
| Stomatitidac | Velmi časté | 51,2 | 5,6* |
| Průjem | Velmi časté | 48,1 | 3,7* |
| Nauzea | Velmi časté | 27,8 | 0,6* |
| Bolest břicha | Velmi časté | 15,4 | 0,6* |
| Zvracení | Velmi časté | 14,8 | 0,6* |
| Dysgeuzie | Časté | 8,6 | 0 |
| Dyspepsie | Časté | 8 | 0 |
| Poruchy kůže a podkožní tkáně | |||
| Vyrážkad | Velmi časté | 22,8 | 0 |
| Alopecie | Velmi časté | 18,5 | 0 |
| Suchá kůžee | Velmi časté | 13 | 0 |
| Dermatitidaf | Časté | 2,5 | 0 |
| Folikulitida | Časté | 1,2 | 0 |
| Celkové poruchy a reakce v místě aplikace | |||
| Únava | Velmi časté | 37,7 | 1,9* |
| Vyšetření | |||
Třída orgánových systémů Nežádoucí účinek | Itovebi + palbociklib + fulvestrant n = 162 | ||
| Kategorie četnosti (všechny stupně) | Všechny stupně (%) | Stupeň 3-4 (%) | |
Zvýšená alaninaminotransferáza | Velmi časté | 17,3 | 3,7* |
| Snížení tělesné hmotnosti | Velmi časté | 17,3 | 3,7* |
| Zvýšený inzulin v krvi | Časté | 6,2 | 0 |
Klasifikace podle kritérií CTCAE verze 5.0. * Nebyly zjištěny žádné příhody stupně 4. a Zahrnuje hyperglykemii, zvýšenou glukózu v krvi, hyperglykemickou krizi, zvýšený glykovaný protein v séru, zhoršenou glukózovou toleranci, diabetes mellitus, diabetes mellitus 2. typu a zvýšený glykovaný hemoglobin. b Nežádoucí účinek hlášený po uvedení na trh. Kategorie četnosti byla odhadnuta jako horní hranice 95% intervalu spolehlivosti vypočítaného na základě celkového počtu pacientů vystavených přípravku Itovebi v klinických studiích. c Zahrnuje aftózní vředy, glositidu, glossodynii, vředy na rtu, vředy v ústech, zánět sliznice a stomatitidu. d Zahrnuje vyrážku, erytematózní vyrážku, makulopapulózní vyrážku, papulózní vyrážku, pruritickou vyrážku a pustulózní vyrážku. e Zahrnuje suchou kůži, kožní trhliny, xerózu a xerodermii. f Zahrnuje dermatitidu, akneiformní dermatitidu a bulózní dermatitidu. | |||
Popis vybraných nežádoucích účinků
Hyperglykemie
Ve studii INAVO120 byla hlášena hyperglykemie jakéhokoliv stupně u 59,9 % pacientů léčených přípravkem Itovebi v kombinaci s palbociklibem a fulvestrantem; příhody stupně 2 byly hlášeny u 38,3 % pacientů a příhody stupně 3 byly hlášeny u 5,6 % pacientů (na základě kritérií CTCAE verze 5.0). Míra prvního výskytu hyperglykemických epizod u pacientů, u kterých se hyperglykemie vyskytla, byla nejvyšší během prvních dvou měsíců léčby s mediánem doby do prvního výskytu 7 dnů (rozmezí od 2 do 955 dnů).
Z 97 pacientů, kteří užívali přípravek Itovebi v kombinaci s palbociklibem a fulvestrantem a u kterých se vyskytla hyperglykemie, užívalo 74,2 % (72/97) antihyperglykemika včetně inhibitorů SGLT2, thiazolidindionů a inhibitorů DPP-4 k profylaxi nebo léčbě hyperglykemie. Všichni pacienti, kteří užívali antihyperglykemika, užívali metformin v monoterapii nebo v kombinaci s jinými antihyperglykemiky (tj. inzulinem, inhibitory DPP-4 a sulfonylureou) a 11,3 % (11/97) dostávalo inzulin (viz bod 4.4).
Medián doby do zlepšení u pacientů s glykemií nalačno > 160 mg/dl (> 8,9 mmol/l) se zlepšením nejméně o jednu úroveň (viz tabulka 2) (n = 52) byl 8 dnů (rozmezí od 2 do 43 dnů).
Hyperglykemie vedla k přerušení léčby přípravkem Itovebi u 27,8 % pacientů, ke snížení dávky přípravku Itovebi u 2,5 % pacientů a k trvalému ukončení léčby přípravkem Itovebi u 1,2 % pacientů.
Stomatitida
Stomatitida byla hlášena u 51,2 % pacientů léčených přípravkem Itovebi v kombinaci s palbociklibem a fulvestrantem; příhody stupně 1 byly hlášeny u 32,1 % pacientů, příhody stupně 2 byly hlášeny u 13,6 % a příhody stupně 3 byly hlášeny u 5,6 % pacientů. Medián doby do prvního výskytu u pacientů, u kterých se stomatitida vyskytla, byl 13 dnů (rozmezí od 1 do 610 dnů).
Stomatitida vedla k přerušení léčby přípravkem Itovebi u 9,9 % pacientů, ke snížení dávky přípravku Itovebi u 3,7 % pacientů a k trvalému ukončení léčby přípravkem Itovebi u 0,6 % pacientů.
Ústní vodu s obsahem dexamethasonu k léčbě stomatitidy použilo 24,1 % z pacientů léčených přípravkem Itovebi v kombinaci s palbociklibem a fulvestrantem (viz bod 4.4).
Průjem
Průjem byl hlášen u 48,1 % pacientů léčených přípravkem Itovebi v kombinaci s palbociklibem a fulvestrantem; příhody stupně 1 byly hlášeny u 27,8 % pacientů, příhody stupně 2 byly hlášeny u 16,7 % a příhody stupně 3 byly hlášeny u 3,7 % pacientů. Medián doby do prvního výskytu u pacientů, u kterých se průjem vyskytl, byl 15 dnů (rozmezí od 2 do 602 dnů).
Průjem vedl k přerušení léčby přípravkem Itovebi u 6,8 % pacientů, ke snížení dávky přípravku Itovebi u 1,2 % pacientů a u žádného pacienta nevedl k trvalému ukončení léčby přípravkem Itovebi.
Přípravky proti průjmu (např. loperamid) užilo 28,4 % z pacientů léčených přípravkem Itovebi v kombinaci s palbociklibem a fulvestrantem.
Starší pacienti
Analýza bezpečnosti přípravku Itovebi, která srovnávala pacienty ve věku ≥ 65 let (14,8 %) s mladšími pacienty (85,2 %), naznačuje častější úpravu dávky přípravku Itovebi/přerušení léčby přípravkem Itovebi (79,2 % oproti 68,1 %).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Nejvyšší dávka přípravku Itovebi podaná ve studii INAVO120 byla 18 mg u jednoho pacienta. Toto náhodné předávkování do jednoho dne odeznělo a nevyžadovalo léčbu ani nevedlo k úpravě dávky žádného studijního léku.
Pacienti, u kterých dojde k předávkování, mají být pečlivě sledováni a má jim být poskytnuta podpůrná péče. Není známa žádná protilátka proti přípravku Itovebi.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, inhibitory PI3K, ATC kód: L01EM06
Mechanismus účinku
Inavolisib je inhibitorem alfa izoformy proteinu katalytické podjednotky (p110α; kódované genem PIK3CA) fosfatidylinositol-4,5-bisfosfát-3-kinázy (PI3K). Inavolisib dále podporuje degradaci mutovaného p110α (degradátor mutovaného p110α). Signální dráha PI3K je u HR-pozitivního karcinomu prsu často dysregulována, často v důsledku aktivačních mutací PIK3CA. Inavolisib prostřednictvím duálního mechanismu účinku blokuje aktivitu následných cílů signální dráhy PI3K včetně AKT, což vede ke snížení buněčné proliferace a indukci apoptózy v buněčných liniích karcinomu prsu s mutací PIK3CA.
Klinická účinnost a bezpečnost
Lokálně pokročilý nebo metastazující karcinom prsu
Pacienti v této skupině na základě údajů ze studie INAVO120 jsou definováni jako pacienti rezistentní na endokrinní terapii (rekurence onemocnění během adjuvantní endokrinní léčby nebo do 12 měsíců od jejího ukončení), kteří dosud neabsolvovali žádnou předchozí systémovou léčbu lokálně pokročilého nebo metastazujícího onemocnění.
INAVO120
Randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie fáze 3 hodnotila účinnost přípravku Itovebi v kombinaci s palbociklibem a fulvestranem u dospělých pacientů s PIK3CA mutovaným, HR pozitivním, HER2 negativním, lokálně pokročilým nebo metastazujícím karcinomem prsu s progresí během adjuvantní endokrinní léčby nebo do 12 měsíců od jejího ukončení (pacienti rezistentní na endokrinní léčbu), kteří dosud neabsolvovali systémovou léčbu lokálně pokročilého nebo metastazujícího onemocnění. Do studie byli zařazeni pacienti po předchozí (neo)adjuvantní léčbě včetně inhibitoru CDK4/6 s progresí v době > 12 měsíců od ukončení podávání inhibitoru CDK4/6 v rámci (neo)adjuvantní léčby a kteří měli HbA1C < 6 % a glykemii nalačno < 126 mg/dl. Ze studie byli vyřazeni diabetici 1. typu a diabetici 2. typu vyžadující průběžnou antihyperglykemickou léčbu při zahájení studijní léčby, pacienti po předchozí léčbě fulvestrantem (s výjimkou užívání v rámci neoadjuvantní léčby v délce ≤ 6 měsíců) a pacienti se známými a neléčenými nebo aktivními metastázami v centrálním nervovém systému (CNS) (progredující nebo vyžadující antikonvulziva nebo kortikosteroidy ke kontrole příznaků).
Stav mutace PIK3CA byl stanoven prospektivně testováním cirkulující nádorové DNA odvozené z plazmy (ctDNA) pomocí sekvenování nové generace (NGS) (FoundationOne® Liquid CDx assay nebo PredicineCARE™) provedeného v centrální laboratoři (87,4 %) nebo v místních laboratořích (12,6 %) s využitím různých validovaných testů na základě polymerázových řetězových reakcí (PCR) nebo NGS na nádorové tkáni nebo plazmě. Způsobilé pro zařazení byly následující mutace genu PIK3CA v indikovaných pozicích aminokyseliny: H1047D/I/L/N/P/Q/R/T/Y, G1049A/C/D/R/S, E545A/D/G/K/L/Q/R/V, E453A/D/G/K/Q/V, E542A/D/G/K/Q/R/V, K111N/R/E, Q546E/H/K/L/P/R, G106A/D/R/S/V, N345D/H/I/K/S/T/Y, G118D, C420R, R88Q a M1043I/T/V. V každém ze vzorků zařazených pacientů byla identifikována alespoň jedna způsobilá mutace genu PIK3CA v alespoň jedné z těchto pozic aminokyseliny.
Na základě výsledků centrálního testu FoundationOne® Liquid CDx byly nejčastějšími alteracemi genu PIK3CA krátké varianty v aminokyselinách H1047 (n = 115; 42,6 %), E545 (n = 58; 21,5 %) a E542 (n = 39; 14,4 %). Vzorky od 25 pacientů obsahovaly více než jednu alteraci genu PIK3CA (tj. vícečetné mutace) a u 33 byly zjištěny méně časté alterace genu PIK3CA.
Celkem bylo randomizováno 325 pacientů v poměru 1 : 1 k přípravku Itovebi 9 mg (n = 161) nebo placebu (n = 164) podávanému perorálně jednou denně v kombinaci s palbociklibem a fulvestrantem do progrese onemocnění nebo nepřijatelné toxicity. Pre/perimenopauzální ženy a muži zároveň během celé léčby užívali agonistu LHRH. Randomizace byla stratifikována podle přítomnosti viscerálního onemocnění (ano nebo ne), rezistence vůči endokrinní léčbě (primární nebo sekundární) a geografického regionu (Severní Amerika/Západní Evropa, Asie, ostatní).
Výchozí demografické údaje a charakteristiky onemocnění byly následující: medián věku 54 let (rozmezí od 27 do 79 let, 18,2 % ve věku ≥ 65 let); 98,2 % ženy; 38,2 % pre/perimenopauzální; 58,8 % běloši, 38,2 % Asijci, 2,5 % není známo, 0,6 % černoši nebo Afroameričané; 6,2 % Hispánci nebo Latinoameričané; a výkonnostní stav Eastern Cooperative Oncology Group (ECOG) rovný 0 (63,4 %) nebo 1 (36,3 %). Nejčastěji užívanými adjuvantními endokrinními terapiemi byly tamoxifen (56,9 %) a inhibitory aromatázy (50,2 %). Tři (0,9 %) pacienti absolvovali předchozí léčbu inhibitorem CDK4/6. Demografické charakteristiky pacientů a vstupní charakteristiky onemocnění byly mezi studijními rameny vyváženy a srovnatelné.
Primárním cílovým parametrem účinnosti bylo přežití bez progrese onemocnění (PFS) hodnocené zkoušejícím (INV) podle kritérií Response Evaluation Criteria in Solid Tumours (RECIST) verze 1.1. Sekundární cílové parametry účinnosti zahrnovaly celkové přežití (OS), míru objektivní odpovědi (ORR), nejlepší celkovou odpověď (BOR), míru klinického přínosu (CBR), trvání odpovědi (DOR) a dobu do potvrzeného zhoršení (TTCD) bolesti, fyzického fungování, role a celkového zdravotního stavu/kvality života související se zdravím (HRQoL).
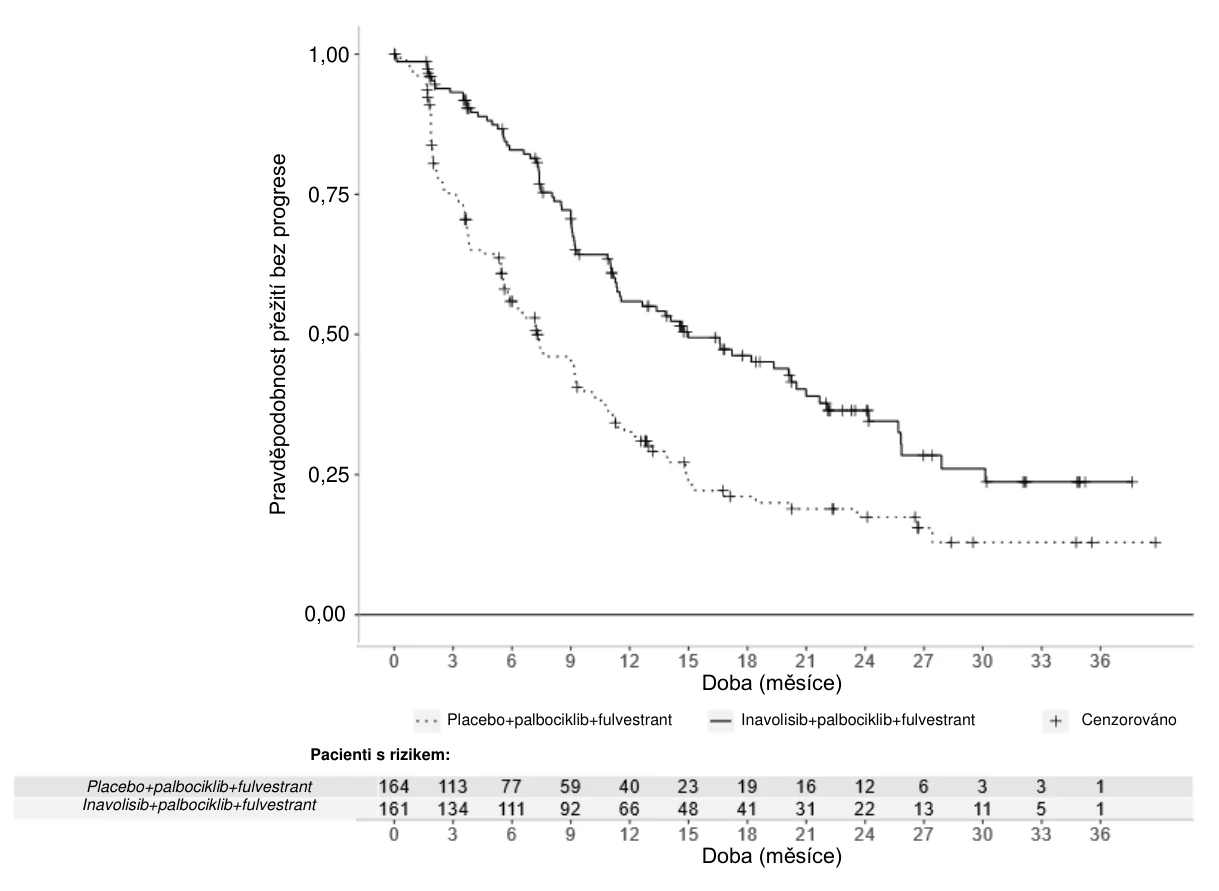
Přehled výsledků účinnosti uvádí tabulka 7, obrázek 1 a obrázek 2. Výsledky pro PFS hodnocené INV byly podpořeny konzistentními výsledky zaslepeného nezávislého centrálního hodnocení (BICR).
Tabulka 7: Výsledky hodnocení účinnosti u pacientů s lokálně pokročilým nebo metastazujícím karcinomem prsu ve studii INAVO120
| Cílový parametr účinnosti | Itovebi + palbociklib + fulvestrant n = 161 | Placebo + palbociklib + fulvestrant n = 164 |
| Přežití bez progrese onemocnění hodnocené INVa | ||
| Pacienti s příhodou, n (%) | 82 (50,9) | 113 (68,9) |
| Medián, měsíce (95% CI) | 15 (11,3; 20,5) | 7,3 (5,6; 9,3) |
| Poměr rizik (95% CI) | 0,43 (0,32; 0,59) | |
| Hodnota p | < 0,0001 | |
| Celkové přežitíb,c | ||
| Pacienti s příhodou, n (%) | 72 (44,7) | 82 (50) |
| Medián, měsíce (95% CI) | 34 (28,4; 44,8) | 27 (22,8; 38,7) |
| Poměr rizik (95% CI) | 0,67 (0,48; 0,94) | |
| Hodnota p | 0,0190 | |
| Míra objektivní odpovědib,d | ||
| Pacienti s CR nebo PR, n (%) | 101 (62,7) | 46 (28) |
| 95% CI | (54,8; 70,2) | (21,3; 35,6) |
| Hodnota p | < 0,0001 | |
| Trvání odpovědib | ||
| Medián DOR, měsíce (95% CI) | 19,2 (14,7; 28,3) | 11,1 (8,5; 20,2) |
CI – interval spolehlivosti; CR – úplná odpověď; PR – částečná odpověď. a Na základě kritérií RECIST verze 1.1. Na základě primární analýzy (datum klinické cut-off: 29. září 2023). b Na základě konečné analýzy celkového přežití (datum klinické cut-off: 15. listopadu 2024). c Předem stanovená hranice statistické významnosti byla p < 0,0469. d Na základě kritérií RECIST verze 1.1. je ORR definovaná jako podíl pacientů s CR nebo PR při dvou po sobě jdoucích hodnoceních s odstupem ≥ 4 týdnů dle uvážení zkoušejícího lékaře. | ||
Obrázek 1: Přežití bez progrese onemocnění hodnocené INV u pacientů s lokálně pokročilým
nebo metastazujícím karcinomem prsu ve studii INAVO120 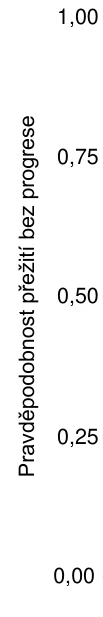

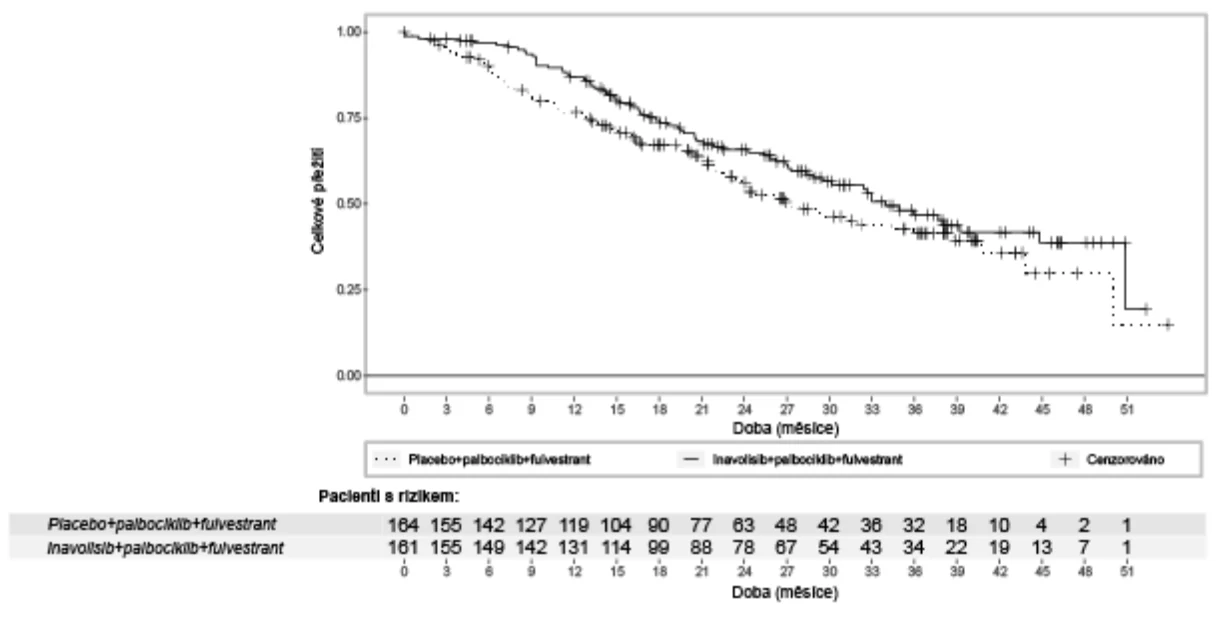
Obrázek 2: Celkové přežití u pacientů s lokálně pokročilým nebo metastazujícím karcinomem prsu ve studii INAVO120
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Itovebi u všech podskupin pediatrické populace v indikaci karcinomu prsu (informace
o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika inavolisibu byla charakterizována u zdravých jedinců a pacientů s lokálně pokročilými nebo metastazujícími nádory s mutací PIK3CA včetně rakoviny prsu v rámci perorálního dávkovacího režimu v rozmezí od 6 mg do 12 mg denně a u zdravých jedinců po jedné dávce 9 mg.
Farmakokinetika inavolisibu je prezentována jako geometrický průměr (geometrický koeficient variace [geo CV]%) po podání schválené doporučené dávky, pokud není uvedeno jinak. Na základě analýzy populační farmakokinetiky inavolisibu byla AUC v ustáleném stavu 1 019 h*ng/ml (29 %) a Cmax byla 67 ng/ml (28 %). Předpokládá se, že koncentrace v ustáleném stavu bude dosaženo do dne 5.
Při dávce 9 mg jednou denně byl geometrický průměr kumulativního poměru přibližně 2násobný.
Absorpce
Doba do maximální plazmatické koncentrace (Tmax) byla dosažena po mediánu 3 hodin (rozmezí od 0,5 hodiny do 4 hodin) v ustáleném stavu po dávce inavolisibu 9 mg jednou denně nalačno.
Absolutní perorální biologická dostupnost inavolisibu byla 76 %.
Vliv stravy
Nebyl zjištěn žádný klinicky významný účinek jídla na expozici inavolisibu. Poměr geometrických průměrů (GMR) (90% CI) pro AUC0-24 po jídle ve srovnání se stavem nalačno byl 0,895 (0,737 – 1,09) po jedné dávce a 0,876 (0,701 – 1,09) v ustáleném stavu. GMR (90% CI) pro Cmax po jídle ve srovnání se stavem nalačno byl 0,925 (0,748 – 1,14) po jedné dávce a 0,910 (0,712 – 1,16) v ustáleném stavu.
Distribuce
Vazba inavolisibu na plazmatické proteiny u člověka je 37 % a nebyla patrná žádná závislost na koncentraci v testovaném rozsahu koncentrací (0,1 – 10 μM). Na základě analýzy populační farmakokinetiky je odhadovaný perorální distribuční objem v ustáleném stavu u člověka 155 l (26 %).
Biotransformace
Po perorálním podání jedné 9mg dávky inavolisibu označené radioaktivním izotopem zdravým jedincům byl původní lék nejvýznamnější sloučeninou spojenou s lékem v plazmě a moči. Hlavní metabolickou cestou byla hydrolýza. Nebyly identifikovány žádné specifické enzymy hydrolýzy, které by se podílely na metabolismu inavolisibu.
Eliminace
Po perorálním podání jedné 9mg dávky inavolisibu označené radioaktivním izotopem zdravým jedincům bylo 48,5 % podané dávky vyloučeno močí (40,4 % nezměněno) a 48 % ve stolici (10,8 % nezměněno).
Na základě analýzy populační farmakokinetiky v klinických studiích byl geometrický průměr individuálních odhadů eliminačního poločasu inavolisibu 15 hodin (24 %) po jedné 9mg dávce. Odhadovaná celková clearance inavolisibu je 8,8 l/h (29 %).
Linearita/nelinearita
Omezené údaje naznačují dávkovou proporcionalitu v testovaném rozsahu dávek (6 až 12 mg) pro Cmax a AUC0-24 po jedné dávce a AUC0-24 v ustáleném stavu; pro Cmax v ustáleném stavu ale údaje naznačují neproporcionalitu.
Lékové interakce
Výsledky klinických studií ukázaly, že hlavní metabolity inavolisibu nejsou zprostředkovány enzymy CYP; to naznačuje nízkou pravděpodobnost klinicky relevantních interakcí mezi inavolisibem a inhibitory nebo induktory CYP. Výsledky in vitro navíc ukázaly, že inavolisib není inhibitorem enzymů CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 ani CYP2D6.
In vitro studie prokázaly, že inavolisib nemá potenciál inhibovat žádný z relevantních testovaných lékových transportérů. Kromě toho je inavolisib substrátem P-glykoproteinu (P-gp) a proteinu rezistence karcinomu prsu (BCRP) in vitro. Na základě celkových farmakokinetických charakteristik inavolisibu se však nepředpokládá, že by způsoboval klinicky relevantní interakce inhibitorů nebo induktorů P-gp a/nebo BCRP s inavolisibem.
Zvláštní populace
Starší pacienti
V populační farmakokinetické analýze nebyly zjištěny žádné klinicky relevantní rozdíly ve farmakokinetice inavolisibu mezi pacienty ve věku nejméně 65 let a pacienty ve věku do 65 let. Ze 162 pacientů, kteří ve studii INAVO120 užívali přípravek Itovebi, bylo 24 pacientů ve věku ≥ 65 let.
Porucha funkce ledvin
Analýzy populační farmakokinetiky ukázaly, že lehká porucha funkce ledvin není klinicky významnou kovariátou expozice inavolisibu. Farmakokinetika inavolisibu u pacientů s lehkou poruchou funkce ledvin (eGFR = 60 až < 90 ml/min) se podobala farmakokinetice u pacientů s normální funkcí ledvin. AUC inavolisibu byla o 73 % a Cmax inavolisibu byla o 11 % vyšší u pacientů se středně těžkou poruchou funkce ledvin (eGFR 30 až < 60 ml/min) a o 123 %, resp. o 33 % vyšší u pacientů s těžkou poruchou funkce ledvin (eGFR < 30 ml/min) ve srovnání s pacienty s normální funkcí ledvin (eGFR ≥ 90 ml/min).
Porucha funkce jater
Analýzy populační farmakokinetiky ukázaly, že lehká porucha funkce jater není klinicky významnou kovariátou expozice inavolisibu. Farmakokinetika inavolisibu u pacientů s lehkou poruchou funkce jater (celkový bilirubin > ULN do ≤ 1,5 × ULN nebo AST > ULN a celkový bilirubin ≤ ULN) byla podobná jako u pacientů s normální funkcí jater. Vliv středně těžké až těžké poruchy funkce jater na farmakokinetiku inavolisibu nebyl studován.
5.3 Předklinické údaje vztahující se k bezpečnosti
Genotoxicita
Inavolisib nebyl mutagenní v bakteriálním testu mutagenity.
Inavolisib vykazoval klastogenitu in vitro; v kometovém testu s mikrojádry u potkanů při dávkách až do maximální tolerované dávky (MTD) odpovídající 16krát vyšší expozici než při klinické dávce 9 mg ale nebyl zjištěn žádný důkaz genotoxicity vyvolané inavolisibem in vivo (klastogenita, aneugenita nebo poškození DNA).
Kancerogenita
Nebyly provedeny žádné studie kancerogenity s inavolisibem.
Vývojová toxicita
Ve studii vývoje embrya a plodu u potkanů Sprague-Dawley byly zjištěny účinky na vývoj embrya a plodu související s inavolisibem a závisející na dávce, které zahrnovaly snížení hmotnosti plodu a hmotnosti placenty, ztrátu po implantaci, nižší životaschopnost plodu a teratogenitu (zevní, vnitřní a kosterní malformace plodu), přičemž mateřská expozice při nejvyšší dávce bez pozorovaných účinků (NOAEL) byla 0,2násobkem expozice při klinické dávce 9 mg.
Fertilita
Nebyly provedeny žádné specifické studie fertility s inavolisibem.
U samců potkanů byla zjištěna dávkově závislá atrofie prostaty a semenného váčku a snížená hmotnost orgánů bez mikroskopického korelátu v nadvarleti a varleti (při NOAEL ≥ 0,4násobku expozice při klinické dávce 9 mg). Tato zjištění byla reverzibilní. U samců psů byly po 4 týdnech podávání zjištěny fokální zhuštění obsahu semenotvorných kanálků a mnohojaderné spermatidy ve varlatech a degenerace/nekrotizace epitelu v nadvarleti (při ≥ 2násobku expozice při klinické dávce 9 mg). Po 3 měsících podávání při až 1,2násobku expozice při klinické dávce 9 mg bylo zjištěno reverzibilní snížení celkového počtu spermií s hladinou bez pozorovaného nežádoucího účinku (NOAEL) rovnou 0,4násobku expozice při klinické dávce 9 mg, ale nebyly zjištěny žádné mikroskopické nálezy související s inavolisibem ve varlatech nebo nadvarleti ani účinky na koncentraci, pohyblivost nebo morfologii spermií.
U samic potkanů byla zjištěna minimální až mírná atrofie dělohy a vagíny, snížený počet ovariálních folikulů a nálezy naznačující přerušení/změnu estrálního cyklu (při ≥ 1,2násobku expozice při klinické dávce 9 mg) s NOAEL = 0,5násobku expozice při klinické dávce 9 mg. Tyto nálezy nebyly zjištěny po zotavení ve 4týdenní toxikologické studii. Ve 3měsíční studii s potkany nebylo zotavení hodnoceno.
Jiné
Nežádoucí účinky, které nebyly pozorovány v klinických studiích, avšak vyskytly se ve studiích na zvířatech při systémové expozici podobné expozici při klinickém podávání, a které mohou být důležité pro klinické použití, zahrnovaly zánět u psů a degeneraci čočky oka u potkanů. Zánět, který je v souladu s očekávanými farmakologickými účinky inhibice PI3K, byl obecně závislý na dávce a reverzibilní. Minimální degenerace čočkových vláken zjištěná u některých potkanů (při ≥ 3,6násobku expozice při klinické dávce 9 mg) byla považována za ireverzibilní.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety přípravku Itovebi 3 mg a 9 mg
Monohydrát laktózy
Magnesium-stearát (E 470b)
Mikrokrystalická celulóza (E 460)
Sodná sůl karboxymethylškrobu
Potahová vrstva tablety přípravku Itovebi 3 mg
Částečně hydrolyzovaný polyvinylalkohol
Oxid titaničitý (E 171)
Makrogol
Mastek (E 553b)
Červený oxid železitý (E 172)
Potahová vrstva tablety přípravku Itovebi 9 mg
Částečně hydrolyzovaný polyvinylalkohol
Oxid titaničitý (E 171)
Makrogol
Mastek (E 553b)
Červený oxid železitý (E 172)
Žlutý oxid železitý (E 172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní teplotní podmínky uchovávání. Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí.
6.5 Druh obalu a obsah balení
Al/Al (hliník/hliník) perforované jednodávkové blistry v krabičkách po 28 × 1 potahované tabletě.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Německo
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/25/1942/001
EU/1/25/1942/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 18. července 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Itovebi