


Souhrn údajů o přípravku (SPC) - Hetronifly
1. NÁZEVPŘÍPRAVKU
HETRONIFLY 10 mg/ml koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jeden ml koncentrátu pro infuzní roztok obsahuje 10 mg serplulimabu.
Jedna injekční lahvička s 10 ml koncentrátu obsahuje 100 mg serplulimabu.
Serplulimab je humanizovaná protilátka (izotyp IgG4/kappa se stabilizující změnou sekvence v pantové oblasti) produkovaná v ovariálních buňkách křečíka čínského technologií rekombinantní DNA.
Pomocná látka se známým účinkem
Jedna 10ml injekční lahvička obsahuje 0,98 mmol (22,5 mg) sodíku a 2,0 mg polysorbátu 80 (E 433).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Koncentrát pro infuzní roztok (sterilní koncentrát).
Bezbarvý až světle žlutý, čirý až slabě opalizující roztok, pH 5,2–5,8, osmolalita přibližně 280–340 mOsm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Malobuněčný karcinom plic (SCLC, small cell lung cancer)
HETRONIFLY v kombinaci s karboplatinou a etoposidem je indikován k léčbě první linie u dospělých pacientů s malobuněčným karcinomem plic v extenzivním stádiu (ES-SCLC).
Nemalobuněčný karcinom plic (NSCLC, non-small cell lung carcinoma)
HETRONIFLY v kombinaci s karboplatinou a pemetrexedem je indikován k léčbě první linie u dospělých pacientů s neskvamózním NSCLC bez pozitivních mutací EGFR, ALK nebo ROS1, kteří mají:
- lokálně pokročilý NSCLC a kteří nejsou vhodnými kandidáty na chirurgickou léčbu či radioterapii, nebo
- metastazující NSCLC.
HETRONIFLY v kombinaci s karboplatinou a nab-paklitaxelem je indikován k léčbě první linie u dospělých pacientů s neresekovatelným, lokálně pokročilým nebo metastazujícím skvamózním nemalobuněčným karcinomem plic.
Spinocelulární karcinom jícnu (OSCC, oesophageal squamous cell carcinoma)
HETRONIFLY v kombinaci s chemoterapií na bázi fluorpyrimidinu a platiny je indikován k léčbě první linie u dospělých pacientů s neresekovatelným, lokálně pokročilým, recidivujícím nebo metastazujícím spinocelulárním karcinomem jícnu, jejichž nádory exprimují PD-L1 s CPS ≥ 5.
4.2 Dávkování a způsob podání
Léčba musí být zahájena a sledována lékařem, který má zkušenosti s léčbou rakoviny.
Testování na PD-L1
Pokud je to v indikaci stanoveno, mají být pacienti k léčbě přípravkem HETRONIFLY vybíráni na základě nádorové exprese PD-L1 hodnocené pomocí IVD s označením CE pro odpovídající zamýšlený účel. Pokud není IVD s označením CE k dispozici, má se použít alternativní validovaný test (viz body 4.1, 4.4 a 5.1).
Dávkování
Malobuněčný karcinom plic (SCLC)
Doporučená dávka v indukční i udržovací fázi je 4,5 mg serplulimabu/kg tělesné hmotnosti každé 3 týdny až do progrese onemocnění nebo nepřijatelné toxicity. Během indukční fáze (4 cykly) se karboplatina podává 1. den a etoposid 1., 2. a 3. den každého 3týdenního cyklu.
Nemalobuněčný karcinom plic (NSCLC)
Doporučená dávka serplulimabu k léčbě neskvamózního NSCLC v indukční i udržovací fázi je 4,5 mg/kg tělesné hmotnosti každé 3 týdny až do progrese onemocnění nebo nepřijatelné toxicity. Během indukční fáze (4 cykly) se karboplatina a pemetrexed podávají 1. den každého 3týdenního cyklu. Během udržovací fáze se v podávání pemetrexedu pokračuje podle uvážení lékaře.
Doporučená dávka serplulimabu k léčbě skvamózního NSCLC v indukční i udržovací fázi je 4,5 mg/kg tělesné hmotnosti každé 3 týdny až do progrese onemocnění nebo nepřijatelné toxicity. Během indukční fáze (4–6 cyklů) se karboplatina podává 1. den a nab-paklitaxel 1., 8. a 15. den každého 3týdenního cyklu.
Spinocelulární karcinom jícnu (OSCC)
Doporučená dávka v indukční i udržovací fázi je 3,0 mg serplulimabu /kg tělesné hmotnosti každé 2 týdny až do progrese onemocnění nebo nepřijatelné toxicity. Během indukční fáze se cisplatina podává 1. den každého 2týdenního cyklu po dobu až 8 cyklů a fluoruracil 1. den každého 2týdenního cyklu po dobu až 12 cyklů.
Pro použití v kombinaci viz Souhrn údajů o přípravku (SmPC) pro souběžnou léčbu.
Odložení dávky nebo přerušení léčby (viz též bod 4.4)
Zvyšování nebo snižování dávky přípravku HETRONIFLY se nedoporučuje. Na základě individuální bezpečnosti a snášenlivosti může být vyžadováno přerušení nebo ukončení léčby. Vysazení dávky po dobu až 12 týdnů z důvodu snášenlivosti je přijatelné (viz bod 4.4).
Doporučená léčba imunitně zprostředkovaných nežádoucích účinků je popsána v tabulce 1.
Tabulka 1. Doporučené úpravy léčby
| Nežádoucí účinky | Závažnost | Úprava léčby#. |
Imunitně zprostředkované onemocnění plic | Stupeň 2 | Přerušit, dokud nežádoucí účinky neustoupí nebo se nezlepší na stupeň 1 |
| Stupeň 3 nebo 4 nebo opakující se stupeň 2 | Trvale vysadit | |
Imunitně zprostředkovaná kolitida | Stupeň 2 nebo 3 | Přerušit, dokud nežádoucí účinky neustoupí nebo se nezlepší na stupeň 1 |
| Stupeň 4 nebo opakující se stupeň 3 | Trvale vysadit | |
Imunitně zprostředkovaná hepatitida | Stupeň 2 s hodnotami AST nebo ALT > 3 až 5krát ULN nebo celkového bilirubinu > 1,5 až 3krát ULN | Přerušit, dokud nežádoucí účinky neustoupí nebo se nezlepší na stupeň 1 |
| Stupeň 3 nebo 4 s hodnotami AST nebo ALT > 5krát ULN nebo celkového bilirubinu > 3krát ULN† | Trvale vysadit | |
Imunitně zprostředkovaná nefritida a renální insuficience | Zvýšení sérového kreatininu stupně 2 | Přerušit, dokud nežádoucí účinky neustoupí nebo se nezlepší na stupeň 1 |
| Zvýšení sérového kreatininu stupně 3 nebo 4 | Trvale vysadit | |
Imunitně zprostředkovaná endokrinopatie | Symptomatická Hypotyreóza stupně 2 nebo 3, Hypertyreóza stupně 2 nebo 3, Hypofyzitida stupně 2 nebo 3, Adrenální insuficience stupně 2, Hyperglykemie stupně 3 nebo diabetes mellitus 1. typu | Přerušit, dokud symptomy nevymizí a není dokončena léčba kortikosteroidy. Léčba má pokračovat za přítomnosti hormonální substituční terapie, dokud nevymizí veškeré symptomy |
Hypotyreóza stupně 4 Hypertyreóza stupně 4 Hypofyzitida stupně 4 Adrenální insuficience stupně 3 nebo 4 Hyperglykemie stupně 4 | Trvale vysadit | |
Imunitně zprostředkované kožní nežádoucí účinky | Stupeň 3 | Přerušit, dokud nežádoucí účinky neustoupí nebo se nezlepší na stupeň 1 |
| Stevensův-Johnsonův syndrom (SJS) nebo toxická epidermální nekrolýza (TEN) stupně 4 | Trvale vysadit | |
Imunitně zprostředkované další nežádoucí účinky | Myasthenia gravis stupně 2 / myastenický syndrom * Zvýšení sérové amylázy nebo lipázy stupně 3 nebo 4 Pankreatitida stupně 2 nebo 3 Myokarditida stupně 2* Ostatní imunitně podmíněné nežádoucí účinky stupně 2 nebo 3, které nastanou poprvé Snížený počet trombocytů (trombocytopenie) nebo počet leukocytů stupně 3 | Přerušit, dokud nežádoucí účinky neustoupí nebo se nezlepší na stupeň 1 |
| Myasthenia gravis stupně 3 nebo 4 / myastenický syndrom | Trvale vysadit |
| Nežádoucí účinky | Závažnost | Úprava léčby#. |
Pankreatitida stupně 4 nebo opakující se pankreatitida jakéhokoli stupně Myokarditida stupně 3 nebo 4 Encefalitida stupně 3 nebo 4 Ostatní imunitně zprostředkované nežádoucí účinky stupně 4, které nastanou poprvé Snížený počet trombocytů (trombocytopenie) nebo počet leukocytů stupně 4 nebo opakujícího se stupně 3 | ||
| Reakce související s infuzí | Stupeň 2 | Snížit rychlost infuze na polovinu nebo ji přerušit. Léčba může být obnovena po vyřešení příhody |
| Stupeň 3 nebo 4 | Trvale vysadit |
Poznámka: Stupně toxicity jsou v souladu se Společnými terminologickými kritérii pro nežádoucí účinky verze 5.0 Národního onkologického ústavu (National Cancer Institute Common Terminology Criteria for Adverse Events – NCI-CTCAE v5.0).
#.: Serplulimab musí být trvale vysazen v případě jakýchkoli imunitně zprostředkovaných nežádoucích účinků stupně 3, které se opakují, a v případě jakýchkoli imunitně podmíněných nežádoucích účinků stupně 4, s výjimkou endokrinopatií, které jsou mírněny substitučními hormony (viz body 4.4 a 4.8).
†: ALT, alaninaminotransferáza; AST: aspartátaminotransferáza; ULN: horní hranice normálních hodnot.
*: Bezpečnost opakované léčby serplulimabem u pacientů, kteří prodělali imunitně zprostředkovanou myasthenii gravis / myastenický syndrom nebo myokarditidu, není jasná.
Zvláštní skupiny pacientů
Starší pacienti
U starších pacientů (≥ 65 let) není nutná úprava dávkování (viz body 5.1 a 5.2).
Porucha funkce ledvin
U pacientů s lehkou (CRCL = 60–89 ml/min) nebo středně těžkou (CRCL = 30–59 ml/min) poruchou funkce ledvin není nutná úprava dávkování. Pro pacienty s těžkou (CRCL = 15–29 ml/min) poruchou funkce ledvin není k dispozici dostatek údajů a nelze učinit žádné doporučení pro dávkování (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater (bilirubin ≤ ULN a AST > ULN nebo bilirubin> 1 až 1,5 × ULN a jakákoli AST) není nutná úprava dávkování. Pro pacienty se středně těžkou poruchou funkce jater (bilirubin > 1,5 až 3 × ULN a jakákoli AST) není k dispozici dostatek údajů a pro těžkou poruchu funkce jater (bilirubin > 3 × ULN a jakákoli AST) nejsou k dispozici žádné údaje. Pro pacienty se středně těžkou nebo těžkou poruchou funkce jater nelze učinit žádné doporučení pro dávkování (viz bod 5.2).
Pediatrická populace
Neexistuje žádné relevantní použití serplulimabu u pediatrické populace.
Způsob podání
HETRONIFLY je určen k intravenóznímu podání.
Počáteční rychlost infuze má být nastavena na 100 ml za hodinu. Pokud je první infuze dobře snášena, lze všechny následující infuze zkrátit na 30 minut (± 10 minut).
Při podávání v kombinaci s chemoterapií má být HETRONIFLY podán jako první a chemoterapie má následovat ve stejný den. Pro každou infuzi použijte samostatný infuzní vak.
HETRONIFLY se nesmí podávat jako intravenózní injekce technikou push nebo bolus.
Celková požadovaná dávka přípravku HETRONIFLY musí být naředěna injekčním roztokem chloridu sodného 9 mg/ml (0,9 %) (viz bod 6.6).
Pokyny k ředění a manipulaci s léčivým přípravkem před podáním viz bod 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Hodnocení stavu PD-L1
Při hodnocení stavu nádoru z hlediska exprese PD-L1 je důležité použít dobře validovanou metodu, aby se minimalizovalo riziko falešně negativních nebo falešně pozitivních výsledků.
Imunitně zprostředkované nežádoucí účinky
U pacientů užívajících serplulimab se vyskytly imunitně zprostředkované nežádoucí účinky, včetně závažných a fatálních případů (viz bod 4.8). Většina imunitně zprostředkovaných nežádoucích účinků vyskytujících se během léčby byla reverzibilní a zvládnuta přerušením léčby, podáváním kortikosteroidů a/nebo podpůrnou péčí (viz bod 4.2). Imunitně zprostředkované nežádoucí účinky se také objevily až 3,6 měsíce po poslední dávce. Mohou se současně vyskytnout imunitně zprostředkované nežádoucí účinky postihující více než jednu orgánovou soustavu.
Při podezření na imunitně zprostředkované nežádoucí účinky má být zajištěno odpovídající vyhodnocení k potvrzení etiologie nebo vyloučení jiných příčin. Na základě závažnosti nežádoucího účinku je třeba léčbu přerušit a podat kortikosteroidy. U většiny imunitně zprostředkovaných nežádoucích účinků stupně 2 a některých specifických imunitně zprostředkovaných nežádoucích účinků stupně 3 nebo 4 má být podávání přerušeno až do zotavení nebo zlepšení na stupeň 1. Serplulimab musí být trvale vysazen v případě jakýchkoli imunitně zprostředkovaných nežádoucích účinků stupně 4 a některých specifických imunitně zprostředkovaných nežádoucích účinků stupně 3. V případě imunitně zprostředkovaných nežádoucích účinků stupně 3, 4 a některých specifických imunitně zprostředkovaných nežádoucích účinků stupně 2 (např. imunitně zprostředkovaná pneumonitida, imunitně zprostředkovaná myokarditida), se mají podávat kortikosteroidy (1–2 mg/kg/den prednisonu nebo jeho ekvivalentu) a další symptomatická léčba podle klinických příznaků až do zotavení nebo zlepšení na stupeň 1. Po zlepšení na stupeň ≤ 1 má být zahájeno snižování kortikosteroidů a má se v něm pokračovat alespoň 1 měsíc. Rychlé snižování může vést ke zhoršení nebo opakování nežádoucího účinku. Pokud navzdory užívání kortikosteroidů dojde ke zhoršení nebo nedojde ke zlepšení, má být přidána imunosupresivní léčba, která není kortikosteroidní (např. infliximab).
Imunitně zprostředkované onemocnění plic
U pacientů užívajících HETRONIFLY byla hlášena imunitně zprostředkovaná pneumonitida, včetně fatálních případů (viz bod 4.8). U pacientů se mají sledovat známky a symptomy imunitně zprostředkované pneumonitidy, jako jsou radiografické změny (např. ohniskové opacity mléčného skla, nerovnoměrné filtráty), dyspnoe a hypoxie. Při podezření na imunitně zprostředkovanou pneumonitidu má být toto onemocnění potvrzeno rentgenovým snímkem a mají být vyloučeny jiné příčiny. Úprava léčby viz bod 4.2.
Imunitně zprostředkovaná kolitida
U pacientů užívajících serplulimab byla hlášena imunitně zprostředkovaná kolitida, včetně fatálních případů (viz bod 4.8). U pacientů se mají sledovat známky a symptomy imunitně zprostředkované kolitidy, jako je bolest břicha, průjem, hlen nebo krev ve stolici. Mají být vyloučeny infekce a jiné etiologie související s onemocněním. Úprava léčby viz bod 4.2. Má se vzít v úvahu potenciální riziko gastrointestinální perforace a v případě potřeby potvrdit radiografickým snímkem a/nebo endoskopií.
Imunitně zprostředkovaná hepatitida
U pacientů užívajících serplulimab byla hlášena imunitně zprostředkovaná hepatitida, včetně fatálních případů (viz bod 4.8). U pacientů se mají pravidelně (každý měsíc) sledovat změny jaterních funkcí a klinické známky a symptomy imunitně zprostředkované hepatitidy, jako je zvýšení aminotransferázy a celkového bilirubinu. Mají být vyloučeny infekce a etiologie související s onemocněním. Pokud se vyskytne imunitně zprostředkovaná hepatitida, má se zvýšit frekvence jaterních testů. Úprava léčby viz bod 4.2.
Imunitně zprostředkovaná nefritida a renální insuficience
U pacientů užívajících serplulimab byla hlášena imunitně zprostředkovaná nefritida a renální insuficience (viz bod 4.8). U pacientů se mají pravidelně (každý měsíc) sledovat změny renální funkce a klinické známky a symptomy imunitně zprostředkované nefritidy a renálních insuficiencí. Pokud se vyskytne imunitně zprostředkovaná nefritida, má se zvýšit frekvence testů funkce ledvin. Většina pacientů má asymptomatické zvýšení sérového kreatininu. Mají být vyloučeny etiologie související s onemocněním. Úprava léčby viz bod 4.2.
Imunitně zprostředkovaná endokrinopatie
Onemocnění štítné žlázy
U pacientů užívajících serplulimab byly nahlášeny poruchy štítné žlázy, včetně hypertyreózy, hypotyreózy a tyreoiditidy (viz bod 4.8). U pacientů se mají sledovat změny funkce štítné žlázy a klinické známky a symptomy poruch štítné žlázy. U symptomatické hypotyreózy stupně 2 nebo 3 má být serplulimab vysazen a podle potřeby má být zahájena hormonální substituce štítné žlázy. U symptomatické hypertyreózy stupně 2 nebo 3 má být serplulimab vysazen a podle potřeby má být zahájena léčba tyreostatiky. Při podezření na akutní zánět štítné žlázy má být serplulimab vysazen a má být zahájena hormonální léčba. Léčba může být obnovena, když jsou symptomy hypotyreózy nebo hypertyreózy pod kontrolou a funkce štítné žlázy se zlepší. V případě život ohrožující hypertyreózy nebo hypotyreózy musí být serplulimab trvale vysazen. Aby byla zajištěna náležitá hormonální substituce, má se funkce štítné žlázy nepřetržitě sledovat (viz bod 4.2).
Poruchy hypofýzy
U pacientů užívajících serplulimab byla hlášena hypofyzitida (viz bod 4.8). U pacientů mají být sledovány známky a symptomy hypofyzitidy a mají být vyloučeny jiné příčiny. U symptomatické hypofyzitidy stupně 2 nebo 3 má být serplulimab vysazen a podle potřeby má být zahájena hormonální substituce. Při podezření na akutní hypofyzitidu se má zahájit léčba kortikosteroidy. V případě život ohrožující hypofyzitidy stupně 4 musí být serplulimab trvale vysazen (viz bod 4.2).
Adrenální nedostatečnost
U pacientů užívajících serplulimab byla hlášena adrenální insuficience (viz bod 4.8). U pacientů mají být sledovány známky a symptomy a mají být vyloučeny jiné příčiny. U adrenální insuficience stupně 2 má být serplulimab vysazen a podle potřeby má být zahájena hormonální substituce. V případě život ohrožující adrenální insuficience stupně 3 nebo 4 musí být serplulimab trvale vysazen. Aby byla zajištěna náležitá hormonální substituce, mají se funkce nadledvin a hladina hormonů nepřetržitě sledovat (viz bod 4.2).
Hyperglykemie
U pacientů užívajících serplulimab byla hlášena hyperglykemie nebo diabetes mellitus 1. typu (viz bod 4.8). U pacientů má být sledována hladina glukózy v krvi a související klinické známky a symptomy. Podle potřeby má být zahájena substituční léčba inzulínem. V případě diabetu mellitu 1. typu se špatnou regulací hladiny glukózy v krvi má být serplulimab vysazen a má být zahájena substituční léčba inzulínem, dokud se symptomy nezlepší. V případě život ohrožujícího diabetu mellitu 1. typu stupně 4 musí být serplulimab trvale vysazen. Aby byla zajištěna náležitá substituce inzulínu, mají se hladiny glukózy v krvi nepřetržitě sledovat (viz bod 4.2).
Imunitně zprostředkované kožní nežádoucí účinky
U pacientů užívajících serplulimab byly hlášeny imunitně zprostředkované kožní nežádoucí účinky (viz bod 4.8). V případě vyrážky stupně 1 nebo 2 lze pokračovat v podávání serplulimabu a lze podat symptomatickou léčbu nebo léčbu lokálními kortikosteroidy. V případě vyrážky stupně 3 má být serplulimab vysazen a má se podat symptomatická léčba nebo léčba lokálními kortikosteroidy. V případě vyrážky stupně 4, Stevensova-Johnsonova syndromu (SJS) nebo toxické epidermální nekrolýzy (TEN) má být serplulimab trvale vysazen (viz bod 4.2).
Imunitně zprostředkovaná pankreatitida
U pacientů užívajících serplulimab byla hlášena imunitně zprostředkovaná pankreatitida, včetně zvýšení hladin sérové amylázy, lipázy a fatálních případů (viz bod 4.8). U pacientů se mají sledovat změny sérové lipázy a amylázy (na začátku léčby, pravidelně během léčby a podle indikace na základě klinického hodnocení) a klinické známky a symptomy pankreatitidy. V případě zvýšení hladiny sérové amylázy nebo lipázy stupně 3 nebo 4 a pankreatitidy stupně 2 nebo 3 má být serplulimab vysazen. V případě pankreatitidy stupně 4 nebo opakující se pankreatitidy jakéhokoli stupně má být serplulimab trvale vysazen (viz bod 4.2).
Imunitně zprostředkovaná myokarditida
U pacientů užívajících serplulimab byla hlášena imunitně zprostředkovaná myokarditida, včetně fatálních případů (viz bod 4.8). U pacientů mají být sledovány klinické známky a symptomy myokarditidy. Při podezření na imunitně podmíněnou myokarditidu má být toto onemocnění potvrzeno vyšetřením myokardiálních enzymů a mají být vyloučeny jiné příčiny. V případě myokarditidy stupně 2 má být serplulimab vysazen a má se podat léčba kortikosteroidy. Bezpečnost opětovného zahájení léčby serplulimabem u pacientů, kteří dříve prodělali imunitně zprostředkovanou myokarditidu, je nejasná. Před opětovným zahájením léčby serplulimabem u pacientů s předchozí myokarditidou stupně 2 se doporučuje multidisciplinární debata a rozhodnutí má být založeno na různých klinických faktorech, včetně stupně zotavení srdce, onkologické odpovědi na léčbu, dostupnosti alternativní onkologické léčby a prognózy. V případě myokarditidy stupně 3 nebo 4 musí být serplulimab trvale vysazen a má se zahájit léčba kortikosteroidy. Jakmile je stanovena diagnóza myokarditidy, má být serplulimab dočasně nebo trvale vysazen. V případě myokarditidy jakéhokoli stupně mají být důkladně sledovány myokardiální enzymy a srdeční funkce (viz bod 4.2).
Imunitně zprostředkovaná uveitida
Pokud se současně vyskytnou uveitida a další imunitně podmíněné nežádoucí účinky, jako je Vogtův-Koyanagiho-Haradův syndrom, má se podávat systémová léčba kortikosteroidy coby prevence trvalé slepoty.
Imunitně zprostředkované další nežádoucí účinky
Vzhledem k mechanismu účinku serplulimabu se mohou vyskytnout další potenciální imunitně zprostředkované nežádoucí účinky. U pacientů léčených serplulimabem byly při klinických testech bez ohledu na dávky a typy nádorů pozorovány další fatální a život ohrožující imunitně podmíněné nežádoucí účinky: trombocytopenie, akutní koronární syndrom, infarkt myokardu, imunitně podmíněná encefalitida, myasthenia gravis a myastenický syndrom (viz bod 4.8). Pacienti mají být upozorněni na příznaky myasthenia gravis a myastenických syndromů (např. svalovou slabost a snadnou únavu) a mají být poučeni, aby v případě výskytu příznaků okamžitě vyhledali lékařskou pomoc.
V případě dalších imunitně zprostředkovaných nežádoucích účinků má být provedeno adekvátní vyšetření k potvrzení etiologie a vyloučení jiných příčin. Na základě závažnosti nežádoucích účinků má být serplulimab v případě imunitně zprostředkovaných nežádoucích účinků stupně 2 nebo 3, které se vyskytnou poprvé, vysazen. V případě opakujících se nežádoucích účinků stupně 3 (kromě endokrinopatií) a imunitně zprostředkovaných nežádoucích účinků stupně 4 musí být serplulimab trvale vysazen. Léčbu kortikosteroidy lze zahájit podle klinické indikace (viz bod 4.2).
Reakce související s infuzí
U pacientů užívajících serplulimab byly hlášeny reakce související s infuzí. U pacientů mají být sledovány klinické známky a symptomy reakcí souvisejících s infuzí. U pacientů s reakcemi souvisejícími s infuzí stupně 1 se může v léčbě pokračovat za pečlivého sledování. U pacientů s reakcemi souvisejícími s infuzí stupně 2 má být snížena rychlost infuze nebo má být přerušena léčba. Lze zvážit antipyretika a antihistaminika. Jsou-li reakce související s infuzí stupně 2 pod kontrolou, může být léčba serplulimabem za pečlivého sledování obnovena. V případě reakcí souvisejících s infuzí stupně ≥ 3 má být infuze okamžitě zastavena, léčba má být trvale vysazena a má být podána vhodná léčba (viz bod 4.2).
Pacienti vyloučení z klinických studií
Z klinických studií byli vyloučeni pacienti s následujícími onemocněními: pacienti s aktivním nebo předchozím zdokumentovaným autoimunitním onemocněním, pacienti s aktivní tuberkulózou nebo hepatitidou B či C, infekcí HIV, nebo pacienti, kteří během 28 dní před podáním serplulimabu dostali živou oslabenou vakcínu, pacienti s jakoukoli aktivní infekcí vyžadující systémovou protiinfekční léčbu během 14 dnů před první dávkou, anamnéza pneumonitidy nebo intersticiálního plicního onemocnění, pacienti s aktivními mozkovými metastázami, anamnéza významného kardiovaskulárního onemocnění (např. infarkt myokardu v průběhu půl roku), anamnéza hypersenzitivity na jinou monoklonální protilátku, systémově užívané imunosupresivní léčivé přípravky během 2 týdnů před podáním serplulimabu.
Pomocné látky se známým účinkem
Tento léčivý přípravek obsahuje 0,98 mmol (nebo 22,5 mg) sodíku v 10ml injekční lahvičce, což odpovídá 1,1 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
Tento léčivý přípravek obsahuje 2,0 mg polysorbátu 80 (E 433) v 10ml injekční lahvičce. Polysorbáty mohou způsobit alergické reakce.
Pokyny pro ředění a manipulaci s léčivým přípravkem před podáním viz bod 6.6.
Karta pacienta
Předepisující lékař musí s pacientem probrat rizika léčby serplulimabem. Ke každému receptu bude pacientovi vydána karta pacienta.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Studie vzájemných lékových interakcí nebyly provedeny. Protože monoklonální protilátky nejsou metabolizovány enzymy cytochromu P450 (CYP) ani jinými enzymy metabolizujícími léčiva, neočekává se, že by inhibice ani indukce těchto enzymů souběžně podávanými léčivými přípravky ovlivňovaly farmakokinetiku přípravku HETRONIFLY.
Před zahájením léčby serplulimabem se má zamezit užívání systémově užívaných kortikosteroidů nebo imunosupresiv z důvodu jejich potenciální interference s farmakodynamickou aktivitou a účinností. Systémově užívané kortikosteroidy nebo jiná imunosupresiva však lze použít k léčbě imunitně zprostředkovaných nežádoucích účinků po zahájení léčby serplulimabem (viz bod 4.4).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku/antikoncepce
Ženy ve fertilním věku mají během léčby a nejméně 6 měsíců po poslední dávce serplulimabu užívat účinnou antikoncepci.
Těhotenství
Neexistují žádné údaje o použití serplulimabu u těhotných žen. Studie na zvířatech prokázaly, že inhibice PD-1 dráhy způsobuje embryofetální toxicitu (viz bod 5.3). Je známo, že lidský IgG prochází placentární bariérou a serplulimab je IgG4; má tedy potenciál k přenosu z matky na vyvíjející se plod. Serplulimab se nedoporučuje během těhotenství a u žen ve fertilním věku, které neužívají antikoncepci.
Kojení
Není známo, zda se serplulimab vylučuje do lidského mléka. Je známo, že lidské IgG jsou během prvních několika dnů po porodu vylučovány do mateřského mléka, což se brzy snižuje na nízké koncentrace; v důsledku toho nelze během tohoto krátkého období vyloučit riziko pro kojené dítě. Později během kojení by serplulimab mohl být užíván, pokud je to klinicky nutné.
Fertilita
Studie hodnotící fertilitu nebyly provedeny. Účinek serplulimabu na mužskou a ženskou fertilitu tedy není znám.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Serplulimab má malý vliv na schopnost řídit a obsluhovat stroje. Vzhledem k potenciálním nežádoucím účinkům, jako je únava (viz bod 4.8), má být pacientům doporučeno, aby byli při řízení nebo obsluze strojů opatrní, dokud si nejsou jisti, že je serplulimab nepříznivě neovlivňuje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Bezpečnost serplulimabu v kombinaci s chemoterapií je založena na sloučených údajích od 1 343 pacientů. Nejčastějšími nežádoucími účinky byly anémie (80,2 %), neutropenie (74,5 %), leukopenie (71,6 %), trombocytopenie (53,8 %), nauzea (44,4 %), snížená chuť k jídlu (36,0 %), alopecie (33,6 %), hypoproteinemie (31,3 %), astenie (29,9 %) a zvracení (28,2 %).
Nejčastějšími nežádoucími účinky stupně ≥ 3 byly neutropenie (46,2 %), leukopenie (27,3 %), anemie (25,8 %), trombocytopenie (15,3 %), hyponatremie (6,9 %) a pneumonie (5,6 %).
Nejčastějšími závažnými nežádoucími účinky byly trombocytopenie (8,4 %), pneumonie (6,6 %), neutropenie (6,0 %), leukopenie (5,9 %), anémie (4,5 %) a pneumonitida (3,3 %).
Nejčastějšími imunitně zprostředkovanými nežádoucími účinky byly hypotyreóza (11,5 %), imunitně zprostředkované kožní nežádoucí účinky (7,6 %), hypertyreóza (7,1 %), imunitně zprostředkované onemocnění plic (5,5 %), abnormální funkce jater (3,2 %), imunitně zprostředkovaná nefritida a porucha funkce ledvin (3,1 %) a imunitně zprostředkovaná kolitida (1,6 %).
Serplulimab byl z důvodu nežádoucích účinků vysazen u 8,1 % pacientů. Nejčastějším nežádoucím účinkem vedoucím k přerušení léčby byla pneumonitida (1,6 %) a pneumonie (1,3 %).
Tabulka obsahující seznam nežádoucích účinků
Nežádoucí účinky hlášené při klinických hodnoceních a po zkušenostech s uvedením na trh jsou uvedeny podle tříd orgánových systémů a četnosti (viz tabulka 2). Není-li uvedeno jinak, jsou četnosti nežádoucích účinků založeny na četnostech nežádoucích účinků ze všech příčin identifikovaných v klinických hodnoceních, při kterých byl podáván 1 343 pacientům serplulimab v kombinaci s chemoterapií. Pro informace týkající se hlavních charakteristik pacientů v pivotních klinických hodnoceních viz bod 5.1.
Četnosti jsou definovány jako: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit). V každé skupině četností jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 2. Nežádoucí účinky u pacientů léčených serplulimabem*
| Serplulimab v kombinaci s chemoterapií | |
| Infekce a infestace | |
| Velmi časté | pneumonie a |
| Časté | infekce močových cest b, infekce dýchacích cest c, kožní infekce |
| Méně časté | septický šok |
| Vzácné | gastrointestinální infekce, herpetická meningoencefalitida |
| Poruchy krve a lymfatického systému | |
| Velmi časté | neutropenie, leukopenie, anemie, trombocytopenie, lymfopenie |
| Časté | abnormální funkční koagulační test d, granulocytopenie, febrilní neutropenie |
| Vzácné | lymfadenitida |
| Poruchy imunitního systému | |
| Časté | reakce související s infuzí e |
| Méně časté | anafylaktická reakce |
| Endokrinní poruchy | |
| Velmi časté | hypotyreóza f, hypertyreóza g, hyperglykemie nebo diabetes mellitus 1.typu h |
| Časté | tyreoiditida i |
| Méně časté | adrenální insuficience j, jiné poruchy štítné žlázy k, hypofyzitida, abnormální test funkce štítné žlázy l, hypoparatyreóza |
| Vzácné | hyperadrenokorticismus |
| Poruchy metabolismu a výživy | |
| Velmi časté | hyperlipidemie, snížená chuť k jídlu, hypoproteinemie, hyperurikemie, elektrolytová nerovnováha m, snížení tělesné hmotnosti |
| Časté | hypoglykemie |
| Méně časté | abnormální lipoprotein |
| Psychiatrické poruchy | |
| Velmi časté | nespavost |
| Poruchy nervového systému | |
| Časté | parestezie, bolest hlavy, závrať, periferní neuropatie n |
| Méně časté | vertigo, imunitně podmíněná encefalitida o, neurotoxicita, cévní mozková příhoda, porucha chuti, porucha paměti |
| Vzácné | motorická dysfunkce, myasthenia gravis, myastenický syndrom |
| Poruchy oka | |
| Méně časté | rozmazané vidění, keratitida, konjunktivitida |
| Srdeční poruchy | |
| Velmi časté | arytmie p |
| Časté | sinusová tachykardie, poruchy přenosů q, sinusová bradykardie, srdeční selhání r, zvýšený troponin, poškození myokardu |
| Méně časté | ischemie myokardu, perikardiální výpotek, myokarditida |
| Vzácné | kardiomyopatie |
| Cévní poruchy | |
| Časté | hypertenze, vaskulitida, hypotenze |
| Méně časté | žilní trombóza |
| Respirační, hrudní a mediastinální poruchy | |
| Velmi časté | kašel, bolest na hrudi |
| Časté | pneumonitida s, dušnost, dysfonie, plicní embolie |
| Méně časté | respirační selhání |
| Gastrointestinální poruchy | |
| Velmi časté | nauzea, zácpa, průjem, zvracení |
| Časté | dysfagie, bolest břicha, flatulence, gastrointestinální poruchy t, stomatitida, dyspepsie, sucho v ústech, gastritida |
| Méně časté | enteritida u, imunitně podmíněná pankreatitida, krvácení dásní, ezofagitida, žaludeční vřed |
| Poruchy jater a žlučových cest | |
| Velmi časté | zvýšená alaninaminotransferáza, zvýšená aspartátaminotransferáza |
| Časté | zvýšená gamaglutamyltransferáza, hyperbilirubinemie, poškození jater v |
| Poruchy kůže a podkožní tkáně | |
| Velmi časté | vyrážka w, alopecie |
| Časté | pruritus, dermatitida x |
| Méně časté | porucha pigmentace, psoriáza, suchá kůže, hyperhidróza |
| Vzácné | toxická epidermální nekrolýza |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | |
| Velmi časté | muskuloskeletální bolest |
| Časté | artritida |
| Vzácné | myositida y |
| Poruchy ledvin a močových cest | |
| Velmi časté | přítomnost bílkovin v moči, zvýšený kreatinin v krvi |
| Časté | zvýšení dusíku močoviny v krvi, hematurie, poškození ledvin z |
| Méně časté | dysurie, polakisurie |
| Celkové poruchy a reakce v místě aplikace | |
| Velmi časté | pyrexie, astenie |
| Časté | malátnost, edém |
| Méně časté | zimnice |
| Vyšetření | |
| Časté | zvýšená alkalická fosfatáza v krvi, zvýšený myoglobin v krvi, zvýšená kreatinfosfokináza v krvi, zvýšená amyláza |
| Méně časté | zvýšená lipáza |
* Četnosti nežádoucích účinků uvedené v tabulce 2 nemusí být plně způsobené samotným serplulimabem, ale mohou k nim přispívat základní onemocnění nebo jiné léčivé přípravky užívané v kombinaci s ním.
Následující pojmy představují skupinu souvisejících případů, které popisují spíše zdravotní stav než jednotlivý případ:
a. Zahrnuje pneumonii, plicní absces.
b. Zahrnuje infekci močových cest, asymptomatickou bakteriurii, přítomnost leukocytů v moči. c. Zahrnuje infekci horních cest dýchacích, faryngotonzilitidu, tonzilitidu, onemocnění podobné chřipce, infekci dolních cest dýchacích.
d. Zahrnuje prodloužený aktivovaný parciální tromboplastinový čas, aktivovaný parciální tromboplastinový čas, zkrácený aktivovaný parciální tromboplastinový čas, snížený mezinárodní normalizovaný poměr, zvýšenou hladinu protrombinu, koagulopatii, hyperkoagulaci.
e. Zahrnuje přecitlivělost na lék, reakci související s infuzí.
f. Zahrnuje hypotyreózu, zvýšený hormon stimulující štítnou žlázu v krvi, snížený volný tyroxin, snížený tyroxin, centrální hypotyreózu, snížený trijodthyronin, snížený volný trijodthyronin, imunitně zprostředkovanou hypotyreózu.
g. Zahrnuje hypertyreózu, snížený hormon stimulující štítnou žlázu v krvi, zvýšený tyroxin, zvýšený trijodthyronin, zvýšený volný trijodthyroninm, zvýšený volný tyroxin, imunitně zprostředkovanou hypertyreózu.
h. Zahrnuje hyperglykemii, diabetes mellitus 1.typu, zvýšenou hladinu glukózy v krvi, diabetes mellitus 2.typu, zvýšenou koncentraci glukózy nalačno, diabetickou ketoacidózu, zvýšené ketolátky v krvi, poruchu glukózové tolerance, ketoacidózu, glykosurii. i. Zahrnuje poruchy štítné žlázy, tyreoiditidu.
j. Zahrnuje adrenální nedostatečnost, snížený kortizol.
k. Zahrnuje syndrom ESS, abnormální ultrazvuk štítné žlázy.
l. Zahrnuje protilátky proti štítné žláze, zvýšenou hladinu thyreoglobulinu. m. Zahrnuje hyponatremii, hypokalcemii, hypokalemii, hypomagnezemii, hypofosfatemii, hypochloremii, hyperfosfatemii, hyperkalemii, hypermagnezemii, hyperkalcemii. n. Zahrnuje periferní neuropatii, periferní senzomotorickou neuropatii, imunitně podmíněnou neuropatii.
o. Zahrnuje imunitně podmíněnou encefalitidu, autoimunitní encefalitidu. p. Zahrnuje supraventrikulární extrasystoly, supraventrikulární tachykardii, arytmii, ventrikulární extrasystoly, supraventrikulární arytmii, fibrilaci síní, síňovou tachykardii, bradyarytmii, syndrom časné repolarizace, ventrikulární arytmii, palpitace, abnormální elektrokardiogram. q. Zahrnuje atrioventrikulární blok I. stupně, blokádu pravého Tawarova raménka, prodloužení doby síňového přenosu, blokádu levého Tawarova raménka, defektní intraventrikulární přenos. r. Zahrnuje srdeční selhání, akutní srdeční selhání, selhání levé komory, kardiopulmonární selhání, zvýšení NT-pro BNP (N terminal prohormone brain natriuretic peptide). s. Zahrnuje imunitně podmíněné plicní onemocnění, pneumonitidu, intersticiální plicní onemocnění.
t. Zahrnuje získanou tracheoezofageální píštěl, gastrointestinální krvácení, gastrointestinální poruchu, střevní obstrukci.
u. Zahrnuje enteritidu, infekční enteritidu, imunitně podmíněnou enterokolitidu, kolitidu, ulcerózní kolitidu, enterokolitidu, duodenitidu.
v. Zahrnuje abnormální funkci jater, léky vyvolané poškození jater, poškození jater, imunitně podmíněnou hepatitida, imunitně podmíněnou poruchu jater **, jaterní selhání **. w. Zahrnuje vyrážku, makulopapulární vyrážku, ekzém, polékovou erupci, erytém, kožní toxicitu, syndrom palmoplantární erytrodysestezie.
x. Zahrnuje autoimunitní dermatitidu, dermatitidu, alergickou dermatitidu, bulózní dermatitidu, seboroickou dermatitidu.
y. Zahrnuje myositidu **, imunitně podmíněnou myositidu.
z. Zahrnuje akutní poškození ledvin, selhání ledvin, poruchu funkce ledvin, poškození ledvin, chronické onemocnění ledvin, sníženou renální clearance kreatininu, imunitně zprostředkovanou nefritidu.
** Nežádoucí účinek po uvedení na trh.
Popis vybraných nežádoucích účinků
Serplulimab je spojen s imunitně zprostředkovanými nežádoucími účinky. Údaje pro následující imunitně zprostředkované nežádoucí účinky jsou založeny na 2 086 pacientech, kteří dostávali serplulimab formou monoterapie (n = 292) nebo v kombinaci s jinými léčivými přípravky (n = 1 794) v devíti dávkách (0,3; 1; 3; 10 mg/kg každé 2 týdny, 4,5 mg/kg každé 3 týdny, 200 mg každé 2 týdny, 300 mg každé 3 týdny, 400 mg každé 4 týdny nebo 600 mg každých 6 týdnů) v deseti klinických hodnoceních. Pokyny k řešení těchto nežádoucích účinků jsou popsány v bodech 4.2 a 4.4.
Imunitně zprostředkované onemocnění plic
Imunitně zprostředkované onemocnění plic se vyskytlo u 4,9 % pacientů, včetně stupně 3 u 1,2 % pacientů, stupně 4 u 0,2 % pacientů nebo stupně 5 u 0,3 % pacientů. Střední doba do propuknutí byla 4,40 měsíce (rozmezí: 0,03–34,53 měsíce). Střední doba trvání byla 1,76 měsíce (rozmezí: 0,10–13,34 měsíce). Celkem 2,5 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Imunitně zprostředkované onemocnění plic vedlo k ukončení léčby u 1,3 % pacientů.
Imunitně zprostředkovaná kolitida
Imunitně zprostředkovaná kolitida se vyskytla u 2,0 % pacientů, včetně stupně 3 u 0,6 % pacientů a stupně 5 u < 0,1 % z pacientů. Střední doba do propuknutí byla 3,35 měsíce (rozmezí: 0,03–30,55 měsíce). Střední doba trvání byla 0,43 měsíce (rozmezí: 0,03–8,94 měsíce). Celkem 0,7 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Imunitně zprostředkovaná kolitida vedla k ukončení léčby u 0,2 % pacientů.
Imunitně zprostředkovaná hepatitida
Hepatitida se vyskytla u 0,8 % pacientů, včetně stupně 3 u 0,3 % pacientů, stupně 4 u 0,1 % pacientů a stupně 5 u 0,1 % z pacientů. Střední doba do propuknutí byla 2,48 měsíce (rozmezí: 0,36–26,78 měsíce). Střední doba trvání byla 0,95 měsíce (rozmezí: 0,10–8,48 měsíce). Celkem 0,4 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Hepatitida vedla k ukončení léčby u 0,3 % pacientů. Abnormální funkce jater se vyskytla u 3,7 % pacientů, včetně stupně 3 u 0,8 % pacientů a stupně 4 u 0,1 % pacientů. Střední doba do propuknutí byla 2,30 měsíce (rozmezí: 0,07–45,31 měsíce). Střední doba trvání byla 1,31 měsíce (rozmezí: 0,26–17,54 měsíce). Celkem 0,5 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Abnormální funkce jater vedla k ukončení léčby u 0,2 % pacientů.
Imunitně zprostředkovaná nefritida a renální insuficience
Imunitně zprostředkovaná nefritida a renální insuficience se vyskytly u 3,0 % pacientů, včetně stupně 3 u 0,3 % pacientů a stupně 4 u < 0,1 % z pacientů. Střední doba do propuknutí byla 2,83 měsíce (rozmezí: 0,23–17,77 měsíce). Střední doba trvání byla 1,48 měsíce (rozmezí: 0,13–17,94 měsíce). 0,4 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Imunitně zprostředkovaná nefritida a renální insuficience vedly k ukončení léčby u 0,2 % pacientů.
Imunitně zprostředkovaná endokrinopatie
Hypotyreóza
Hypotyreóza se vyskytla u 11,7 % pacientů, včetně stupně 3 u 0,2 % z pacientů. Střední doba do propuknutí byla 3,83 měsíce (rozmezí: 0,46–34,10 měsíce). Střední doba trvání byla 2,73 měsíce (rozmezí: 0,13–29,08 měsíce). Celkem 6,7 % pacientů dostávalo substituční hormonální terapii štítné žlázy. Méně než 0,1 % pacientů vysadilo serplulimab z důvodu hypotyreózy.
Hypertyreóza
Hypertyreóza se vyskytla u 6,7 % pacientů a nevyskytla se hypertyreóza stupně ≥ 3. Střední doba do propuknutí byla 2,73 měsíce (rozmezí: 0,62–31,18 měsíce). Střední doba trvání byla 1,45 měsíce (rozmezí: 0,07–17,77 měsíce). Žádný pacient nevysadil serplulimab z důvodu hypertyreózy.
Tyreoiditida
Tyreoiditida se vyskytla u 0,7 % pacientů a nevyskytla se tyreoiditida stupně ≥ 3. Střední doba do propuknutí byla 6,64 měsíce (rozmezí: 0,99–13,50 měsíce). Střední doba trvání byla 1,30 měsíce (rozmezí: 0,56–11,30 měsíce). Celkem 0,2 % pacientů dostávalo substituční hormonální terapii štítné žlázy. Žádný pacient nevysadil serplulimab z důvodu tyreoiditidy.
Poruchy nadledvin
Poruchy nadledvin se vyskytly u 0,5 % pacientů, včetně stupně 3 u 0,1 % pacientů. Střední doba do propuknutí byla 6,24 měsíce (rozmezí: 3,55–21,45 měsíce). Střední doba trvání byla 4,60 měsíce. Méně než 0,1 % pacientů podstupovalo léčbu vysokou dávkou kortikosteroidů. Žádný pacient nevysadil serplulimab z důvodu poruch nadledvin.
Poruchy hypofýzy
Poruchy hypofýzy se vyskytly u 0,8 % pacientů, včetně stupně 3 u 0,1 % pacientů. Střední doba do propuknutí byla 6,72 měsíce (rozmezí: 1,41–20,53 měsíce). Střední doba trvání byla 3,25 měsíce. Celkem 0,2 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Poruchy hypofýzy vedly k ukončení léčby u 0,1 % pacientů.
Diabetes mellitus 1. typu / hyperglykemie
Diabetes mellitus 1. typu / hyperglykemie se vyskytla u 0,9 % pacientů, včetně stupně 3 u 0,4 % pacientů a stupně 4 u 0,1 % z pacientů. Střední doba do propuknutí byla 4,34 měsíce (rozmezí: 0,69–40,28 měsíce). Střední doba trvání byla 3,48 měsíce (rozmezí: 0,53–10,68). Celkem 0,5 % pacientů dostávalo substituční inzulinovou terapii. Diabetes mellitus 1. typu / hyperglykemie vedla k ukončení léčby u < 0,1 % z pacientů.
Imunitně zprostředkované kožní nežádoucí účinky
Imunitně zprostředkované kožní nežádoucí účinky se vyskytly u 7,8 % pacientů, včetně stupně 3 u 0,8 % pacientů, stupně 4 u < 0,1 % pacientů a stupně 5 u < 0,1 % pacientů. Střední doba do propuknutí byla 2,96 měsíce (rozmezí: 0,03–30,52 měsíce). Střední doba trvání byla 1,56 měsíce (rozmezí: 0,07–19,06 měsíce). Celkem 1,2 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Imunitně zprostředkované kožní nežádoucí účinky vedly k ukončení léčby u 0,5 % pacientů.
Imunitně zprostředkovaná pankreatitida
Imunitně zprostředkovaná pankreatitida se vyskytla u 1,0 % pacientů, včetně stupně 3 u 0,3 % pacientů, stupně 4 u 0,1 % pacientů a stupně 5 u < 0,1 % z pacientů. Střední doba do propuknutí byla 2,86 měsíce (rozmezí: 0,23–13,67 měsíce). Střední doba trvání byla 0,76 měsíce (rozmezí: 0,16–10,12 měsíce). Celkem 0,1 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Imunitně zprostředkovaná pankreatitida vedla k ukončení léčby u 0,2 % pacientů.
Imunitně zprostředkovaná myokarditida
Imunitně zprostředkovaná myokarditida se vyskytla u 0,7 % pacientů, včetně stupně 3 u 0,1 % pacientů, stupně 4 u < 0,1 % pacientů a stupně 5 u 0,2 % z pacientů. Střední doba do propuknutí byla 1,71 měsíce (rozmezí: 0,26–20,70 měsíce). Střední doba trvání byla 0,79 měsíce (rozmezí: 0,30–5,72 měsíce). Celkem 0,5 % pacientů bylo léčeno vysokou dávkou kortikosteroidů. Imunitně zprostředkovaná myokarditida vedla k ukončení léčby u 0,3 % pacientů.
Imunitně zprostředkovaná uveitida
Imunitně zprostředkovaná uveitida se vyskytla u < 0,1 % z pacientů a šlo o stupeň 1. Doba do propuknutí byla 6,90 měsíce. Doba trvání imunitně zprostředkované uveitidy byla 1,35 měsíce. Příhoda se u pacienta vyřešila.
Další imunitně zprostředkované nežádoucí účinky
Další klinicky významné imunitně zprostředkované nežádoucí účinky hlášené u pacientů, kteří dostávali serplulimab, byly následující. V případě některých z těchto nežádoucích účinků byly hlášeny závažné nebo fatální případy.
Oběhová soustava a lymfatický systém: anemie, leukopenie, trombocytopenie, neutropenie.
Nervová soustava: imunitně podmíněná encefalitida, periferní neuropatie, epilepsie, encefalopatie, periferní senzomotorická neuropatie.
Poruchy zraku: rozmazané vidění.
Kardiovaskulární/cévní: akutní koronární syndrom, infarkt myokardu, srdeční selhání, kardiotoxicita, zvýšený troponin, abnormální výsledky vyšetření funkce srdce.
Respirační, hrudní a mediastinální poruchy: dušnost, chronická obstrukční plicní nemoc, respirační selhání.
Gastrointestinální: vředy v ústech, zvracení, proktitida, krvácení do horní části gastrointestinálního traktu.
Celkové poruchy a reakce v místě aplikace: astenie, únava, pyrexie.
Jiné: panická porucha, abnormální chování, akutní cholangitida, sepse, peritonitida, zvýšená alkalická fosfatáza v krvi, zvýšená kreatinfosfokináza v krvi, zvýšená laktátdehydrogenáza v krvi, zvýšený NT-proBNP, zvýšený cholesterol v krvi, nerovnováha elektrolytů, chronické onemocnění ledvin, zánět močových cest.
Reakce související s infuzí
Reakce související s infuzí se vyskytly u 1,7 % pacientů, včetně stupně 3 u 0,1 % pacientů a stupně 4 u 0,1 % z pacientů. Střední doba do propuknutí byla 1,74 měsíce (rozmezí: 0,03–34,04 měsíce). Střední doba trvání byla 0,07 měsíce (rozmezí: 0,03–6,70 měsíce). Žádný pacient nevysadil serplulimab kvůli reakci související s infuzí.
Abnormality laboratorních nálezů
Celkový podíl pacientů, u kterých došlo k posunu z výchozí hodnoty k abnormalitě laboratorních nálezů stupně ≥ 3, se ukázal jako následující: 0,5 % u snížení počtu trombocytů, 0,3 % u snížení počtu neutrofilů, 0,2 % u zvýšení kreatinkinázy v krvi, 0,1 % u snížení počtu leukocytů, 0,1 % u zvýšení troponinu I.
Starší pacienti
Mezi staršími (≥ 65 let) a mladšími pacienty nebyly hlášeny žádné všeobecné rozdíly v bezpečnosti. Údaje u pacientů ve věku ≥ 75 let jsou příliš omezené na to, aby bylo možné o této populaci vyvodit závěry.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě předávkování musí být pacienti pečlivě sledováni z důvodu známek nebo symptomů nežádoucích účinků a okamžitě musí být zahájena vhodná symptomatická léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, monoklonální protilátky a konjugáty protilátka-léčivo, inhibitory PD-1/PD-L1 (programovaná buněčná smrt-1/ligand smrti 1). ATC kód: L01FF12.
Mechanismus účinku
Serplulimab (HLX10) je humanizovaná monoklonální protilátka IgG4, která se váže na receptor programované buněčné smrti 1 (PD-1) a blokuje jeho interakci s ligandy PD-L1 a PD-L2. Receptor PD-1 je negativní regulátor aktivity T-buněk, u kterého bylo prokázáno, že se podílí na kontrole jejich imunitní odpovědi. Interakce PD-1 s ligandy PD-L1 a PD-L2, které jsou exprimovány na antigen prezentujících buňkách a mohou být exprimovány nádory nebo jinými buňkami v nádorovém mikroprostředí, vede k inhibici proliferace T-buněk a sekreci cytokinů. Serplulimab umocňuje odpovědi T-buněk, včetně protinádorové odpovědi, prostřednictvím blokády vazby PD-1 na ligandy PD-L1 a PD-L2.
Obsazení receptoru PD-1 periferních T-buněk a schopnost uvolňování interleukinu-2 (IL-2) in vitro byly studovány ve studii fáze 1 zahrnující 29 čínských pacientů s pokročilým solidním nádorem, kterým byly injekčně podány jednotlivé a opakované dávky (0,3 mg/kg, 1 mg/kg, 3 mg/kg, 10 mg/kg) serplulimabu. Výsledek ukázal, že serplulimab dokázal stabilně udržovat saturovaný stav obsazení receptoru a trvalou funkční blokádu při dávkách od 0,3 mg/kg do 10 mg/kg v intervalu každé 2 týdny.
Klinická účinnost a bezpečnost
Malobuněčný karcinom plic (SCLC)
ASTRUM‑005: randomizované klinické hodnocení fáze III u pacientů se SCLC v extenzivním stádiu bez předchozí chemoterapie v kombinaci s karboplatinou a etoposidem
Účinnost serplulimabu v kombinaci s chemoterapií (karboplatina plus etoposid) při léčbě první linie karcinomu ES-SCLC byla hodnocena ve studii ASTRUM-005 (NCT04063163), tedy v randomizovaném, dvojitě zaslepeném, multiregionálním klinickém hodnocení fáze 3. Primárním cílovým parametrem účinnosti bylo celkové přežití (OS). Sekundárními cílovými parametry účinnosti byly přežití bez progrese (PFS), míra objektivní odpovědi (ORR) a doba trvání odpovědi (DOR) podle hodnocení nezávislou radiologickou revizní komisí (IRRC) a zkoušejícím na základě RECIST 1.1. Analýza pro primární cílový parametr byla provedena po 25 a 33 měsících od zahájení klinického hodnocení. Studijní léčebné plány byly po primární analýze odslepeny.
Studie zahrnovala dospělé pacienty (18 let nebo starší) s ES-SCLC (podle klasifikačního systému stádií Veterans Administration Lung Study Group [VALG]), kteří nebyli léčeni systémovou terapií a jejichž skóre podle ECOG bylo 0 nebo 1. Pacienti byli vyloučeni, pokud měli aktivní nebo neléčené metastázy v centrální nervové soustavě, aktivní autoimunitní onemocnění, nebo jim byla podána systémová léčba imunosupresivními léčivými přípravky během 14 dnů před první dávkou.
Celkem bylo zařazeno a randomizováno 585 pacientů (2:1), kteří dostali jeden z léčebných plánů popsaných v tabulce 3. Randomizace byla stratifikována podle úrovně exprese PD-L1 (negativní: skóre nádorového podílu [TPS] < 1 %, pozitivní: TPS ≥ 1 %, nebo nelze hodnotit / není k dispozici, měřeno pomocí soupravy PD-L1 IHC 22C3 pharmDx), mozkových metastáz (ano versus ne) a věku (≥ 65 let versus < 65 let).
Tabulka 3. Intravenózní léčebné plány
| Léčebný plán | Zavedení (čtyři 21denní cykly) | Udržování (21denní cykly) |
| A | Serplulimab (4,5 mg/kg)a + karboplatina (AUC = 5, až do dávky 750 mg)b + etoposid (100 mg/m2)b,c | Serplulimab (4,5 mg/kg)a |
| B | Placebo + karboplatina (AUC = 5, až 750 mg)b + etoposid (100 mg/m2)b,c | Placebo |
a. Serplulimab byl podáván až do progrese onemocnění nebo nepřijatelné toxicity. b. Karboplatina a etoposid byly podávány do dokončení 4 cyklů nebo do progrese onemocnění nebo nepřijatelné toxicity, podle toho, co nastalo dříve.
c. Etoposid byl podáván 1., 2. a 3. den každého cyklu.
Základní charakteristiky byly mezi rameny studie vyvážené. Mezi zařazenými pacienty bylo 68,5 % Asijců (401 pacientů) a 31,5 % neasijských pacientů (184 pacientů), z nichž všichni byli běloši. Střední věk byl 62 let (rozmezí: 28–83) s 39,3 % pacientů ve věku ≥ 65 let a 1,9 % pacientů ve věku ≥ 75 let. Celkem 82,2 % pacientů byli muži. Výchozí skóre podle ECOG bylo 0 (17,6 %) nebo 1 (82,4 %). Celkem 16,9 % pacientů bylo PD-L1 pozitivních (TPS ≥ 1 %). Celkem 13,3 % pacientů mělo v anamnéze mozkové metastázy.
V době průběžné analýzy k datu ukončení sběru údajů 22. října 2021, kdy bylo pozorováno 66 % předdefinovaných případů OS (definováno přibližně 226, skutečných 246 případů OS), měli pacienti střední dobu sledovaného přežití 12,3 měsíce. Výsledky OS, PFS a ORR z průběžné analýzy jsou shrnuty v tabulce 4.
Tabulka 4. Údaje o účinnosti při primární analýze (datum ukončení sběru údajů: 22. října 2021)
Rameno A (Serplulimab + karboplatina + etoposid) | Rameno B (Placebo + karboplatina + etoposid) | ||
| Počet pacientů | 389 | 196 | |
| Primární cílový parametr | |||
| OS | Počet pacientů s příhodami, n (%) | 146 (37,5 %) | 100 (51,0 %) |
| Medián OS (měsíce) | 15,4 | 10,9 | |
| Poměr rizik (95% CI) | 0,63 (0,49–0,82) | ||
| p-hodnota | < 0,001 | ||
| Sekundární cílové parametry | |||
PFS -IRRC podle RECIST 1.1 | Medián PFS (měsíce) | 5,7 | 4,3 |
| Poměr rizik (95% CI) | 0,48 (0,38–0,59) | ||
| Potvrzená ORR | (%) | 67,4 % | 58,7 % |
| Medián DOR | Měsíce (95% CI) | 5,8 (5,2–7,5) | 4,1 (3,0–4,2) |
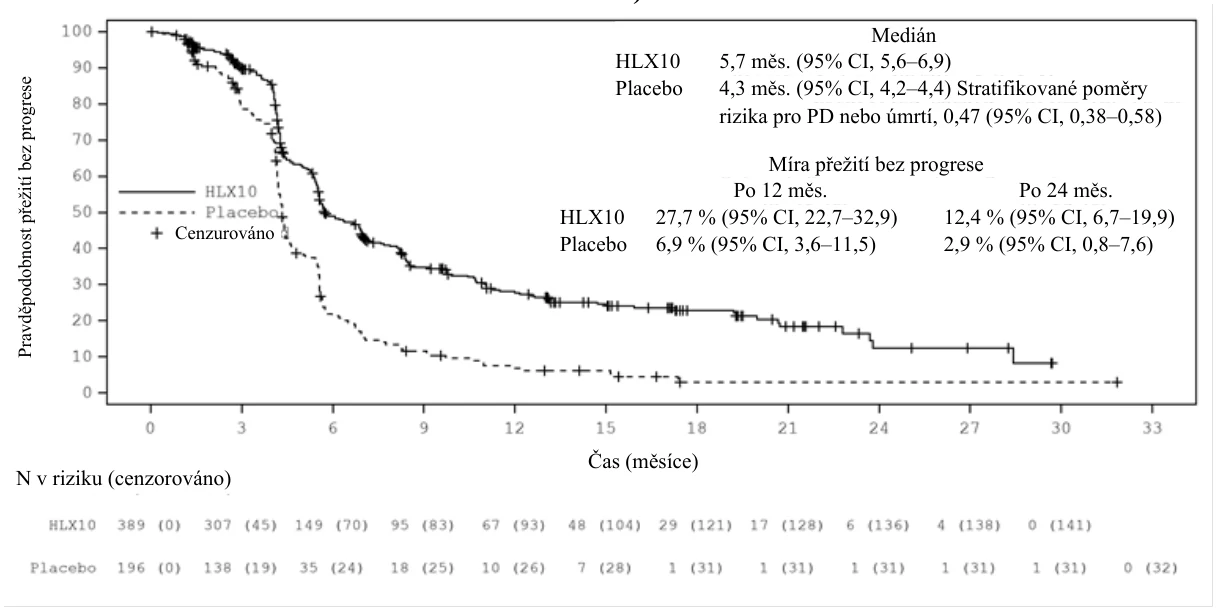
Aktualizovaná analýza po odslepení s delším trváním následného sledování (medián: 19,7 měsíce) byla provedena k datu ukončení sběru údajů 13. června 2022, kdy bylo pozorováno 100 % předdefinovaných případů OS (definováno přibližně 342, skutečných 363 případů OS). Medián OS byl 15,8 měsíce ve skupině se serplulimabem a 11,1 měsíce ve skupině s placebem. Stratifikovaný HR (poměr rizik) (95% CI) byl 0,62 (0,50; 0,76). Medián PFS podle hodnocení IRRC podle RECIST 1.1 byl 5,7 měsíce a 4,3 měsíce, v tomto pořadí, se stratifikovaným HR (95% CI) 0,47 (0,38, 0,58). Výsledky účinnosti konečné analýzy byly konzistentní s primární analýzou. Kaplanovy-Meierovy křivky pro OS a PFS v konečné analýze jsou uvedeny na obrázcích 1 a 2.
Obrázek 1. Kaplanova-Meierova křivka celkového přežití v celkové populaci (ITT, populace se záměrem léčit) (datum ukončení sběru údajů: 13. června 2022)
Obrázek 2. Kaplanova-Meierova křivka přežití bez progrese (RECIST 1.1) podle IRRC v celkové populaci (ITT, populace se záměrem léčit) (datum ukončení sběru údajů: 13. června
2022)
Nemalobuněčný karcinom plic (NSCLC)
ASTRUM‑002: Randomizované klinické hodnocení fáze III u pacientů s lokálně pokročilým nebo metastazujícím neskvamózním NSCLC bez předchozí chemoterapie v kombinaci s karboplatinou a pemetrexedem
Klinické hodnocení ASTRUM-002 se skládalo ze dvou částí. První část byla jednoramenná bezpečnostní zaváděcí studie navržená k vyhodnocení bezpečnosti, snášenlivosti a předběžné účinnosti serplulimabu v kombinaci s bevacizumabem a chemoterapií (karboplatina + pemetrexed) 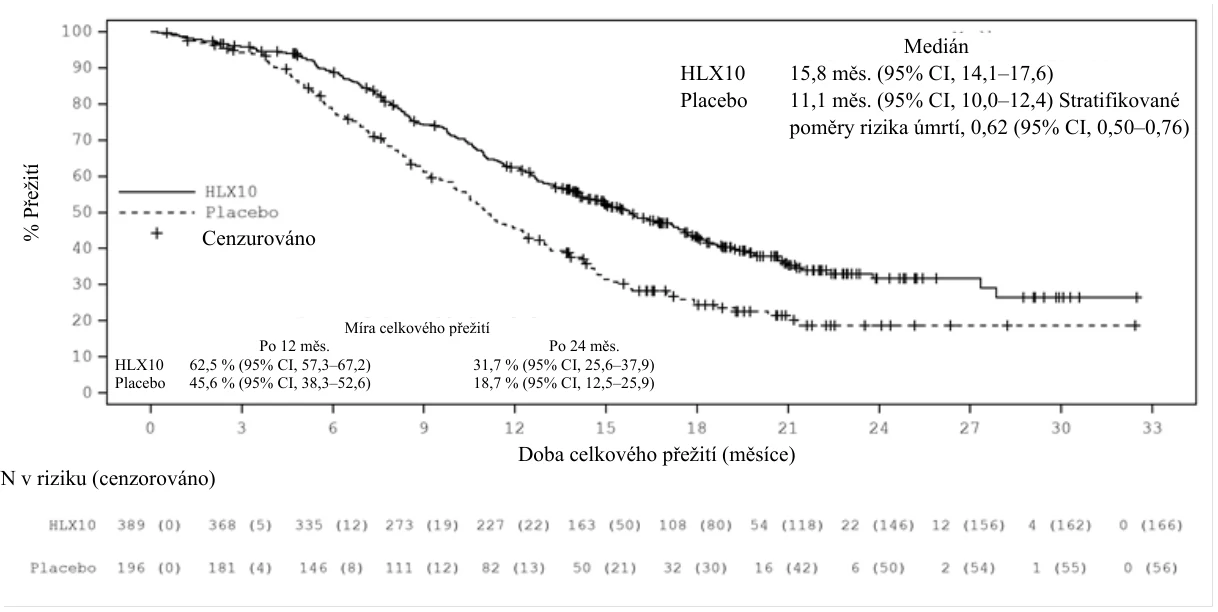
 jako léčby první linie pokročilého neskvamózního NSCLC. Druhá část bylo trojramenné, randomizované, dvojitě zaslepené multicentrické klinické hodnocení fáze III. Primárním cílovým parametrem účinnosti bylo přežití bez progrese (PFS) hodnocené nezávislou radiologickou revizní komisí (IRRC), klíčovým sekundárním cílovým parametrem účinnosti bylo celkové přežití (OS). Dalšími sekundárními cílovými parametry účinnosti byly PFS hodnocené zkoušejícím, míra objektivní odpovědi (ORR) a trvání odpovědi (DOR) hodnocené IRRC a zkoušejícím na základě kritérií RECIST 1.1.
Klinické hodnocení zahrnovalo dospělé (≥ 18 let a ≤ 75 let) pacienty s histologicky nebo cytologicky potvrzeným neresekovatelným nebo radiograficky nezpůsobilým neskvamózním NSCLC stupně IIIB, IIIC nebo IV, bez senzibilizujících mutací EGFR nebo přestavby genů ALK/ROS1 a bez předchozí systémové léčby pokročilého onemocnění. Pacienti museli mít ≥ 1 měřitelnou lézi podle kritérií RECIST 1.1 hodnocenou IRRC a podle kritérií ECOG PS 0–1.
Pacienti s aktivním/suspektním autoimunitním onemocněním, aktivními metastázami v CNS a/nebo karcinomatózní meningitidou nebo předchozí léčbou inhibitory imunitního kontrolního bodu (např. PD-1, PD-L1, CTLA-4 protilátky) nebyli zařazeni.
Do 1. části studie bylo zařazeno šest subjektů. Do druhé části bylo zařazeno celkem 636 pacientů, kteří byli randomizováni (1:1:1). V rameni A dostávali pacienti serplulimab v dávce 4,5 mg/kg, bevacizumab v dávce 15 mg/kg, karboplatinu (AUC = 5, až 800 mg, až čtyři cykly) a pemetrexed (500 mg/m²) každé tři týdny až do progrese onemocnění nebo nepřijatelné toxicity. Pacienti randomizovaní do ramene B a ramene C podstupovali léčbu tak, jak je uvedeno v tabulce 5. Randomizace byla stratifikována podle exprese PD-L1 měřené pomocí testu PD-L1 IHC 22C3 pharmDx (negativní [CPS < 1] versus pozitivní [CPS ≥ 1] versus neurčité), kuřácké anamnézy (ano versus ne) a metastáz v mozku (ano versus ne).
Tabulka 5. Intravenózní léčebné režimy
| Léčebný režim | Indukční léčba (čtyři 21denní cykly) | Udržovací léčba (21denní cykly) |
| B | serplulimab (4,5 mg/kg) a + placebo (15 mg/kg) a + karboplatina (AUC = 5, až 800 mg) b + pemetrexed (500 mg/m2) a | serplulimab (4,5 mg/kg) a + placebo (15 mg/kg) a + pemetrexed (500 mg/m2) a |
| C | placebo (4,5 mg/kg) a + placebo (15 mg/kg) a + karboplatina (AUC = 5, až 800 mg) b + pemetrexed (500 mg/m2) a | placebo (4,5 mg/kg) a + placebo (15 mg/kg) a + pemetrexed (500 mg/m2) a,c |
a. Serplulimab a pemetrexed byly podávány až do progrese onemocnění nebo nepřijatelné toxicity. b. Karboplatina byla podávána až do dokončení 4 cyklů nebo do progrese onemocnění nebo nepřijatelné toxicity, podle toho, co nastalo dříve.
c. Bylo možné přejít z léčby v rameni C na léčbu serplulimabem v dávce 4,5 mg/kg každé 3 týdny a léčbu bevacizumabem v dávce 15 mg/kg každé 3 týdny.
Základní charakteristiky byly mezi léčebnými rameny vyvážené. Mezi zařazenými pacienty bylo 100 % Asijců (636 pacientů). Věkový medián byl 61 let (rozmezí: 27 až 75) a 73,1 % pacientů byli muži a většina pacientů byli stávající nebo bývalí kuřáci (66,8 %). Výchozí výkonnostní stav ECOG byl 0 (26,9 %) nebo 1 (73,0 %). Třicet devět procent mělo TPS expresi proteinu PD-L1 < 1 % [negativní], 31 % mělo TPS 1–49 %, 28 % mělo TPS ≥ 50 %. Celkem 78,0 % nádorů pacientů mělo ve výchozím stavu pozitivní expresi PD-L1 (CPS ≥ 1) a 18,7 % mělo metastázy v mozku. Sedmdesát devět subjektů (37,6 %) v rameni C podstupovalo léčbu serplulimabem v kombinaci s bevacizumabem po potvrzené progresi onemocnění.
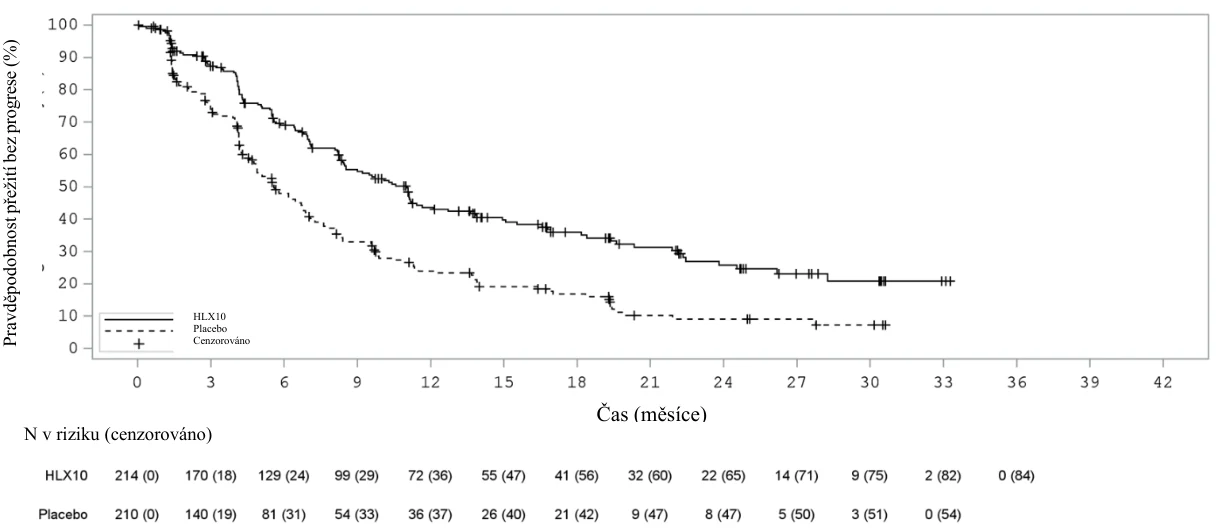
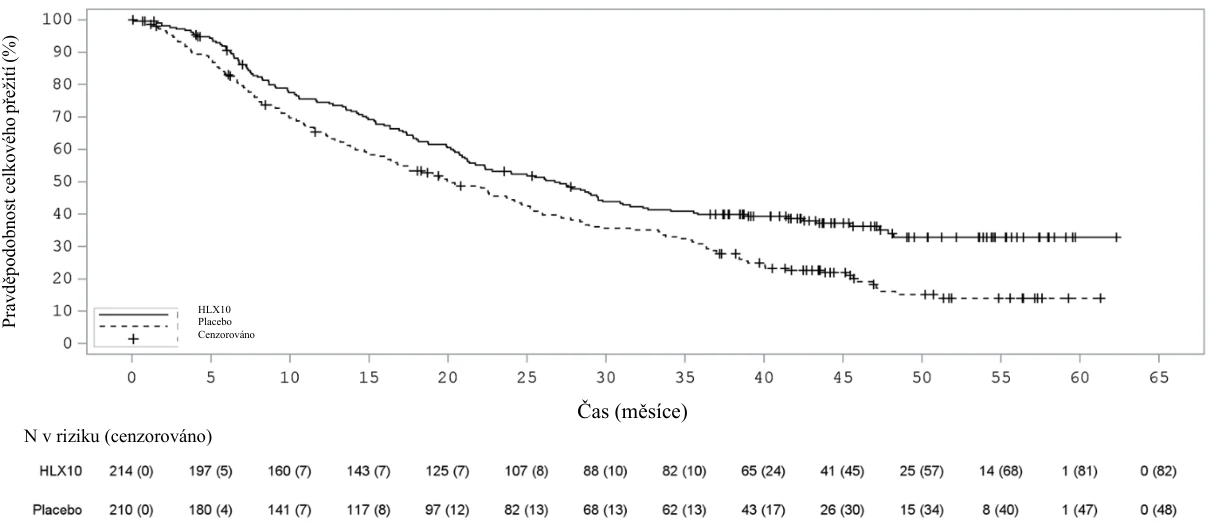
Medián sledování přežití byl 23,1 měsíce při primární analýze (datum ukončení sběru údajů: 15. června 2023) a 45,4 měsíce při aktualizované analýze (datum ukončení sběru údajů: 7. srpna 2025). Výsledky PFS, ORR a DOR z primární analýzy a výsledky OS z aktualizované analýzy jsou shrnuty v tabulce 6. Kaplanovy-Meierovy křivky pro PFS primární analýzy a OS aktualizované analýzy jsou zobrazeny na obrázku 3 a obrázku 4.
Tabulka 6. Údaje o účinnosti v klinickém hodnocení ASTRUM-002
Rameno B (serplulimab + karboplatina + pemetrexed) | Rameno C (placebo + karboplatina + pemetrexed) | ||
| Počet pacientů | 214 | 210 | |
| Primární cílový parametr | |||
PFS 1 -IRRC podle RECIST 1.1 | Počet pacientů s příhodami, n (%) | 130 (60,7 %) | 156 (74,3 %) |
| Medián PFS (měsíce, 95% CI) | 11.0 (8,4; 12,7) | 5,6 (4,8; 6,8) | |
| Poměr rizika (95% CI) | 0,55 (0,43–0,69) | ||
| p-hodnota | < 0,0001 | ||
| Sekundární cílové parametry | |||
| OS 2 | Počet pacientů s příhodami, n (%) | 132 (61,7 %) | 162 (77,1 %) |
| Medián OS (měsíce, 95% CI) | 26,8 (21,2; 30,9) | 20,3 (16,2; 24,6) | |
| Poměr rizika (95% CI) | 0,66 (0,52–0,83) | ||
| Potvrzená ORR 1 | (%, 95% CI) | 52,8 % (45,9 %–59,7 %) | 27,6 % (21,7 %–34,2 %) |
1 Výsledky PFS a ORR vycházejí z předem specifikované předběžné analýzy s datem ukončení sběru údajů 15. června 2023.
2 Výsledky OS vycházejí z konečné analýzy s datem ukončení sběru údajů 7. srpna 2025.
Obrázek 3. Kaplanova-Meierova křivka PFS (RECIST 1.1) podle IRRC v celkové populaci při primární analýze (datum ukončení sběru údajů: 15. června 2023)
Obrázek 4. Kaplanova-Meierova křivka OS v celkové populaci při aktualizované analýze
(datum ukončení sběru údajů: 7. srpna 2025)
Tabulka 7 zobrazuje souhrn výsledků účinnosti PFS pro podskupiny PD-L1 (TPS < 1 %, 1 % ≤ TPS < 50 % a TPS ≥ 50 %) z aktualizované analýzy.
Tabulka 7. PFS podle exprese PD-L1 hodnocené IRRC (datum ukončení sběru údajů: 7. srpna
2025)
| Rameno B | Rameno C | ||||
| (serplulimab + karboplatina + | (placebo + karboplatina + | ||||
| pemetrexed) | pemetrexed) | ||||
| Exprese PD- | Příhody / | Medián (měsíce, | Příhody / | Medián (měsíce, | Stratifikovaný poměr |
| L1 | N (%) | 95% CI) | N (%) | 95% CI) | rizika (95% CI) |
| 59/84 | 51/68 | ||||
| TPS < 1 % | 8,5 (5,6; 13,9) | 6,8 (4,6; 9,8) | 0,83 (0,55; 1,26) | ||
| (70,2 %) | (75,0 %) | ||||
| 1 % ≤ TPS < | 45/64 | 62/73 | |||
| 10,3 (8,1; 15,5) | 6,9 (5,1; 8,4) | 0,63 (0,43; 0,94) | |||
| 50 % | (70,3 %) | (84,9 %) | |||
| 37/62 | 51/62 | ||||
| TPS ≥ 50 % | 12,1 (9,5; 45,4) | 4,4 (4,0; 5,8) | 0,36 (0,23; 0,57) | ||
| (59,7 %) | (82,3 %) | ||||
ASTRUM 004: Randomizované klinické hodnocení fáze III u pacientů s lokálně pokročilým nebo metastazujícím skvamózním NSCLC bez předchozí chemoterapie v kombinaci s karboplatinou a nab-paklitaxelem
Účinnost serplulimabu v kombinaci s chemoterapií (karboplatina plus nab-paklitaxel) k léčbě první linie skvamózního NSCLC byla hodnocena v klinickém hodnocení ASTRUM 004 (NCT04033354), randomizovaném, dvojitě zaslepeném, multiregionálním klinickém hodnocení fáze 3. Primárním cílovým parametrem účinnosti bylo přežití bez progrese (PFS) hodnocené nezávislou radiologickou revizní komisí (IRRC). Sekundárními cílovými parametry účinnosti bylo celkové přežití (OS), PFS hodnocené zkoušejícím, míra objektivní odpovědi (ORR) a trvání odpovědi (DOR) podle IRRC a zkoušejícího na základě kritérií RECIST 1.1.
Klinické hodnocení zahrnovalo dospělé (18 let a starší) pacienty se skvamózním NSCLC stupně IIIB/IIIC nebo stupně IV (podle klasifikace [8. vydání] americké onkologické komise American Joint Committee on Cancer), bez senzibilizujících mutací EGFR nebo přestavby genů ALK/ROS1 a bez předchozí systémové léčby pokročilého onemocnění. Pacienti museli mít ≥ 1 měřitelnou cílovou lézi podle kritérií RECIST 1.1 hodnocenou IRRC a podle stavu výkonnosti ECOG PS 0–1. Do klinického hodnocení nebyli zařazeni pacienti, kteří měli aktivní nebo neléčené metastázy centrálního nervového systému; aktivní autoimunitní onemocnění; podstoupili léčbu systémovými imunosupresivními léčivými přípravky během 14 dnů před podáním první dávky.
Celkem bylo zařazeno a randomizováno (2:1) 537 pacientů, kteří podstoupili jeden z léčebných režimů popsaných v tabulce 8. Randomizace byla stratifikována podle úrovně exprese PD- L1 (skóre nádorového podílu [TPS] ≥ 50 %, 50 % > TPS ≥ 1%, TPS < 1 %, měřené testem PD-L1 IHC 22C3 pharmDx), asijské populace (ano nebo ne) a stupně skvamózního NSCLC (stupeň IIIB/IIIC nebo stupeň IV).
Tabulka 8. Intravenózní léčebné režimy
| Léčebný režim | Indukční léčba (čtyři 21denní cykly) | Udržovací léčba (21denní cykly) |
| A | serplulimab (4,5 mg/kg) a + nab-paklitaxel (100 mg/m2) b,c + karboplatina (AUC = 5, až 750 mg nebo AUC = 6, až 900 mg) b | serplulimab (4,5 mg/kg) a |
| B | placebo + nab-paklitaxel (100 mg/m2) b,c + karboplatina (AUC = 5, až 750 mg nebo AUC = 6, až 900 mg) b | placebo d |
a. Serplulimab byl podáván až do progrese onemocnění či nepřijatelné toxicity nebo po dobu až 2 let. b. Nab-paklitaxel a karboplatina byly podávány až do dokončení 4–6 cyklů či do progrese onemocnění nebo nepřijatelné toxicity, podle toho, co nastalo dříve.
c. Nab-paklitaxel byl podáván 1., 8. a 15. den každého cyklu.
d. Poté, co u pacientů došlo k první PD hodnocené podle kritérií RECIST 1.1, bylo možné přejít z léčby v rameni B na léčbu samotným serplulimabem v dávce 4,5 mg/kg každé 3 týdny.
Výchozí charakteristiky byly mezi léčebnými rameny vyvážené. Mezi zařazenými pacienty bylo 66,9 % Asijců (359 pacientů) a 33,1 % neasijských pacientů (178 pacientů), z nichž všichni byli běloši. Střední věk byl 63 let (rozmezí: 35–86) s tím, že 42,3 % pacientů bylo ve věku ≥ 65 let a 5,2 % pacientů ve věku ≥ 75 let. Celkem 90,9 % pacientů byli muži. Výchozí skóre podle ECOG bylo 0 (16,9 %) nebo 1 (83,1 %). Celkem 62,2 % pacientů bylo PD-L1 pozitivních (TPS ≥ 1 %). Celkem 71,7 % pacientů mělo onemocnění stupně IV. Celkem 13,0 % pacientů nikdy nekouřilo a 87,0 % pacientů byli bývalí/stávající kuřáci; 7,1 % mělo mozkové metastázy.
V době ukončení předběžné analýzy dne 30. března 2021 vykazovali pacienti medián sledování přežití 8,9 měsíce. Aktualizovaná analýza s delším trváním následného sledování (medián: 31,3 měsíce) byla provedena k datu ukončení sběru údajů 31. ledna 2023.
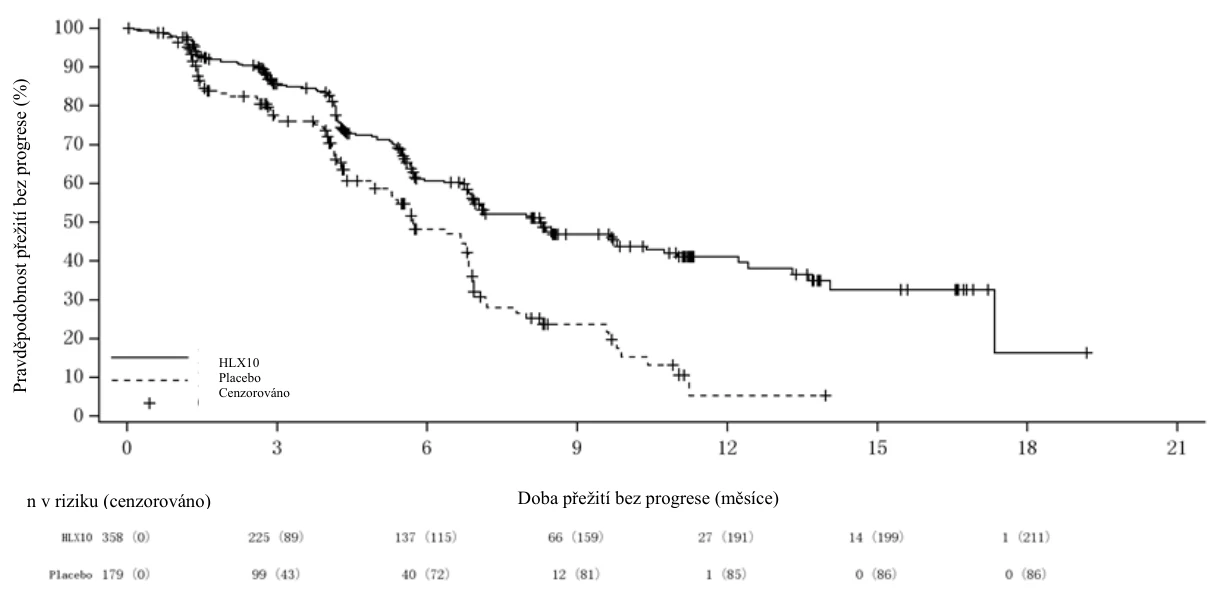
Výsledky PFS a ORR z předběžné analýzy (primární analýzy) a výsledky OS z aktualizované analýzy jsou shrnuty v tabulce 9. Kaplanovy-Meierovy křivky pro PFS primární analýzy a OS konečné analýzy jsou zobrazeny na obrázku 5 a obrázku 6.
Tabulka 9. Údaje o účinnosti v klinickém hodnocení ASTRUM-004
Rameno A (serplulimab + nab-paklitaxel + karboplatina) | Rameno B (placebo + nab-paklitaxel + karboplatina) | ||
| Počet pacientů | 358 | 179 | |
| Primární cílový parametr | |||
| PFS 1 | Počet pacientů s příhodami, n (%) | 146 (40,8 %) | 93 (52,0 %) |
-IRRC podle RECIST 1.1 | Medián PFS (měsíce, 95% CI) | 8,3 (6,9; 10,4) | 5,7 (5,2; 6,8) |
| Poměr rizik (95% CI) | 0,55 (0,42; 0,73) | ||
| p-hodnota | < 0,001 | ||
| Sekundární cílové parametry | |||
| OS 2 | Počet pacientů s příhodami, n (%) | 196 (54,7 %) | 116 (64,8 %) |
| Medián OS (měsíce, 95% CI) | 22,7 (18,6; 27,4) | 18,2 (14,1; 20,6) | |
| Poměr rizik (95% CI) | 0,73 (0,58; 0,93) | ||
| Potvrzená ORR 1 | (%, 95% CI) | 52,8 % (47,5; 58,1) | 34,6 % (27,7; 42,1) |
1 Výsledky PFS a ORR vycházejí z předem specifikované primární analýzy s datem ukončení sběru údajů 30. března 2021.
2 Výsledky OS vycházejí z konečné analýzy s datem ukončení sběru údajů 31. ledna 2023.
Obrázek 5. Kaplanova-Meierova křivka PFS (RECIST 1.1) podle IRRC v celkové populaci při primární analýze (datum ukončení sběru údajů: 30. března 2021)
Obrázek 6. Kaplanova-Meierova křivka OS v celkové populaci při konečné analýze (datum ukončení sběru údajů: 31. ledna 2023)
Podskupinové analýzy PFS při primární analýze a OS při aktualizované analýze byly provedeny podle rasy. U neasijských pacientů byl medián PFS 4,21 měsíce (95% CI: 4,11; 5,55) v rameni se serplulimabem oproti 6,41 měsíce (95% CI: 6,41; 6,83) v rameni s placebem s tím, že stratifikované HR bylo 1,10 (95% CI: 0,64; 1,91). Medián OS byl 16,30 měsíce (95% CI: 10,64; 19,78) v rameni se serplulimabem oproti 15,41 měsíce (95% CI: 9,56; 23,29) v rameni s placebem s tím, že stratifikované HR bylo 1,04 (95% CI: 0,68; 1,60). U asijských pacientů byl medián PFS 9,79 měsíce (95% CI: 8,28; 13,63) v rameni se serplulimabem oproti 5,72 měsíce (95% CI: 5,22; 6,90) v rameni s placebem s tím, že stratifikované HR bylo 0,44 (95% CI: 0,32; 0,59). Medián OS byl 27,40 měsíce (95% CI: 21,82; 31,41) v rameni se serplulimabem oproti 18,37 měsíce (95% CI: 14,49; 21,26) v rameni s placebem s tím, že stratifikované HR bylo 0,62 (95% CI: 0,47; 0,82).
Spinocelulární karcinom jícnu (OSCC)
ASTRUM-007: Randomizované klinické hodnocení fáze III kombinované léčby u pacientů se spinocelulárním karcinomem jícnu
Účinnost serplulimabu v kombinaci s chemoterapií byla zkoumána ve studii ASTRUM-007 (NCT03958890), multicentrické, randomizované, dvojitě zaslepené, placebem kontrolované studii u pacientů s neresekovatelným, lokálně pokročilým, recidivujícím nebo metastazujícím spinocelulárním karcinomem jícnu. Duálními primárními cílovými parametry bylo přežití bez progrese (PFS) hodnocené nezávislou radiologickou revizní komisí (IRRC) na základě kritérií RECIST v1.1 a celkové přežití (OS) u populace podle původního léčebného záměru (ITT). Sekundární cílové parametry zahrnovaly PFS hodnocené zkoušejícím, míru objektivní odpovědi (ORR) a trvání odpovědi (DOR) hodnocené IRRC a zkoušejícím. Hodnocené léčebné režimy byly po primární analýze odslepeny.
Klinické hodnocení zahrnovalo dospělé (≥ 18 let a ≤ 75 let) pacienty s histologicky diagnostikovaným lokálně pokročilým, recidivujícím nebo metastazujícím spinocelulárním karcinomem jícnu (včetně gastroezofageáln junkce) a bez předchozí systémové léčby pro recidivu nebo metastázy. Pacienti s recidivujícím OSCC, kteří podstoupili neoadjuvantní/adjuvantní léčbu nebo kurativní souběžnou chemoradioterapii nebo radioterapii, mohli být zařazeni, pokud poslední léčba proběhla více než 6 měsíců od relapsu nebo progrese onemocnění. Pacienti museli mít ≥ 1 měřitelnou lézi podle RECIST 1.1 hodnocenou IRRC, pozitivní expresi PD-L1 s CPS ≥ 1 měřenou testem PD-L1 IHC 22C3 pharmDx a ECOG PS 0 nebo 1. Pacienti s anamnézou gastrointestinální perforace a/nebo píštěle 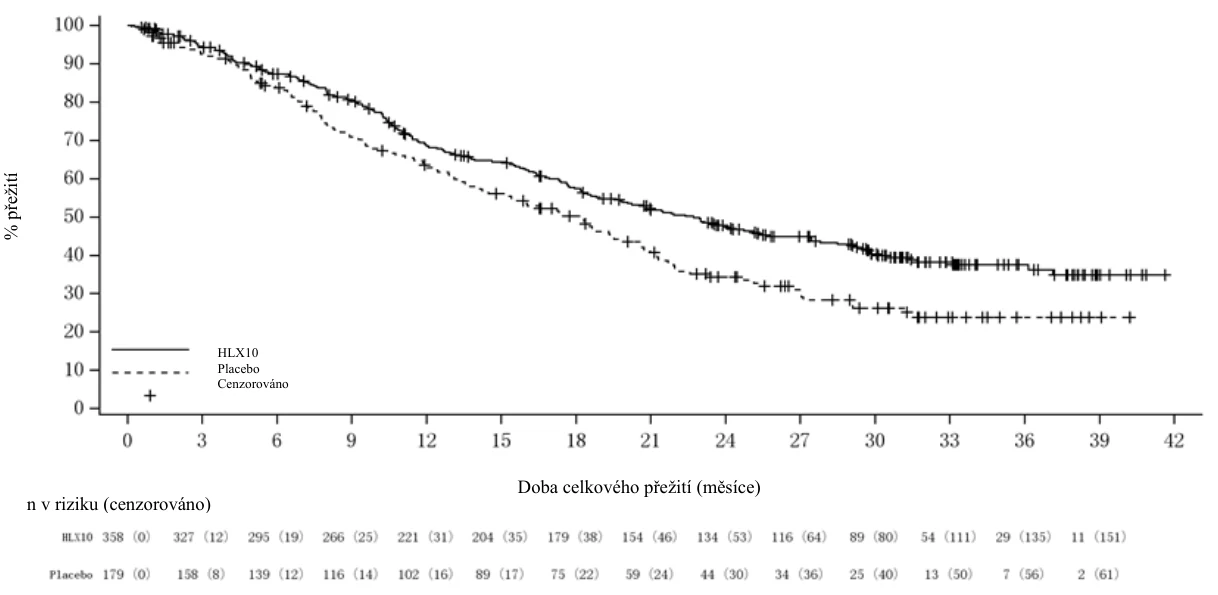 během 6 měsíců před první dávkou hodnoceného přípravku, aktivního onemocnění, metastáz v CNS nebo předchozí léčby protilátkami anti-PD-1 nebo anti-PD-L1 nebyli zařazeni.
Celkem bylo zařazeno a randomizováno 551 pacientů (2:1), kteří podstoupili jeden z léčebných režimů popsaných v tabulce 10. Randomizace byla stratifikována podle úrovně exprese PD-L1 (1 ≤ CPS < 10 versus CPS ≥ 10), věku (≥ 65 let versus < 65 let) a stavu nádoru (lokálně pokročilý versus vzdálené metastázy).
Tabulka 10. Intravenózní léčebné režimy
| Léčebný režim | Indukční (14denní cykly) | Udržovací (14denní cykly) |
| A | serplulimab (3,0 mg/kg) a + cisplatina (50 mg/m2) b + fluoruracil (5-FU, 2400 mg/m2) c | serplulimab (3,0 mg/kg) a |
| B | placebo + cisplatina (50 mg/m2) b + 5-FU (2400 mg/m2) c | placebo |
a. Serplulimab byl podáván až do progrese onemocnění nebo nepřijatelné toxicity nebo po dobu až 2 let.
b. Cisplatina byla podávána až do dokončení 8 cyklů nebo do progrese onemocnění nebo nepřijatelné toxicity, podle toho, co nastalo dříve.
c. 5-FU byl podáván kontinuální intravenózní infuzí po dobu 44–48 hodin v každém cyklu až do dokončení 12 cyklů nebo progrese onemocnění nebo nepřijatelné toxicity, podle toho, co nastalo dříve.
Z 551 zařazených pacientů mělo 343 (62,3 %) nádory, které exprimovaly PD-L1 s CPS ≥ 5. Z těchto 343 pacientů byli všichni Asijci. Věkový medián byl 64 let (rozmezí: 34–75), přičemž 48,4 % pacientů bylo ve věku ≥ 65 let. 85,7 % pacientů byli muži. Výchozí skóre výkonnostního stavu ECOG bylo 0 (26,2 %) nebo 1 (73,8 %). Celkem 70,3 % pacientů mělo CPS ≥ 10. Celkem 14,0 % pacientů mělo lokálně pokročilé onemocnění. Celkem 34,7 % pacientů podstoupilo před zařazením do této studie předchozí protinádorovou léčbu včetně chirurgického zákroku, radioterapie a systémové protinádorové léčby.
V době ukončení předběžné analýzy dne 15. dubna 2022 vykazovali pacienti medián sledování přežití 14,9 měsíce. U všech pacientů zařazených do této studie byl medián PFS podle hodnocení IRRC podle kritérií RECIST 1.1 5,8 (95% CI: 5,7, 6,9) měsíce ve skupině se serplulimabem a 5,3 (95% CI: 4,3, 5,6) měsíce ve skupině s placebem, přičemž stratifikované HR (95% CI) bylo 0,60 (0,48, 0,75). Medián OS byl 15,3 (95% CI: 14,0, 18,6) měsíce ve skupině serplulimabem a 11,8 (95% CI: 9,7, 14,0) měsíce ve skupině s placebem. Stratifikované HR (95% CI) bylo 0,68 (0,53, 0,87).
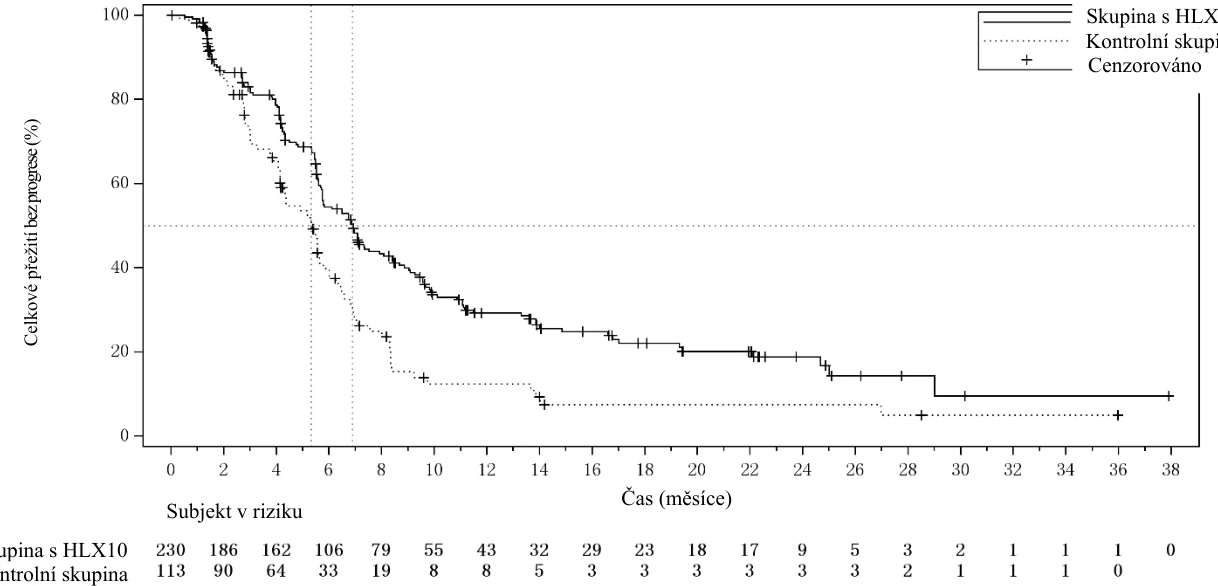
Byla provedena aktualizovaná analýza po odslepení s delším trváním následného sledování (medián: 24,3 měsíce) s datem ukončení sběru údajů 9. ledna 2023, která vykazovala konzistentní výsledky účinnosti s předběžnou analýzou. Výsledky účinnosti z aktualizované analýzy (datum ukončení sběru údajů 9. ledna 2023) u pacientů s CPS ≥ 5 jsou shrnuty v tabulce 11. Kaplanovy-Meierovy křivky pro PFS a OS aktualizované analýzy u pacientů s CPS ≥ 5 jsou zobrazeny na obrázku 7 a obrázku 8.
Tabulka 11. Údaje o účinnosti při aktualizované analýze u pacientů s CPS ≥ 5 (datum ukončení sběru údajů: 9. ledna 2023)
| Rameno A (serplulimab + cisplatina + 5-FU) | Rameno B (placebo + cisplatina + 5-FU) | ||
| Počet pacientů | 230 | 113 | |
| Duální primární cílové parametry | |||
| PFS | Počet pacientů s příhodami, n (%) | 154 (67,0 %) | 84 (74,3 %) |
| Rameno A (serplulimab + cisplatina + 5-FU) | Rameno B (placebo + cisplatina + 5-FU) | ||
RECIST 1.1 | Medián PFS (95% CI) (měsíce) | 6,9 (5,7; 8,1) | 5,3 (4,1; 5,8) |
| Poměr rizika (95% CI) | 0,57 (0,43; 0,75) | ||
| OS | Počet pacientů s příhodami, n (%) | 144 (62,6 %) | 89 (78,8 %) |
| Medián OS (95% CI) (měsíce) | 16,5 (13,8; 19,5) | 10,7 (8,7; 13,9) | |
| Poměr rizika (95% CI) | 0,60 (0,46; 0,79) | ||
| Sekundární cílové parametry | |||
| Potvrzená ORR | % (95% CI) | 65,2 % (58,7 %, 71,4 %) | 39,8 % (30,7 %, 49,5 %) |
Obrázek 7. Kaplanova-Meierova křivka PFS (RECIST 1.1) podle IRRC u pacientů se skóre CPS
≥ 5 při aktualizované analýze (datum ukončení sběru údajů: 9. ledna 2023)
Obrázek 8. Kaplanova-Meierova křivka OS u pacientů s CPS ≥ 5 při aktualizované analýze
(datum ukončení sběru údajů: 9. ledna 2023)
Imunogenita
Imunogenita serplulimabu byla hodnocena u 1 795 hodnotitelných pacientů v 5 klinických studiích s dávkami v rozmezí 0,3 mg/kg každé 2 týdny (Q2W) až 10 mg/kg Q2W, včetně schválených a navrhovaných režimů jako monoterapie nebo v kombinaci s jinými cytostatiky.
U všech hodnotitelných pacientů mělo 82 (4,6 %) pacientů při kterékoli návštěvě pozitivní výsledky vyšetření na protilátky proti léku (ADA) a 70 (3,9 %) pacientů vykazovalo odpověď s ADA v souvislosti s léčbou (TE-ADA), což je definováno jako alespoň jedna pozitivní odpověď s ADA po zahájení léčby. U 0,2 % (3/1795) pacientů byly zjištěny neutralizující protilátky (NAb) proti serplulimabu. 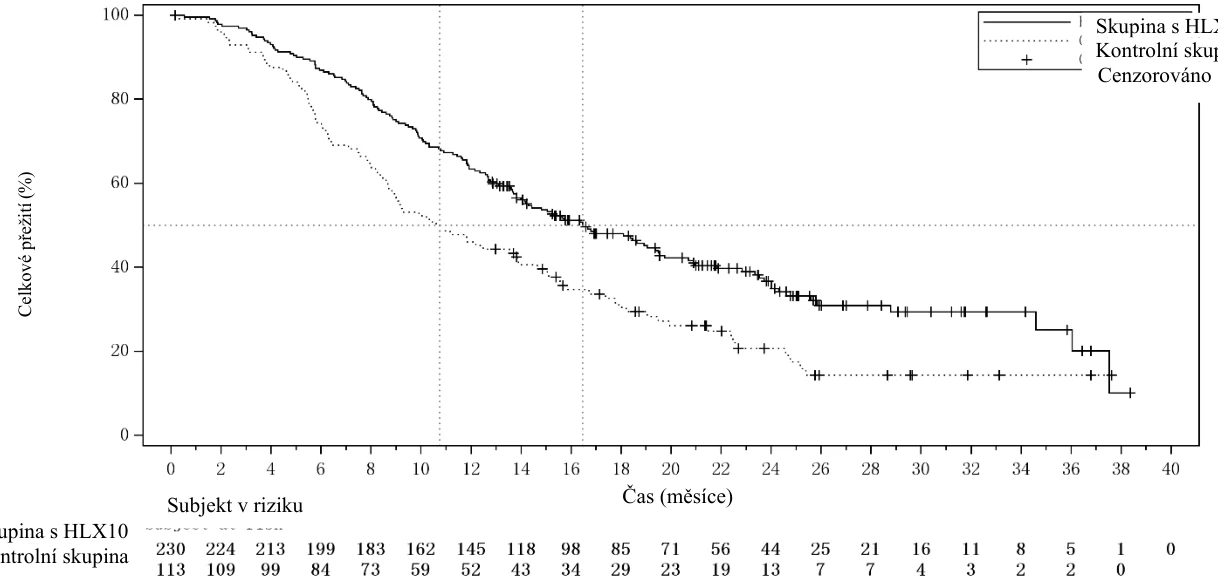
Cenzorováno
Nebyly pozorovány žádné důkazy o vlivu ADA na farmakokinetiku, účinnost nebo bezpečnost.
Starší pacienti
V klinických hodnoceních ASTRUM-005, ASTRUM 002, ASTRUM-007 a ASTRUM 004 bylo z 1 343 pacientů ve skupině se serplulimabem v celkové populaci 637 (47,4 %) pacientů ve věku ≥ 65 let. Mezi staršími pacienty a mladšími pacienty nebyly pozorovány žádné všeobecné rozdíly v účinnosti. Údaje o pacientech ve věku ≥ 75 let jsou příliš omezené, aby bylo možné učinit závěry o této populaci.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií se serplulimabem u všech podskupin pediatrické populace s maligními tumory (s výjimkou krvetvorné a lymfatické tkáně) (informace o použití u dětí viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika serplulimabu byla zkoumána v populační farmakokinetické (popPK) analýze, která zahrnovala 2 110 pacientů s karcinomem (včetně OSCC, SCLC, NSCLC) a dalšími typy solidního karcinomu z 11 studií. Pacienti dostávali serplulimab intravenózně formou monoterapie, nebo formou kombinované terapie, v dávkách o rozmezí 0,3 až 10 mg/kg Q2W, 4,5 mg/kg Q3W, 200 mg Q2W, 300 mg Q3W a 400 mg Q4W. PK byla popsána dvoukompartmentovým modelem s časově závislou clearance (CL). Interindividuální variabilita (variační koeficient, CV) se pohybuje v rozmezí 16,3 % až 54,3 % . Průměrná (CV) pozorovaná koncentrace v ustáleném stavu u všech typů nádorů se pohybuje v rozmezí 44,2 μg/ml (34,7 %) až 60,7 μg/ml (30,3 %).
Absorpce
Serplulimab se podává intravenózní infuzí, a proto je okamžitě a zcela biologicky dostupný. Jiné způsoby podávání nebyly zkoumány.
Distribuce
Na základě analýzy popPK je distribuční objem serplulimabu v rozmezí přibližně 6,17 l až 6,46 l.
Biotransformace
Metabolická dráha serplulimabu nebyla charakterizována. Očekává se, že serplulimab bude katabolizován na malé peptidy a aminokyseliny obecnými procesy degradace proteinů.
Eliminace
Na základě analýzy popPK je clearance (CL) serplulimabu po první dávce v rozmezí 0,171 l/den až 0,211 l/den. Clearance v průběhu času klesá maximálně o 8,8 % (CV 34,1 %) se 221 dny k dosažení poloviny maximálního účinku. Eliminační poločas v ustáleném stavu je v rozmezí přibližně 25,0–31,2 dne.
Linearita/nelinearita
Serplulimab vykazoval lineární farmakokinetiku v rozmezí dávek 0,3 až 10 mg/kg Q2W (včetně jednotných dávek 200 mg Q2W, 300 mg Q3W a 400 mg Q4W) jak po jediné, tak i po vícečetných dávkách.
Zvláštní skupiny pacientů
Nebyly provedeny žádné specializované studie u zvláštních skupin pacientů. Analýza popPK nenaznačila žádný rozdíl v celkové systémové clearance serplulimabu na základě věku (23–83 let), rasy (n = 265 bělochů a n = 1 845 Asijců) a skóre podle ECOG (0 nebo 1). Clearance serplulimabu se zvyšovala s rostoucí tělesnou hmotností.
Porucha funkce ledvin
Na základě analýzy popPK u pacientů s lehkou (CRCL = 60–89 ml/min; n = 917), středně těžkou (CRCL = 30–59 ml/min; n = 216) a těžkou (CRCL = 15–29 ml/min; n = 1) poruchou funkce ledvin a normální funkcí ledvin (CRCL ≥ 90 ml/min, n = 973) nebyl zjištěn žádný účinek kreatininu nebo clearance kreatininu (CRCL) (Cockcroft-Gault). Pro pacienty s těžkou poruchou funkce ledvin není k dispozici dostatek údajů, a nelze tak učinit žádné doporučení pro dávkování (viz bod 4.2).
Porucha funkce jater
Na základě analýzy popPK u pacientů s lehkou (bilirubin ≤ ULN a AST > ULN nebo bilirubin > 1 až 1,5 × ULN a jakékoli AST; n = 279) a středně těžkou (bilirubin > 1,5 až 3 × ULN a jakákoli AST; n = 4) poruchou funkce jater a normální funkcí jater (bilirubin ≤ ULN a AST ≤ ULN; n = 1 819) nebyl zjištěn žádný účinek ALT, AST nebo celkového bilirubinu na CL serplulimabu. Pro pacienty se středně těžkou poruchou funkce jater není k dispozici dostatek údajů, a nelze tak učinit žádné doporučení pro dávkování. Serplulimab nebyl studován u pacientů s těžkou (bilirubin > 3 × ULN a jakákoli AST) poruchou funkce jater (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxicita po opakovaném podávání
Ve studii toxicity po opakovaném podávání u makaků jávských, kterým byl přípravek podáván po dobu až 31 týdnů, byla při dávce 100 mg/kg pozorována vysoká incidence perivaskulární mononukleární buněčné infiltrace v plexus choroideus související s farmakologií. Hodnota dávky bez pozorovaného nepříznivého účinku (NOAEL) při 31týdenní studii toxicity byla 50 mg/kg/týden, což vedlo k expozici 36násobně vyšší (vypočteno pomocí AUC0-t), než je expozice u lidí při dávce 3 mg/kg každé dva týdny.
Reprodukční toxicita
Studie reprodukční toxicity nebyly provedeny.
Předpokládá se, že dráha PD-1/PD-L1 se během období březosti podílí na zachování tolerance vůči plodu. Na myším modelu březosti bylo prokázáno, že blokáda signalizace PD-L1 narušuje toleranci vůči plodu a vede ke zvýšení míry ztráty plodu.
U makaků jávských byla hodnocena reprodukční a vývojová toxicita dvou monoklonálních protilátek proti PD-L1 a při jejich podávání březím opicím bylo prokázáno, že způsobují předčasný porod, ztrátu plodu a předčasnou neonatální smrt.
Potenciální rizika podávání serplulimabu během těhotenství proto zahrnují zvýšenou míru potratů nebo porodu mrtvého dítěte. Na základě jeho mechanismu účinku může expozice plodu serplulimabu zvýšit riziko rozvoje imunitně podmíněných poruch nebo změny normální imunitní reakce a imunitně zprostředkovaných poruch, které byly hlášeny u myší s vyřazeným PD-1.
Genotoxicita a karcinogenita
Nebyly provedeny žádné studie hodnotící genotoxický nebo karcinogenní potenciál serplulimabu.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Monohydrát kyseliny citronové (pro úpravu pH)
Natrium-citrát (E 331) (pro úpravu pH)
Chlorid sodný
Mannitol (E 421)
Polysorbát 80 (E 433)
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto se tento léčivý přípravek nesmí mísit s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6. Přípravek HETRONIFLY se nesmí infuzně podávat stejnou intravenózní kanylou společně s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
3 roky.
Zředěný roztok
Z mikrobiologického hlediska má být přípravek po naředění použit okamžitě. Zředěný roztok se nesmí zmrazit. Není-li použit okamžitě, doba a podmínky uchovávání přípravku před použitím jsou v odpovědnosti uživatele a doba nemá být delší než 24 hodin při 2 °C až 8 °C. Toto 24hodinové uchovávání může zahrnovat až 6 hodin při pokojové teplotě (≤ 25 °C). Pokud jsou injekční lahvičky a/nebo infuzní vaky uchovávány v chladničce, musí se před použitím nechat zahřát na pokojovou teplotu.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem. Podmínky uchovávání po naředění léčivého přípravku viz bod 6.3.
6.5 Druh obalu a obsah balení
10 ml koncentrátu v 10ml injekční lahvičce z čirého skla typu I s chlorbutylovou pryžovou zátkou a hliníkovo-plastovým kombinovaným víčkem obsahující 100 mg serplulimabu.
Balení po 1 injekční lahvičce.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Příprava a podávání
- Během přípravy infuze musí být zajištěna aseptická manipulace.
- Injekční lahvičkou netřeste.
- Nechte injekční lahvičku ohřát na pokojovou teplotu (25 °C nebo nižší).
- Před podáním musí být přípravek vizuálně zkontrolován, zda neobsahuje částice a není změněna barva. Koncentrát je bezbarvý až světle žlutý, čirý až slabě opalizující roztok. Pokud zpozorujete viditelné částice, injekční lahvičku zlikvidujte.
- Potvrďte dávku přípravku a vypočítejte požadovaný objem přípravku HETRONIFLY.
Sterilní injekční stříkačkou natáhněte objem injekčního roztoku chloridu sodného o koncentraci
9 mg/ml (0,9 %) odpovídající objemu infuzí podávaného přípravku z vybraného infuzního vaku a injekční stříkačku zlikvidujte.
- Injekční stříkačkou natáhněte z injekční lahvičky požadovaný objem přípravku HETRONIFLY a vstříkněte jej do injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9 %), abyste připravili naředěný roztok s konečnou koncentrací v rozmezí od 1,0 do 8,0 mg/ml. Zředěný roztok promíchejte šetrným obracením.
- Infuzní roztok podávejte intravenózně s využitím sterilního, apyrogenního in-line filtru nebo přídavného filtru 0,2 až 5,0 μm s nízkou vazebnou kapacitou pro bílkoviny.
Nastavte počáteční rychlost infuze na 100 ml za hodinu (doporučuje se 25 kapek za minutu).
Pokud dojde k reakcím souvisejícím s infuzí, lze rychlost infuze upravit (viz bod 4.2). Pokud při první infuzi nedojde k reakci související s infuzí, lze dobu následného podání zkrátit na 30 minut (± 10 minut).
- Z mikrobiologického hlediska má být přípravek po naředění použit okamžitě. Zředěný roztok se nesmí zmrazit. Není-li použit okamžitě, lze zředěný roztok uchovávat 24 hodin při 2 °C až 8 °C. Toto 24hodinové uchovávání může zahrnovat až 6 hodin při pokojové teplotě (≤ 25 °C). Pokud jsou injekční lahvičky a/nebo infuzní vaky uchovávány v chladničce, musí se před použitím nechat zahřát na pokojovou teplotu (viz bod 6.3).
- Na konci infuze se infuzní hadička propláchne roztokem chloridu sodného o koncentraci 9 mg/ml (0,9 %) podle běžného provozního postupu nemocnice.
- Nepodávejte stejnou infuzní kanylou další léčivé přípravky.
- Aby se zlepšila sledovatelnost biologických léčivých přípravků, má být v záznamech pacienta přehledně uveden název a číslo šarže podávaného přípravku.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcelona
Španělsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/24/1870/001
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 3. února 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webové stránce Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Hetronifly