


Souhrn údajů o přípravku (SPC) - FIBROGAMMIN 250 250 IU
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
Fibrogammin® 250/1250
Prášek a rozpouštědlo pro injekční/infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Léčivá látka: Přípravek Fibrogammin je purifikovaný koncentrát krevního koagulačního faktoru XIII (FXIII). Získává se z lidské plazmy a je dostupný ve formě bílého prášku.
Každá injekční lahvička obsahuje nominálně 250 nebo 1250 mezinárodních jednotek (IU) lidského koagulačního faktoru XIII. Přípravek Fibrogammin obsahuje přibližně 62,5 IU/ml (250 IU/4 ml a 1250 IU/20 ml) lidského koagulačního faktoru XIII po rekonstituci se 4 nebo 20 ml vody pro injekci.
Specifická aktivita přípravku Fibrogammin je přibližně 3,1–13,3 IU/mg proteinu.
Úplný seznam pomocných látek je uveden v bodě 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční/infuzní roztok. Bílý prášek a čirý, bezbarvý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Fibrogammin je indikován u dospělých a dětí
- k profylaxi vrozeného deficitu FXIII a
- k perioperační léčbě chirurgického krvácení u vrozeného deficitu FXIII.
Přípravek Fibrogammin je dále indikován
- při hemoragické diatéze způsobené nebo částečně způsobené získaným deficitem FXIII
- k podpůrné terapii při poruchách hojení ran, zejména u ulcus cruris (bércového vředu), Strana 2 z 14 po rozsáhlých operacích a poraněních.
4.2 Dávkování a způsob podávání
Dávkování
1 ml odpovídá přibližně 62,5 IU, případně 100 IU odpovídá 1,6 ml.
Důležité upozornění:
Dávkování a délku trvání léčby je třeba stanovit na základě klinické účinnosti v každém konkrétním případě.
Podávání léčivého přípravku
Dávkování se musí individuálně přizpůsobit tělesné hmotnosti, laboratorním hodnotám a klinickému obrazu dotyčného pacienta.
Dávkování při rutinní profylaxi
Počáteční dávka
- 40 mezinárodních jednotek (IU) na kg tělesné hmotnosti.
- Rychlost injekčního podání nesmí překročit 4 ml za minutu.
Následné dávkování
Dávkování musí vycházet z poslední minimální hladiny aktivity FXIII. Interval je
28 dní (4 týdny) s cílem udržet minimální hladinu aktivity FXIII v rozsahu přibližně 5 až 20 %.
Doporučené úpravy dávky ± 5 IU na kg musí zohlednit minimální hladinu aktivity
FXIII uvedenou v tabulce 1 a klinický obraz dotyčného pacienta.
- Úpravu dávky je nutné provést na základě specifického citlivého testu používaného ke stanovení hladiny aktivity FXIII. Příklad úpravy dávky pomocí standardního měření aktivity FXIII Berichrom® je uveden níže v tabulce 1.
Tabulka 1: Úprava dávky na základě vyšetření hladiny aktivity FXIII pomocí testu Berichrom®
| Minimální hladina aktivity FXIII (%) | Úprava dávky |
|---|---|
| Minimální hladina < 5 % | Zvýšení o 5 jednotek na kg |
| Minimální hladina od 5 % do 20 % | Žádná změna |
| Dvě minimální hladiny > 20 % | Snížení o 5 jednotek na kg |
| Jedna minimální hladina > 25 % | Snížení o 5 jednotek na kg |
Síla měřená v jednotkách se určuje na základě vyšetření hladiny aktivity FXIII pomocí testu Berichrom® a vztahuje se k aktuálnímu mezinárodnímu standardu pro koagulační faktor XIII v plazmě. Proto jedna jednotka odpovídá jedné mezinárodní jednotce.
Strana 3 z 14
Předoperační profylaxe
Po poslední rutinní profylaxi pacienta, je-li plánován operační výkon:
- Mezi 21. a 28. dnem po poslední rutinní profylaxi – plná profylaktická dávka se podává bezprostředně před operačním výkonem. Další profylaktická dávka by měla být podána po 28 dnech.
- Mezi 8. a 21. dnem po poslední rutinní profylaxi – před operačním výkonem může být podána další dávka (plná nebo částečná). Dávka by měla vycházet z hladiny aktivity FXIII a klinického obrazu dotyčného pacienta a měla by být přizpůsobena biologickému poločasu přípravku Fibrogammin.
- Do 7 dnů od poslední dávky – další podání nemusí být nutné.
Úprava dávky se může od těchto doporučení odchýlit a měla by vždy vycházet z hladiny aktivity FXIII a klinického obrazu dotyčného pacienta. Všechny pacienty je třeba během operačního výkonu i po něm pečlivě sledovat.
Z tohoto důvodu je vhodné sledovat zvýšení hladiny aktivity FXIII stanovením FXIII. V případě většího výkonu a závažného krvácení je třeba se zaměřit na dosažení zhruba normálních hodnot (u zdravých osob: 70 %–140 %).
Získaný deficit faktoru XIII
Při léčbě hemoragické diatézy by se mělo podávat nejméně 15–20 mezinárodních jednotek (IU) na kg tělesné hmotnosti za den až do zlepšení příznaků, popř. až do spontánní normalizace hladiny aktivity FXIII.
Podpůrná terapie při poruchách hojení ran
10 mezinárodních jednotek (IU) na kg tělesné hmotnosti v den operace a jednou denně po dobu následujících 3 dnů. U rizikových pacientů lze individuální dávku zvýšit až na 15–20 IU/kg tělesné hmotnosti.
Děti a mladiství
Dávkování a způsob podání u dětí a mladistvých se odvíjí od tělesné hmotnosti, a proto se obecně řídí stejnými pokyny jako u dospělých. Dávkování a/nebo frekvence podávání musí vždy vycházet z klinické účinnosti a hladiny aktivity FXIII. (Viz rovněž bod 5.1 a 5.2)
Starší pacienti
Dávkování a způsob podávání u starších osob (> 65 let) nebyly v klinických studiích hodnoceny.
Způsob podávání
Strana 4 z 14
Po rekonstituci by měl být roztok čirý nebo mírně opalescentní. Roztok připravený k použití je třeba před podáním zahřát na pokojovou nebo tělesnou teplotu. Roztok se podává pomalu intravenózně samostatným injekčním/infuzním přístupem (je součástí balení) rychlostí, která je pro pacienta příjemná. Rychlost injekčního nebo infuzního podávání nesmí překročit cca 4 ml za minutu.
Pacienta je třeba následně sledovat, zda se u něj neobjeví okamžité reakce. Objeví-li se reakce, která by mohla souviset s podáním přípravku Fibrogammin, rychlost infuze se musí snížit nebo se podávání infuze musí přerušit – v závislosti na klinickém stavu dotyčného pacienta.
Pokyny k rekonstituci léčivého přípravku před použitím jsou uvedeny v bodě 6.6.
4.3 Kontraindikace
Přecitlivělost na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a bezpečnostní opatření pro použití
Pacientům se známými alergickými reakcemi na přípravek (například generalizovaná kopřivka, zarudnutí kůže, pokles krevního tlaku, dýchací obtíže) lze preventivně podávat antihistaminika a kortikosteroidy.
Při podání přípravku Fibrogammin se mohou vyskytnout alergické reakce z přecitlivělosti. Pokud se objeví příznaky přecitlivělosti (například urtikariální exantém, generalizovaná kopřivka, tlak na hrudi, stridor, pokles krevního tlaku a anafylaxe), je třeba infuzi přípravku Fibrogammin okamžitě zastavit. V případě šoku je nutné dodržovat aktuálně platné lékařské pokyny pro léčbu šokových stavů.
Vzhledem k tomu, že FXIII stabilizuje fibrin, doporučujeme opatrný přístup v případě, že se u pacienta v nedávné době vyskytla trombóza.
Imunogenicita
Mezi známé komplikace, které přináší léčba přípravkem Fibrogammin, patří tvorba neutralizujících protilátek (inhibitorů) proti FXIII. Pacienty je proto nutno sledovat z hlediska možného rozvoje inhibitorů. Přítomnost inhibitorů se může projevit nedostatečnou odpovědí na léčbu. V případě, že existuje podezření na přítomnost inhibitorů, pokud není dosaženo hladin FXIII v plazmě nebo pokud se během profylaktické léčby objeví krvácení, je třeba změřit koncentrace inhibitorů FXIII.
Strana 5 z 14
Pokyny pro pacienty, kteří musí dodržovat dietu s nízkým obsahem soli
Přípravek Fibrogammin obsahuje 124,4–195,4 mg (5,41–8,50 mmol) sodíku na dávku (40 IU/kg tělesné hmotnosti při průměrné tělesné hmotnosti 70 kg) při podání doporučené dávky (2800 IU = 44,8 ml).
To je nutné vzít v úvahu u pacientů, kteří musí dodržovat dietu s nízkým obsahem soli.
Virová bezpečnost
Mezi standardní metody prevence infekčních onemocnění, která se mohou vyskytnout při použití léčivých přípravků získaných z lidské krve nebo plazmy, patří pečlivý výběr dárců, testování každého jednotlivého odběru a každé jednotlivé směsi plazmy na specifické infekční markery a přijetí účinných opatření ve výrobě k inaktivaci/eliminaci virů.
I přes veškerá takováto opatření nelze při používání léčivých přípravků vyrobených z lidské krve nebo plazmy zcela vyloučit možnost přenosu patogenů. To platí i pro doposud neznámé viry a jiné patogeny.
Přijatá opatření se jeví jako účinná pro obalené viry, jakými jsou například virus lidské imunodeficience (HIV), virus hepatitidy B (HBV) a virus hepatitidy C (HCV), a rovněž pro neobalené viry, jakými jsou například virus hepatitidy A a parvovirus B19.
Upozorňujeme na povinnost dokumentace podle zákona o transfuzích.
Pacientům, kteří přípravky z lidské krve nebo plazmy dostávají pravidelně, se doporučuje očkování proti hepatitidě A a hepatitidě B.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné klinické studie ke stanovení interakcí.
4.6 Plodnost, těhotenství a kojení
Těhotenství
Omezené údaje o klinickém použití přípravku Fibrogammin v těhotenství neprokázaly žádné negativní účinky na průběh těhotenství nebo vývoj během porodu ani po něm.
Použití přípravku Fibrogammin během těhotenství lze v případě potřeby zvážit.
Kojení
Nejsou k dispozici žádné údaje, které by svědčily o vylučování přípravku Fibrogammin do mateřského mléka. Vzhledem ke značné velikosti jeho molekul je však vylučování do mateřského mléka nepravděpodobné a vzhledem k jeho proteinové struktuře je
Strana 6 z 14
nepravděpodobná i absorpce celých molekul do těla kojence. Přípravek Fibrogammin lze proto podávat i během kojení.
Plodnost
Nejsou k dispozici žádné údaje o účincích přípravku Fibrogammin na plodnost.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Nebyly provedeny žádné klinické studie o vlivu léčivého přípravku na schopnost řídit a obsluhovat stroje.
4.8 Nežádoucí účinky
Níže uvedené nežádoucí účinky vycházejí z analýz údajů získaných po uvedení léčivého přípravku na trh.
Tabulka s přehledem nežádoucích účinků
Níže uvedená tabulka je členěna na základě klasifikace podle orgánových systémů MedDRA. Jsou použity následující standardní kategorie četnosti: velmi časté (≥ 1/10); časté (≥1/100 až < 1/10); méně časté (≥1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000).
| Třída orgánových systémů MedDRA | Nežádoucí účinky | Četnost |
|---|---|---|
| Poruchy imunitního systému | Alergoidně-anafylaktoidní reakce (např. generalizovaná kopřivka, zarudnutí kůže, pokles krevního tlaku, dýchací obtíže) | Vzácné |
| Tvorba inhibitorů proti FXIII | Velmi vzácné | |
| Celková onemocnění a reakce v místě podání | Zvýšená teplota | Vzácné |
Při výskytu alergoidně-anafylaktoidních reakcí je třeba přípravek Fibrogammin okamžitě vysadit a zahájit vhodnou léčbu. Nutné je dodržovat aktuálně platné lékařské pokyny pro léčbu šokových stavů.
Děti a mladiství
Strana 7 z 14
Bezpečnostní profil u dětí a mladistvých v klinických studiích odpovídá bezpečnostnímu profilu u dospělých.
Informace o virové bezpečnosti jsou uvedeny v bodě 4.4.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Nebyly hlášeny žádné případy předávkování.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antihemoragika ATC kód: B02B D07
Vzhledem k tomu, že faktor XIII enzymaticky spojuje aminoskupiny lysinu s glutaminem, je schopen vzájemně propojit molekuly fibrinu (tzv. transamidázový účinek). Výsledkem je, že se sraženiny stabilizují a fibroblasty do nich zrychleně prorůstají, což podporuje hojení ran.
Děti a mladiství
V klinických studiích, kterých se zúčastnili i děti a mladiství ve věku < 18 let s vrozeným deficitem FXIII, bylo prokázáno, že při profylaktickém podávání přípravku Fibrogammin každých 28 dní lze dosáhnout minimální hladiny aktivity FXIII přibližně 5 % až 20 %.
Strana 8 z 14
5.2 Farmakokinetické vlastnosti
Distribuce
Léčivý přípravek se aplikuje intravenózně a je okamžitě dostupný v plazmatické koncentraci odpovídající podané dávce.
Eliminace
U pacientů s vrozeným nedostatkem FXIII byl stanoven biologický poločas na 6,6 ± 2,29 dne (medián ± SD).
Přípravek Fibrogammin je odbouráván stejným způsobem jako tělu vlastní koagulační faktor XIII.
Následující tabulka uvádí přehled farmakokinetických parametrů (dospělí/18 let a starší):
Parametr
Medián (min.–max.)
AUC ss, 0-inf (jednotky•h/ml)
182,9 (133,5–300,2)
Css, max (jednotky/ml)*
0,9 (0,6–1,2)
Css, min (jednotky/ml)*
0,07 (0,0–0,16)
Tmax (h)
1,2 (0,7–4,2)
Biologický poločas [dny]
7,8 (3,1–11,02)
CL [ml/h/kg]
0,22 (0,13–0,30)
Vss [ml/kg]
49,4 (31,65–62,91)
MRT [dny]
11,7 (5,7–17,02)
AUC ss (0-inf) = Plocha pod křivkou plazmatické koncentrace od času 0 do nekonečna v ustáleném stavu
* 100% aktivita odpovídá 1 jednotce/ml
Css, max: Nejvyšší koncentrace v ustáleném stavu
Css, min: Nejnižší koncentrace v ustáleném stavu
Tmax: Čas do dosažení nejvyšší koncentrace
CL: Clearance
Vss: Distribuční objem v ustáleném stavu
MRT = Mean Residence Time, střední doba zdržení
Děti a mladiství
Z celkového počtu 188 účastníků klinických studií s koncentrátem FXIII (u lidí) bylo 117 účastníků při zařazení do klinické studie mladších 18 let (1 měsíc až < 2 roky, n = 17; 2 roky až < 12 let, n = 62; 12 let až < 16 let, n = 30; 17 let až 18 let, n = 8). Ve farmakokinetické studii PK 2002 bylo 5 ze 14 účastníků studie ve věku od 2 do < 18 let (2 až 11 let, n = 3; 12 až 16 let, n = 2; 17 až 18 let, n = 0). Účastníci mladší 16 let měli kratší
Strana 9 z 14
biologický poločas a rychlejší clearance (biologický poločas: 5,7 ± 1,00 dne; clearance: 0,291 ± 0,12 ml/h/kg) ve srovnání s dospělými (biologický poločas: 7,1 ± 2,74 dne, clearance: 0,22 ± 0,07 ml/h/kg).
Léčivý přípravek má u dětí kratší biologický poločas a rychlejší clearance než u dospělých. Protože se však dávkování vypočítává individuálně podle tělesné hmotnosti a přizpůsobuje se minimální hladině aktivity FXIII bez ohledu na věkovou skupinu, není úprava dávkování podle věku nutná.
5.3 Preklinické údaje vztahující se k bezpečnosti
Lidské plazmatické proteiny obsažené v přípravku Fibrogammin se chovají jako tělu vlastní složky.
Studie na laboratorních zvířatech s jednorázovým a opakovaným podáním neprokázaly žádný toxikologický potenciál přípravku Fibrogammin. Nebyly provedeny žádné klinické studie reprodukční toxicity ani studie embryofetálního vývoje.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek:
Lidský albumin Monohydrát glukózy Chlorid sodný
Hydroxid sodný – NaOH (k úpravě pH)
Rozpouštědlo:
Voda pro injekci
6.2 Inkompatibility
Přípravek Fibrogammin se nesmí mísit s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6, a je třeba ho podávat přes oddělený přístup.
6.3 Doba použitelnosti
3 roky.
Po uplynutí doby použitelnosti uvedené na obalu a lahvičce se přípravek Fibrogammin
Strana 10 z 14
nesmí dále užívat.
Fyzikálně-chemická stabilita je prokázána při teplotě ≤ 25 °C po dobu 24 hodin. Z mikrobiologického hlediska by však měl být léčivý přípravek použit okamžitě. Pokud se léčivý přípravek nespotřebuje okamžitě, nesmí být ponechán déle než 4 hodiny při pokojové teplotě. Rozpuštěný léčivý přípravek se nesmí uchovávat v chladničce ani zmrazovat.
6.4 Zvláštní opatření pro skladování
Skladujte v ledničce (při teplotě + 2 °C až + 8 °C).
Chraňte před mrazem.
Injekční lahvičky uchovávejte v uzavřené krabičce, aby byl její obsah chráněn před světlem.
Pokyny pro skladování po rekonstituci přípravku jsou uvedeny v bodě 6.3.
6.5 Typ a obsah balení
Druh balení
Injekční lahvičky:
250 IU
Prášek: injekční lahvička z bezbarvého skla, uzavřená pryžovou (brombutylovou) zátkou a uzavřená hliníkovo-plastovým krimpovacím víčkem. Injekční lahvička z bezbarvého skla s 1250 IU
Prášek: injekční lahvička z bezbarvého skla, uzavřená pryžovou (brombutylovou) zátkou a uzavřená hliníkovo-plastovým krimpovacím víčkem. Injekční lahvička z bezbarvého skla
Velikosti balení
Balení s 250 IU
1 injekční lahvička s práškem
1 injekční lahvička se 4 ml vody pro injekci 1 přepouštěcí adaptér s filtrem 20/20 (Mix2Vial)
Souprava pro aplikaci (vnitřní obal):
1 jednorázová injekční stříkačka (5 ml)
1 venepunkční souprava
2 tampony napuštěné alkoholem
1 nesterilní náplast
Balení s 1250 IU
1 injekční lahvička s práškem
Strana 11 z 14
1 injekční lahvička s 20 ml vody pro injekce 1 přepouštěcí adaptér s filtrem 20/20 (Mix2Vial)
Souprava pro aplikaci (vnitřní obal):
1 jednorázová injekční stříkačka (20 ml)
1 venepunkční souprava
2 tampony napuštěné alkoholem
1 nesterilní náplast
Na trhu nemusí být dostupné všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci a další upozornění pro manipulaci
Všeobecná upozornění
- Roztok by měl být čirý nebo mírně opalescentní. Rekonstituovaný léčivý přípravek je třeba po filtraci/natažení roztoku do injekční stříkačky (viz níže) a před aplikací vizuálně zkontrolovat na přítomnost částic a změnu zabarvení.
- Přípravu a odběr je nutné provádět za aseptických podmínek.
- Viditelně zakalené roztoky nebo roztoky s obsahem reziduí (usazenin/částic) se nesmí používat.
Příprava
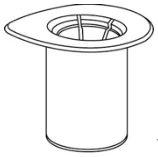
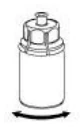
Zahřejte rozpouštědlo na pokojovou teplotu. Před otevřením balení Mix2Vial odstraňte z lahviček s rozpouštědlem a léčivým přípravkem odtrhávací víčka a zátky očistěte antiseptickým roztokem a nechte je oschnout.
 1 |
|
|---|---|
| 2 |
|
Strana 12 z 14
| 3 |
|
|---|---|
| 4 |
|
| 5 |
|
 6 |
|
| 7 |
|
Strana 13 z 14
Natažení roztoku do injekční stříkačky a aplikace
| 8 |
|
|---|---|
| 9 |
|
Je třeba dbát na to, aby se do naplněné injekční stříkačky nenasála krev, jelikož hrozí nebezpečí, že zde dojde k jejímu sražení a bude tím pacientovi podáno fibrinové koagulum.
Je-li pro jednu infuzní aplikaci zapotřebí více než jedna injekční lahvička přípravku Fibrogammin, lze obsah několika injekčních lahviček sloučit do infuzní soupravy, která je na trhu běžně dostupná.
Roztok přípravku Fibrogammin se nikdy nesmí ředit.
Rekonstituovaný roztok je třeba podávat pomalu intravenózně (ne rychleji než 4 ml za minutu) samostatným injekčním nebo infuzním přístupem (je součástí balení).
Nepoužitý léčivý přípravek nebo odpadní materiál je třeba zlikvidovat v souladu s předpisy platnými v dané zemi.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
CSL Behring GmbH
Emil-von-Behring-Str. 76
35041 Marburg
Prodej Spolková republika Německo (Verkauf Deutschland)
Strana 14 z 14
- Philipp-Reis-Str. 2
65795 Hattersheim
Tel.: +49 6190 75 84810
8. REGISTRAČNÍ ČÍSLO
Fibrogammin® 250 Číslo povolení: PEI.H.03242.01.1
Fibrogammin® 1250 Číslo povolení: PEI.H.03242.02.1
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Poslední prodloužení registrace: 07. února 2005
10. DATUM REVIZE TEXTU
Březen 2024
- 11.
ZEMĚ PŮVODU KREVNÍ PLAZMY
Belgie, Německo, Lucembursko, Maďarsko, USA
- 12.
POVINNOST LÉKAŘSKÉHO PŘEDPISU
Léčivý přípravek je vázán na lékařský předpis