


Souhrn údajů o přípravku (SPC) - Enspryng
1. NÁZEV PŘÍPRAVKU
Enspryng 120 mg injekční roztok v předplněné injekční stříkačce
Enspryng 120 mg injekční roztok v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Enspryng 120 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 120 mg satralizumabu v 1 ml (120 mg/ml).
Enspryng 120 mg injekční roztok v předplněném peru
Jedno předplněné pero obsahuje 120 mg satralizumabu v 1 ml (120 mg/ml).
Satralizumab je produkován v ovariálních buňkách křečíka čínského technologií rekombinantní DNA.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce)
Bezbarvý až nažloutlý roztok. Roztok má hodnotu pH přibližně 6,0 a osmolalitu přibližně 310 mosm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Enspryng je indikován k monoterapii nebo v kombinaci s imunosupresivní terapií (IST) k léčbě onemocnění neuromyelitis optica a poruch jejího širšího spektra (NMOSD) u dospělých a dospívajících pacientů ve věku od 12 let, kteří jsou séropozitivní na protilátky třídy IgG proti akvaporinu-4 (AQP4-IgG) (viz bod 5.1).
4.2 Dávkování a způsob podání
Léčba má být zahájena pod dohledem lékaře se zkušenostmi s léčbou onemocnění neuromyelitis optica (NMO) nebo NMOSD.
Dávkování
Přípravek Enspryng lze použít v monoterapii nebo v kombinaci s perorálními kortikosteroidy (PKS), azathioprinem (AZA) nebo mofetil-mykofenolátem (MMF) (viz bod 5.1). Dávkování u dospívajících pacientů ve věku ≥ 12 let s tělesnou hmotností ≥ 40 kg a dospělých pacientů je stejné.
Zahajovací dávky
Doporučená zahajovací dávka 120 mg se podává subkutánní injekcí každé dva týdny pro první tři podání (první dávka v týdnu 0, druhá dávka v týdnu 2 a třetí dávka v týdnu 4).
Udržovací dávky
Doporučená udržovací dávka 120 mg se podává subkutánní injekcí každé čtyři týdny.
Délka léčby
Přípravek Enspryng je určen k dlouhodobé léčbě.
Opožděné nebo vynechané dávky
Pokud dojde k vynechání plánované dávky z jiného důvodu než kvůli zvýšeným hladinám jaterních enzymů, má být podána podle pokynů v tabulce 1.
Tabulka 1: Doporučená dávka v případě opožděných nebo vynechaných dávek
| Poslední podaná dávka | Doporučená dávka v případě opožděných nebo vynechaných dávek |
| Vynechaná zahajovací dávka nebo méně než 8 týdnů během udržovacího období | Doporučenou dávku je třeba podat co nejdříve, nečekejte na další plánovanou dávku. Zahajovací období Pokud dojde k opoždění nebo vynechání druhé zahajovací dávky, je třeba tuto dávku podat co nejdříve, a třetí a poslední zahajovací dávku podat za další 2 týdny. Pokud dojde k opoždění nebo vynechání třetí zahajovací dávky, je třeba tuto dávku podat co nejdříve, a první udržovací dávku podat za další 4 týdny. Udržovací období Po podání opožděné nebo vynechané dávky je třeba dávkovací režim upravit na každé 4 týdny. |
| 8 týdnů až méně než 12 týdnů | Doporučenou dávku je třeba podat v týdnech 0* a 2, a pak každé 4 týdny. |
| 12 týdnů nebo déle | Doporučenou dávku je třeba podat v týdnech 0*, 2 a 4, a pak každé 4 týdny. |
* “týdnem 0” se rozumí doba prvního podání po vynechané dávce
Úprava dávky v případě abnormálních hladin jaterních enzymů
Při zvýšení hladin alaninaminotransferázy (ALT) nebo aspartátaminotransferázy (AST) > 5 x horní hranice normálních hodnot (ULN) spojeném s jakýmkoliv zvýšením hladiny bilirubinu musí být léčba ukončena a znovuzahájení se nedoporučuje.
Při zvýšení hladin ALT nebo AST > 5 x ULN bez jakéhokoliv zvýšení hladiny bilirubinu má být léčba přerušena. Léčbu lze znovu zahájit v dávce 120 mg podaných subkutánní injekcí každé čtyři týdny po normalizaci hladin ALT a AST a po zvážení přínosů a rizik léčby pro pacienta. Rozhodne-li lékař o znovuzahájení léčby, musí být pečlivě sledovány jaterní parametry a v případě jakéhokoliv dalšího zvýšení hladin ALT/AST a/nebo bilirubinu musí být léčba přerušena a znovuzahájení se nedoporučuje (viz body 4.4 a 4.8).
Tabulka 2: Doporučená dávka v případě znovuzahájení léčby po zvýšení hladin jaterních aminotransferáz
| Poslední podaná dávka | Doporučená dávka v případě znovuzahájení léčby |
| Méně než 12 týdnů | Léčbu je třeba znovu zahájit doporučenou dávkou aplikovanou každé 4 týdny. |
| 12 týdnů nebo déle | Léčbu je třeba znovu zahájit doporučenou dávkou aplikovanou v týdnech 0*, 2 a 4, a pak každé 4 týdny. |
* “týdnem 0” se rozumí doba prvního podání po znovuzahájení léčby
Úprava dávky při neutropenii
Při poklesu počtu neutrofilů pod 1,0 x 10⁹/l potvrzeném opakovaným vyšetřením je třeba léčbu přerušit, dokud počet neutrofilů nebude > 1,0 x 10⁹/l.
Úprava dávky při poklesu počtu trombocytů
Při poklesu počtu trombocytů pod 75 x 109/l potvrzeném opakovaným vyšetřením je třeba léčbu přerušit, dokud počet trombocytů nebude ≥ 75 x 109/l.
Zvláštní skupiny pacientů
Pediatrická populace
Dávkování u dospívajících pacientů ve věku ≥ 12 let s tělesnou hmotností ≥ 40 kg a dospělých pacientů je stejné (viz body 5.1 a 5.2).
Bezpečnost a účinnost satralizumabu u dětí s tělesnou hmotností < 40 kg nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Starší pacienti
U pacientů ve věku ≥ 65 let se nevyžaduje žádná úprava dávkování (viz bod 5.2).
Porucha funkce ledvin
Bezpečnost a účinnost satralizumabu u pacientů s poruchou funkce ledvin nebyly formálně zkoumány. U pacientů s lehkou poruchou funkce ledvin se nedoporučuje žádná úprava dávkování (viz bod 5.2).
Porucha funkce jater
Bezpečnost a účinnost satralizumabu u pacientů s poruchou funkce jater nebyly zkoumány. Nejsou dostupné žádné údaje (viz bod 5.2).
Během léčby satralizumabem byly zjištěny zvýšené hladiny jaterních enzymů (viz body 4.4 a 4.8). Úprava dávky viz bod výše Úprava dávky v případě abnormálních hladin jaterních enzymů.
Způsob podání
Satralizumab v dávce 120 mg se podává subkutánní injekcí z jednodávkové předplněné injekční stříkačky nebo předplněného pera. Má být podán celý obsah (1 ml) předplněné injekční stříkačky nebo předplněného pera.
Doporučenými místy aplikace jsou stehna a břicho, nejméně 5 cm od pupku. Místa aplikace se mají střídat a mají se nacházet nejméně 5 cm od místa poslední aplikace. Injekce nemají být nikdy aplikovány do znamének, jizev nebo míst s citlivou, zhmožděnou, zarudlou, zatvrdlou nebo poškozenou kůží.
Podrobný návod k aplikaci satralizumabu je uveden na konci příbalové informace.
Aplikace pacientem a/nebo pečovatelem
První injekce musí být aplikována pod dohledem kvalifikovaného zdravotnického pracovníka.
Všechny další dávky může dospělý pacient/pečovatel po odpovídajícím zaškolení v přípravě a aplikaci injekce aplikovat doma, jestliže ošetřující lékař určí, že je to vhodné a že dospělý pacient/pečovatel dokáže injekci aplikovat správnou technikou.
Při výskytu příznaků závažných alergických reakcí mají pacienti/pečovatelé vyhledat okamžitou lékařskou pomoc a mají se obrátit na svého lékaře, aby určil, zda mají v léčbě pokračovat.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Infekce
U pacientů s aktivní infekcí je třeba odložit podání satralizumabu, dokud nebude infekce pod kontrolou (viz bod 4.2).
Doporučuje se pacienty dostávající satralizumab pečlivě sledovat, aby se zajistilo včasné podchycení a diagnostika infekce. Při rozvoji jakékoliv závažné nebo oportunní infekce je třeba léčbu odložit a zahájit odpovídající léčbu včetně dalšího sledování. Pacienty je třeba poučit, že mají při výskytu známek a příznaků infekce neprodleně vyhledat lékaře, aby umožnili včasnou diagnostiku infekcí. Pacientům je třeba vydat kartu pacienta s důležitými upozorněními.
Očkování
Se satralizumabem nemají být podávány živé ani živé atenuované vakcíny, protože nebyla stanovena klinická bezpečnost souběžného podání. Interval mezi očkováním živou vakcínou a zahájením léčby satralizumabem má být v souladu s platnými pokyny pro očkování při léčbě imunomodulačními nebo imunosupresivními přípravky.
Nejsou k dispozici žádné údaje o účincích očkování u pacientů dostávajících satralizumab. Doporučuje se, aby všichni pacienti absolvovali veškerá očkování v souladu s platnými pokyny pro očkování ještě před zahájením léčby satralizumabem.
Jaterní enzymy
Při léčbě satralizumabem bylo zjištěno mírné a střední zvýšení hladin jaterních aminotransferáz, většinou pod 5 x ULN (viz bod 4.8).
Hodnoty ALT a AST mají být měřeny každé čtyři týdny během prvních tří měsíců léčby a následně každé tři měsíce po dobu jednoho roku a pak podle klinické indikace.
U pacientů s hladinami ALT nebo AST > 5 x ULN má být léčba satralizumabem ukončena (viz bod 4.2).
Počet neutrofilů
Po léčbě satralizumabem došlo k poklesům počtu neutrofilů (viz bod 4.8). Počet neutrofilů má být měřen 4 až 8 týdnů po zahájení léčby a pak podle klinické indikace. Doporučené přerušení podávání viz bod 4.2.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Při populačních farmakokinetických (PK) analýzách nebyl zjištěn žádný účinek azathioprinu (AZA), perorálních kortikosteroidů (PKS) ani mofetil-mykofenolátu (MMF) na clearance satralizumabu.
Studie in vitro i in vivo prokázaly, že cytokiny, jako je IL-6, potlačují expresi specifických jaterních enzymů CYP450 (CYP1A2, CYP2C9, CYP2C19 a CYP3A4).
Při zahájení nebo přerušení léčby satralizumabem u pacientů zároveň užívajících substráty CYP450 3A4, 1A2, 2C9 nebo 2C19, zejména mají-li úzký terapeutický index (např. warfarin, karbamazepin, fenytoin a theofylin), je proto třeba opatrnost a v případě potřeby je nutné dávky upravit.
Účinek satralizumabu může vzhledem k prodlouženému terminálnímu poločasu satralizumabu přetrvávat několik týdnů po ukončení léčby.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání satralizumabu těhotným ženám nejsou k dispozici. Studie reprodukční toxicity na opicích nenaznačují škodlivé účinky (viz bod 5.3).
Podávání přípravku Enspryng v těhotenství se z preventivních důvodů nedoporučuje.
Kojení
Není známo, zda se satralizumab vylučuje do lidského mateřského mléka. Je známo, že se lidské IgG vylučují do mateřského mléka během prvních dnů po porodu a pak koncentrace IgG brzy klesají; během tohoto krátkého období tedy nelze vyloučit riziko pro kojené děti. Později lze použití přípravku Enspryng v období kojení zvážit pouze v klinicky nutných případech.
Fertilita
Nejsou k dispozici žádné klinické údaje o účinku satralizumabu na lidskou fertilitu. Studie na zvířatech neprokázaly žádné poškození samčí ani samičí fertility (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Enspryng nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky byly: bolest hlavy (19,2 %), artralgie (13,5 %), snížení počtu leukocytů (13,5 %), hyperlipidemie (13,5 %) a reakce související s injekcí (12,5 %).
Seznam nežádoucích účinků v tabulce
Tabulka 3 uvádí přehled nežádoucích účinků, které byly hlášeny v souvislosti s použitím satralizumabu v monoterapii nebo v kombinaci s IST v klinických hodnoceních.
Nežádoucí účinky hlášené v klinických hodnoceních (tabulka 3) jsou uvedeny podle třídy orgánových systémů MedDRA. Nežádoucí účinky jsou uvedeny podle počtu nežádoucích účinků na 100 paciento-roků a podle frekvence výskytu. Frekvence nežádoucích účinků se definuje následujícím způsobem: velmi časté (≥ 1/10 pacientů); časté (≥ 1/100 až < 1/10 pacientů); méně časté (≥ 1/1 000 až < 1/100 pacientů); vzácné (≥ 1/10 000 až < 1/1 000 pacientů) a velmi vzácné (< 1/10 000 pacientů).
Tabulka 3: Nežádoucí účinky
| Třída orgánových systémů | Frekvence výskytu | |
| Velmi časté | Časté | |
| Poruchy krve a lymfatického systému | Hypofibrinogenemie | |
| Poruchy metabolismu a výživy | Hyperlipidemie | |
| Psychiatrické poruchy | Insomnie | |
| Poruchy nervového systému | Bolest hlavy | Migréna |
| Srdeční poruchy | Bradykardie | |
| Cévní poruchy | Hypertenze | |
| Respirační, hrudní a mediastinální poruchy | Alergická rinitida | |
| Gastrointestinální poruchy | Gastritida | |
| Poruchy kůže a podkožní tkáně | Vyrážka, pruritus | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Artralgie | Ztuhlost kosterního svalstva |
| Celkové poruchy a reakce v místě aplikace | Reakce související s injekcí | Periferní edém |
| Vyšetření | Snížení počtu leukocytů | Snížení počtu neutrofilů, snížení počtu trombocytů, zvýšení hladin aminotransferáz, zvýšení hladiny bilirubinu v krvi, zvýšení tělesné hmotnosti |
Popis vybraných nežádoucích účinků
Reakce související s injekcí
Reakce související s injekcí hlášené u pacientů léčených satralizumabem byly převážně mírné až středně závažné a většinou se vyskytly do 24 hodin od aplikace. Nejčastěji hlášenými systémovými symptomy byly průjem a bolest hlavy. Nejčastěji hlášenými reakcemi v místě vpichu byly zarudnutí, erytém, otok, zatvrdnutí, pruritus, vyrážka a bolest.
Tělesná hmotnost
Ve dvojitě zaslepeném léčebném období bylo zjištěno zvýšení tělesné hmotnosti o ≥ 15 % oproti výchozí hodnotě u 3,8 % pacientů léčených satralizumabem (v monoterapii nebo v kombinaci s IST) oproti 2,7 % pacientů dostávajících placebo (nebo placebo v kombinaci s IST).
Laboratorní odchylky
Neutrofily
Ve dvojitě zaslepeném léčebném období bylo zjištěno snížení počtu neutrofilů u 31,7 % pacientů léčených satralizumabem (v monoterapii nebo v kombinaci s IST) oproti 21,6 % pacientů dostávajících placebo (nebo placebo v kombinaci s IST). Většinou se jednalo o přechodné či intermitentní snížení počtu neutrofilů.
Celkem 9,6 % pacientů dostávajících satralizumab mělo neutrofily pod 1 x 10⁹/l oproti 5,4 % pacientů dostávajících placebo (nebo placebo v kombinaci s IST).
Trombocyty
Ve dvojitě zaslepeném léčebném období bylo zjištěno snížení počtu trombocytů (pod 150 x 109/l) u 24,0 % pacientů léčených satralizumabem (v monoterapii nebo v kombinaci s IST) oproti 9,5 % pacientů dostávajících placebo nebo placebo v kombinaci s IST. Snížení počtu trombocytů nebylo spojeno s krvácením.
Většinou se jednalo o přechodné snížení počtu trombocytů, které nekleslo pod 75 x 109/l.
Jaterní enzymy
Ve dvojitě zaslepeném léčebném období bylo zjištěno zvýšení hladin ALT nebo AST u 27,9 %, resp. 18,3 % pacientů léčených satralizumabem (v monoterapii nebo v kombinaci s IST) ve srovnání s 12,2 %, resp. 13,5 % pacientů dostávajících placebo nebo placebo v kombinaci s IST. Většinou se jednalo o přechodné zvýšení do 3 x ULN, které se vyřešilo bez vysazení satralizumabu.
Ke zvýšení hladin ALT nebo AST > 3 x ULN došlo u 2,9 %, resp. 1,9 % pacientů léčených satralizumabem (v monoterapii nebo v kombinaci s IST). Tato zvýšení nebyla spojena se zvýšením hladiny celkového bilirubinu.
U jednoho (1 %) pacienta dostávajícího satralizumab v kombinaci s IST byla za 4 týdny po zahájení léčby zjištěna zvýšení hladin ALT nad 5 x ULN, která se po ukončení léčby normalizovala; satralizumab nebyl u tohoto pacienta znovu nasazen (viz body 4.2 a 4.4).
Lipidové parametry
Ve dvojitě zaslepeném léčebném období bylo zjištěno zvýšení hladiny celkového cholesterolu nad 7,75 mmol/l u 10,6 % pacientů léčených satralizumabem (v monoterapii nebo v kombinaci s IST)oproti 1,4 % pacientů dostávajících placebo (nebo placebo v kombinaci s IST); u 20,2 % pacientů dostávajících satralizumab oproti 10,8 % pacientů dostávajících placebo došlo ke zvýšení triacylglycerolů nad 3,42 mmol/l.
Pediatrická populace
Bezpečnost a účinnost satralizumabu byly zkoumány u 9 dospívajících ve věku ≥ 12 let. Předpokládá se, že frekvence výskytu, druh a závažnost nežádoucích účinků u dospívajících od věku od 12 let budou stejné jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Při předávkování má být pacient pečlivě sledován, symptomaticky léčen a má mu být poskytnuta podpůrná péče dle potřeby.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresiva, inhibitory interleukinu, ATC kód: L04AC19.
Mechanismus účinku
Satralizumab je rekombinantní humanizovaná monoklonální protilátka (mAb) IgG2, která se váže na rozpustný a membránově vázaný lidský receptor pro IL-6 (IL-6R), a tím blokuje následnou signalizaci IL-6 zprostředkovanou těmito receptory.
Pacienti s NMO a NMOSD mají během období aktivity onemocnění zvýšené hladiny IL-6 v mozkomíšním moku a séru. Funkce IL-6 zapojené do patogeneze NMO a NMOSD zahrnují aktivaci B lymfocytů, diferenciaci B lymfocytů na plasmoblasty a tvorbu patologických autoprotilátek, např. proti AQP4, proteinu fungujícího jako vodní kanál, který je exprimován hlavně astrocyty v CNS, aktivaci a diferenciaci Th17 buněk, inhibici regulačních T lymfocytů a změny v propustnosti hematoencefalické bariéry.
Farmakodynamické účinky
V klinických studiích se satralizumabem u pacientů s NMO a NMOSD bylo zjištěno snížení hladin C-reaktivního proteinu (CRP), fibrinogenu a složek komplementu (C3, C4 a CH50).
Klinická účinnost a bezpečnost
Účinnost a bezpečnost satralizumabu byly hodnoceny ve dvou pivotních klinických hodnoceních fáze III u pacientů s NMOSD (s diagnózou AQP4-IgG séropozitivního nebo séronegativního NMO [dle Wingerchuckových kritérií z roku 2006] nebo s diagnózou AQP4-IgG séropozitivního NMOSD [dle Wingerchuckových kritérií z roku 2007]).
Studie BN40898 zahrnovala dospělé a dospívající pacienty s NMOSD ve věku od 12 do 74 let léčené stabilní IST s nejméně 2 relapsy v posledních 2 letech před screeningem (s nejméně 1 relapsem během 12 měsíců před screeningem) a se skóre na rozšířené stupnici míry disability (EDSS; expanded disability status scale) od 0 do 6,5, zatímco studie BN40900 zahrnovala dospělé pacienty ve věku od 18 do 74 let bez předchozí IST s nejméně 1 relapsem nebo první epizodou během posledních 12 měsíců před screeningem a se skóre EDSS od 0 do 6,5.
Obě studie zahrnovaly přibližně 30 % pacientů s AQP4-IgG séronegativní NMO.
Obě studie hodnotily účinnost na základě doby do prvního relapsu hodnocené nezávislou komisí pro klinické cíle (CEC; Clinical Endpoint Committee); relaps byl definován pomocí předem stanoveného zhoršení skóre EDSS a skóre pro funkční systémy (FSS; functional system score) hodnoceného během 7 dnů po nahlášení příznaků pacientem (potvrzený relaps).
Studie BN40898 (označovaná také jako SA-307JG nebo SAkuraSky)
Studie BN40898 byla randomizované, multicentrické, dvojitě zaslepené, placebem kontrolované klinické hodnocení hodnotící účinnost satralizumabu v kombinaci se stabilní IST (PKS do 15 mg/den [ekvivalent prednisolonu], AZA do 3 mg/kg/den nebo MMF do 3 000 mg/den; dospívající užívali kombinaci AZA a PKS nebo MMF a PKS). Do dvojitě zaslepeného období studie bylo zařazeno 83 AQP4-IgG séropozitivních a séronegativních pacientů (76 dospělých a 7 dospívajících). Pacienti dostali první 3 jednotlivé dávky 120 mg satralizumabu nebo odpovídajícího placeba subkutánní injekcí do břicha nebo stehna každé 2 týdny během prvních 4 týdnů a dále každé 4 týdny.
Design studie a výchozí charakteristiky hodnocené populace jsou uvedeny v tabulce 4.
Tabulka 4: Design studie a výchozí charakteristiky AQP4-IgG séropozitivních pacientů pro studii BN40898
| Název studie | Studie BN40898 (AQP4-IgG séropozitivní pacienti: n = 55, ITT*: n = 83) | |
| Design studie | ||
| Hodnocená populace | Dospívající a dospělí pacienti s NMO nebo NMOSD na stabilní dávce IST Věk 12-74 let, ≥ 2 relapsy v posledních 2 letech před screeningem (s nejméně 1 relapsem během 12 měsíců před screeningem), skóre EDSS 0-6,5 | |
| Délka studie potřebná ke zhodnocení účinnosti | Řízená příhodami** (26 potvrzených relapsů) Medián následného sledování: satralizumab 139,4 týdne, placebo 40,2 týdne (ITT: 115,1 týdne, resp. 42,5 týdne) | |
| Léčebné skupiny s randomizací 1:1 | Skupina A: satralizumab 120 mg subkutánní injekce Skupina B: placebo | |
| Výchozí charakteristiky AQP4-IgG séropozitivních pacientů | satralizumab + IST (n = 27) | placebo + IST (n = 28) |
Diagnóza, n (%): NMO NMOSD | 19 (70,4) 8 (29,6) | 14 (50,0) 14 (50,0) |
| Průměrný věk v letech (SD) (min – max) | 44,4 (15,7) (13 – 73) | 43,4 (12,9) (14 – 65) |
| Starší pacienti (≥ 65 let), n (%) | 3 (11,1) | 1 (3,6) |
| Dospívající (≥ 12 až < 18 let), n (%) | 1 (3,7) | 2 (7,1) |
Pohlaví: muži, n (%) / ženy, n (%) | 0 / 27 (100) | 0 / 28 (100) |
Imunosupresivní terapie (IST), n (%): perorální kortikosteroidy (PKS) azathioprin (AZA) mofetil-mykofenolát (MMF) AZA + PKS*** MMF + PKS*** | 14 (51,9) 11 (40,7) 1 (3,7) 0 1 (3,7) | 13 (46,4) 11 (39,3) 3 (10,7) 0 1 (3,6) |
* ITT – populace s léčebným záměrem (intention-to-treat)
** Pacienti, kteří dostávali záchrannou medikaci a neměli žádný potvrzený relaps, mohli pokračovat v otevřeném prodloužení studie a byli cenzorováni z primární analýzy účinnosti
*** Kombinace povolená u dospívajících pacientů
Studie BN40900 (označovaná také jako SA-309JG nebo SAkuraStar)
Studie BN40900 byla randomizované, multicentrické, dvojitě zaslepené, placebem kontrolované klinické hodnocení hodnotící účinnost satralizumabu v monoterapii ve srovnání s placebem. Do studie bylo zařazeno 95 AQP4-IgG séropozitivních a séronegativních dospělých pacientů. Pacienti dostali první 3 jednotlivé dávky 120 mg satralizumabu nebo odpovídajícího placeba subkutánní injekcí do břicha nebo stehna každé 2 týdny během prvních 4 týdnů a dále každé 4 týdny.
Design studie a výchozí charakteristiky hodnocené populace jsou uvedeny v tabulce 5.
Tabulka 5: Design studie a výchozí charakteristiky AQP4-IgG séropozitivních pacientů pro studii BN40900
| Název studie | Studie BN40900 (AQP4-IgG séropozitivní pacienti: n = 64; ITT*: n = 95) | |
| Design studie | ||
| Hodnocená populace | Dospělí pacienti s NMO nebo NMOSD Věk 18-74 let, ≥ 1 relaps nebo první ataka v posledních 12 měsících před screeningem, skóre EDSS 0-6,5. Pacienti po předchozí léčbě k prevenci relapsu NMOSD nebo bez předchozí léčby | |
| Délka studie potřebná ke zhodnocení účinnosti | Řízená příhodami (44 potvrzených relapsů nebo 1,5 roku od randomizace posledního zařazeného pacienta podle toho, co nastane dříve) Medián následného sledování: satralizumab 96,7 týdne, placebo 60,1 týdne (ITT: 95,4 týdne, resp. 60,5 týdne) | |
| Léčebné skupiny s randomizací 2:1 | Monoterapie: Skupina A: satralizumab 120 mg subkutánní injekce Skupina B: placebo | |
| Výchozí charakteristiky AQP4-IgG séropozitivních pacientů | satralizumab (n = 41) | placebo (n = 23) |
Diagnóza, n (%): NMO NMOSD | 26 (63,4) 15 (36,6) | 15 (65,2) 8 (34,8) |
| Průměrný věk, roky (SD) (min – max) | 46,0 (12,0) (22 – 70) | 40,1 (11,5) (20 – 56) |
| Starší pacienti (≥ 65 let), n (%) | 1 (2,4) | 0 |
Pohlaví: muži, n (%) / ženy, n (%) | 10 (24,4) / 31 (75,6) | 1 (4,3) / 22 (95,7) |
* ITT – populace s léčebným záměrem (intention-to-treat)
Primární analýza účinnosti
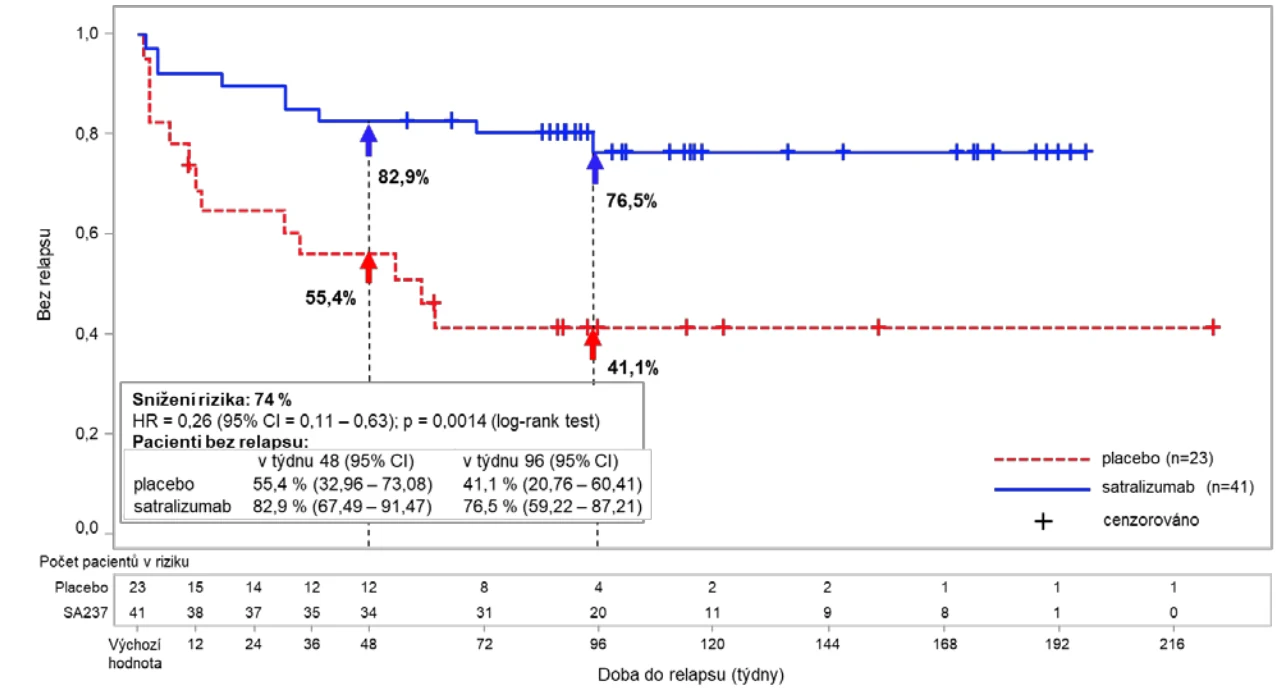
Relativní riziko výskytu potvrzeného relapsu u AQP4-IgG séropozitivních pacientů bylo sníženo o 79 % ve studii BN40898 (poměr rizik, HR [95% CI]: 0,21 [0,06-0,75]) a o 74 % ve studii BN40900 (HR [95% CI]: 0,26 [0,11-0,63]) (viz obrázky 1 a 2). Podle souhrnných údajů ze studií BN40898 a BN40900 vedla léčba AQP4-IgG séropozitivních pacientů satralizumabem s IST nebo bez IST k 75% snížení celkového rizika (HR [95% CI]: 0,25 [0,12-0,50]). Zastoupení AQP4-IgG séropozitivních pacientů léčených satralizumabem v kombinaci s IST nebo v monoterapii, u kterých se během 48 týdnů nevyskytl žádný relaps, bylo 85,7 % ve srovnání s 58,7 % ve skupině s placebem. Zastoupení AQP4-IgG séropozitivních pacientů léčených satralizumabem v kombinaci s IST nebo v monoterapii, u kterých se během 96 týdnů nevyskytl žádný relaps, bylo 81,4 % ve srovnání se 47,2 % ve skupině s placebem. U AQP4-IgG séronegativních pacientů nebyla účinnost významná.
Obrázek 1: Doba do prvního potvrzeného relapsu během dvojitě zaslepeného období u AQP4-IgG séropozitivních pacientů ve studii BN40898
Obrázek 2: Doba do prvního potvrzeného relapsu během dvojitě zaslepeného období u AQP4-IgG séropozitivních pacientů ve studii BN40900
Léčba satralizumabem u AQP4-IgG séropozitivních pacientů snížila roční míru potvrzených relapsů (ARR) o 88 % (poměr výskytu [RR] = 0,122; 95% CI: 0,027 – 0,546; p = 0,0039) ve studii BN40898 a o 90 % (RR = 0,096; 95% CI: 0,020 – 0,473; p = 0,0086) ve studii BN40900 ve srovnání s placebem.
Ve srovnání s placebem byla potřeba záchranné medikace (např. kortikosteroidů, intravenózní infuze imunoglobulinů a/nebo aferézy [včetně plazmaferézy nebo výměny plazmy]) u AQP4-IgG séropozitivních pacientů léčených satralizumabem nižší o 61 % (poměr šancí [OR] = 0,3930; 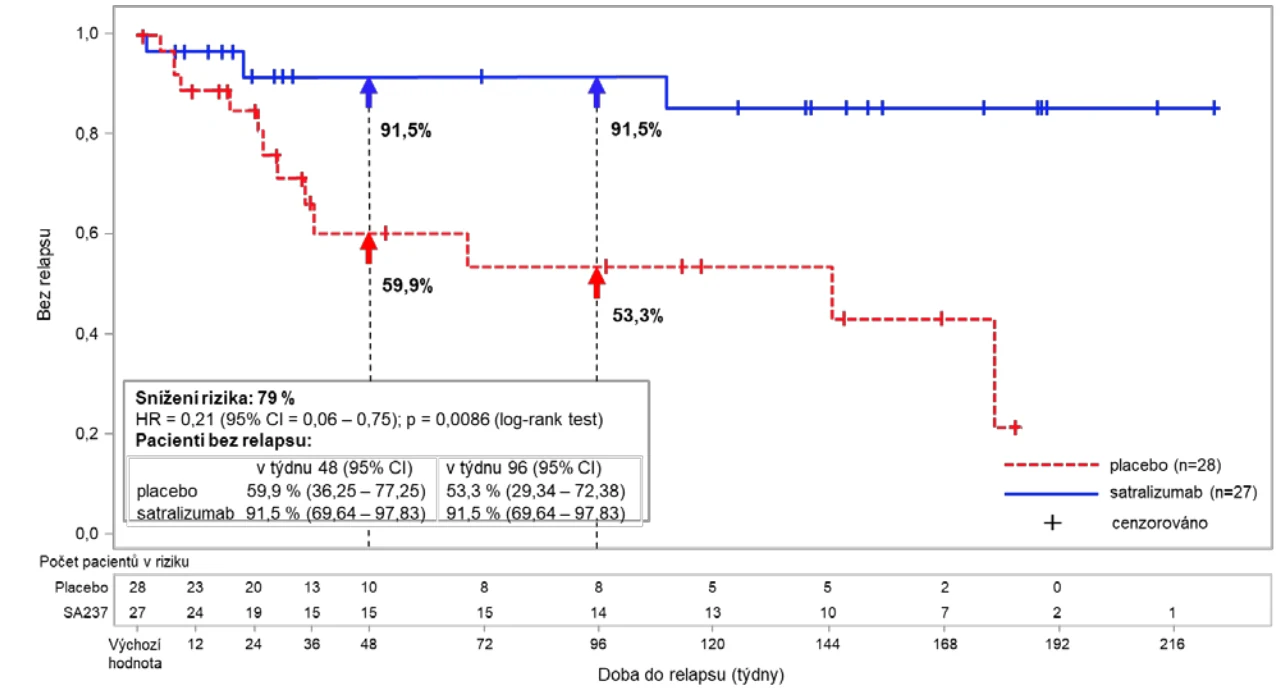
 95% CI: 0,1343 – 1,1502; p = 0,0883) ve studii BN40898 a o 74 % (OR = 0,2617; 95% CI: 0,0862 – 0,7943; p = 0,0180) ve studii BN40900.
Léčba satralizumabem u AQP4-IgG séropozitivních pacientů snížila riziko výskytu závažného relapsu definovaného jako zvýšení skóre EDSS ≥ 2 body oproti předchozímu měření skóre EDSS o 85 % (doba do závažného potvrzeného relapsu během dvojitě zaslepeného období; HR = 0,15; 95% CI: 0,02 – 1,25; p = 0,0441) ve studii BN40898 a o 79 % (HR = 0,21; 95% CI: 0,05 – 0,91; p = 0,0231) ve studii BN40900 ve srovnání s placebem.
Klíčové sekundární cílové parametry
Ve studii BN40898 a BN40900 nebylo dosaženo cílových parametrů změny bolesti nebo únavy v týdnu 24 oproti výchozí hodnotě.
Otevřené prodloužení studie
Analýzy dlouhodobějších údajů zahrnujících otevřené prodloužení studie (na základě relapsu léčeného záchrannou medikací) prokázaly, že zastoupení AQP4-IgG séropozitivních pacientů léčených satralizumabem, u kterých nedošlo k relapsu po 120 týdnech léčby satralizumabem jako přídavné léčby nebo v monoterapii, bylo 58 %, resp. 73 %.
Imunogenita
U 41 %, resp. 71 % pacientů dostávajících satralizumab ve dvojitě zaslepeném období ve studii BN40898 fáze III (v kombinaci s IST) a ve studii BN40900 fáze III (v monoterapii) byly zjištěny protilátky proti lékům (ADA). Schopnost ADA neutralizovat vazebnou schopnost satralizumabu není známa.
Expozice byla nižší u pacientů s pozitivním nálezem ADA, ADA ale neměly žádný vliv na bezpečnost ani žádný jednoznačný vliv na účinnost ani farmakodynamické markery svědčící o cílovém zapojení.
Léčba satralizumabem vedla k podobnému snížení rizika výskytu potvrzeného relapsu u pacientů v obou studiích fáze III navzdory rozdílným mírám ADA v obou studiích.
Pediatrická populace
Do dvojitě zaslepeného období studie BN40898 bylo zařazeno 7 dospívajících pacientů. Průměrný věk byl 15,4 let a medián tělesné hmotnosti byl 79,6 kg. Většina z nich byla ženského pohlaví (n = 6). Čtyři pacienti byli běloši, dva byli černoši/Afroameričané a jeden byl Asijec. Tři (42,9 %) dospívající pacienti (2 ve skupině s placebem a 1 ve skupině se satralizumabem) byli AQP4-IgG séropozitivní při screeningu. U 1 ze 3 dospívajících pacientů ve skupině s placebem a u 1 ze 4 dospívajících pacientů ve skupině se satralizumabem došlo během dvojitě zaslepeného období k potvrzenému relapsu. Vzhledem k malé velikosti vzorku nebyl v této podskupině stanoven poměr rizik pro primární cílový parametr doby do prvního potvrzeného relapsu. Do otevřeného období studie byli zařazeni další 2 dospívající pacienti.
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Enspryng u jedné nebo více podskupin pediatrické populace v indikaci léčby NMOSD (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika satralizumabu byla charakterizována u japonských i bělošských zdravých dobrovolníků a u pacientů s NMO a NMOSD. Farmakokinetika u pacientů s NMO a NMOSD dostávajících doporučenou dávku byla charakterizována pomocí metod populační PK analýzy pro databázi 154 pacientů.
Farmakokinetika satralizumabu po podání pomocí předplněné injekční stříkačky nebo předplněného pera byla srovnatelná.
Závislost koncentrace satralizumabu na čase u pacientů s NMO nebo NMOSD byla přesně popsána pomocí dvoukompartmentového populačního PK modelu s paralelní lineární a cílem zprostředkovanou eliminací (podle Michaelise a Mentenové) a subkutánní absorpcí podle kinetiky prvního řádu. Parametry clearance a objemu satralizumabu byly alometricky upraveny podle tělesné hmotnosti (pomocí mocninové funkce s fixním koeficientem 0,75 pro parametr clearance a fixním koeficientem 1 pro parametr objemu). Tělesná hmotnost byla prokazatelně významnou proměnnou: u pacientů s tělesnou hmotností 123 kg (97,5. percentil distribuce hmotnosti) se clearance zvýšila o 71,3 % a Vc o 105 % v porovnání s pacientem s tělesnou hmotností 60 kg.
Po zahajovacím období (8 týdnů) byly dosaženy následující rovnovážné hodnoty Cmin, Cmax a AUC (průměr [± SD]): Cmin 19,7 (12,2) µg/ml, Cmax 31,5 (14,9) µg/ml a AUC 737 (386) µg.ml/den.
Absorpce
Absorpční konstanta satralizumabu byla 0,0104/h, což odpovídá absorpčnímu poločasu přibližně 3 dny (66 hodin) při doporučené dávce (viz bod 4.2). Biologická dostupnost byla vysoká (85,4 %).
Distribuce
Distribuce satralizumabu je dvojfázová. Centrální distribuční objem byl 3,46 l; periferní distribuční objem byl 2,07 l. Interkompartmentální clearance byla 14 ml/h.
Biotransformace
Metabolismus satralizumabu nebyl přímo studován, protože monoklonální protilátky jsou vylučovány především katabolicky.
Eliminace
Celková clearance satralizumabu závisí na koncentraci. Lineární clearance (představující přibližně polovinu celkové clearance v rovnovážném stavu při použití doporučené dávky u pacientů s NMO a NMOSD) se odhaduje na 2,50 ml/h. Podle souhrnných údajů ze studií fáze III je související terminální t1/2 přibližně 30 dnů (rozmezí 22 - 37 dnů).
Zvláštní populace
Populační farmakokinetické analýzy u dospělých pacientů s NMO nebo NMOSD prokázaly, že věk, pohlaví ani rasa významně neovlivňují farmakokinetiku satralizumabu. Ačkoli tělesná hmotnost farmakokinetiku satralizumabu ovlivňuje, u žádné z těchto demografických skupin se ale úprava dávky nedoporučuje.
Pediatrická populace
Údaje získané u 8 dospívajících pacientů [ve věku 13 – 17 let], kteří používali dávkovací režim pro dospělé, prokázaly, že se populační farmakokinetické parametry pro satralizumab významně neliší od parametrů v dospělé populaci. Úprava dávkování proto není zapotřebí.
Starší pacienti
Nebyly provedeny žádné specializované studie, které by zkoumaly farmakokinetiku satralizumabu u pacientů ve věku ≥ 65 let; nicméně pacienti s NMO nebo NMOSD ve věku od 65 do 74 let byli zahrnuti do klinických studií BN40898 a BN40900.
Porucha funkce ledvin
Nebyly provedeny žádné formální studie vlivu poruchy funkce ledvin na farmakokinetiku satralizumabu. Nicméně do klinických studií fáze III byli zahrnuti pacienti s lehkou poruchou funkce ledvin (clearance kreatininu ≥ 50 ml/min a < 80 ml/min). Podle populační PK analýzy nemá porucha funkce ledvin žádný vliv na PK satralizumabu; to je v souladu se známým mechanismem clearance satralizumabu. Proto není nutná úprava dávky.
Porucha funkce jater
Nebyly provedeny žádné formální studie vlivu poruchy funkce jater na farmakokinetiku satralizumabu (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání a reprodukční a vývojové toxicity neodhalily žádné zvláštní riziko pro člověka.
Kancerogenita
Nebyly provedeny žádné studie kancerogenity na hlodavcích ke stanovení karcinogenního potenciálu satralizumabu. V šestiměsíční studii toxicity na makaku jávském nebyly zjištěny proliferativní léze.
Genotoxicita
Nebyly provedeny žádné studie ke stanovení mutagenního potenciálu satralizumabu. Nepředpokládá se, že by protilátky vyvolávaly účinky na DNA.
Reprodukční toxicita
Prenatální podávání satralizumabu a postnatální expozice satralizumabu u březích opic a mláďat nevyvolaly žádné škodlivé účinky na březí samice, vývoj plodu, průběh březosti ani na přežití a vývoj mláďat včetně schopnosti učení.
Koncentrace satralizumabu v mateřském mléce byly velmi nízké (< 0,9 % odpovídajících plazmatických koncentrací u matky).
Fertilita
Při chronickém podávání satralizumabu opicím nebyly zjištěny žádné účinky na samčí ani samičí pohlavní orgány.
Syndrom uvolnění cytokinů
Na základě studií in vitro s lidskou krví se riziko uvolňování prozánětlivých cytokinů způsobené satralizumabem považuje za nízké z hlediska incidence a zvýšení hladiny cytokinů.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Histidin
Kyselina asparagová
Arginin
Poloxamer 188
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Enspryng 120 mg injekční roztok v předplněné injekční stříkačce
3 roky
Enspryng 120 mg injekční roztok v předplněném peru
2 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem. Nepoužívejte předplněnou injekční stříkačku nebo předplněné pero, jestliže přípravek zmrznul.
Předplněnou injekční stříkačku nebo předplněné pero uchovávejte neustále v suchu.
Uchovávejte v krabičce, aby byl přípravek chráněn před světlem a vlhkostí.
Předplněnou injekční stříkačku nebo předplněné pero lze vyjmout z chladničky a uchovávat ji/jej po jedno období v délce až 8 dnů při teplotě do 30 °C za podmínky, že přípravek dosud nebyl otevřen a byl uchováván v krabičce. Po uchovávání při pokojové teplotě se přípravek nesmí vracet zpět do chladničky, ale je třeba jej použít nebo zlikvidovat.
6.5 Druh obalu a obsah balení
Enspryng 120 mg injekční roztok v předplněné injekční stříkačce
Jeden ml roztoku v předplněné injekční stříkačce (polymer) se vsazenou jehlou z nerezové oceli, opatřené pevným krytem jehly z chlorbutylové pryže a polypropylenu a utěsněné zátkou pístu z chlorbutylové pryže. Předplněná injekční stříkačka je označena štítkem a opatřena automatickým chráničem jehly, pístem a rozšířenými přírubami pro prsty.
Balení obsahuje jednu předplněnou injekční stříkačku a vícečetné balení obsahuje 3 (3 balení po 1) předplněné injekční stříkačky. Na trhu nemusí být všechny velikosti balení.
Enspryng 120 mg injekční roztok v předplněném peru
Jeden ml roztoku v předplněné injekční stříkačce (polymer) se vsazenou jehlou z nerezové oceli, opatřené pevným krytem jehly z chlorbutylové pryže a polypropylenu a utěsněné zátkou pístu z chlorbutylové pryže. Předplněná injekční stříkačka je sestavena s podsestavami předplněného pera.
Balení obsahuje 1 nebo 3 předplněná pera. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Po vyjmutí krabičky z chladničky je třeba předplněnou injekční stříkačku nebo předplněné pero vyjmout ze zapečetěné krabičky. Předplněnou injekční stříkačku je třeba opatrně vyjmout z krabičky uchopením za válec. Před vlastním podáním je důležité ponechat předplněnou injekční stříkačku nebo předplněné pero po dobu 30 minut při pokojové teplotě, aby se ohřála/o.
Nepoužívejte tento přípravek, pokud si všimnete, že je zakalený, má změněnou barvu nebo obsahuje viditelné částice, nebo pokud předplněná injekční stříkačka nebo předplněné pero jeví známky poškození nebo došlo k jejich upuštění.
Injekce musí být aplikována nejpozději do 5 minut od sejmutí ochranného krytu, aby se zabránilo vysychání léku a ucpání jehly. Pokud předplněná injekční stříkačka nebo předplněné pero nejsou použity během 5 minut po sejmutí ochranného krytu, musíte je vyhodit do nádoby, která je odolná proti propíchnutí, a použít novou předplněnou injekční stříkačku nebo předplněné pero.
Nedotýkejte se zeleného krytu jehly předplněného pera ani nenasazujte zpět ochranný kryt po jeho sejmutí, protože to může vést k neúmyslné aktivaci předplněného pera.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Německo
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/21/1559/001
EU/1/21/1559/002
EU/1/21/1559/003
EU/1/21/1559/004
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 24. června 2021
Datum posledního prodloužení registrace: 10. února 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Enspryng